
VASP 能量计算:内聚能、结合能与反应能
用Cu原子与体相、水二聚体和水煤气变换反应学习参照能量、符号与结果提取。
阅读本篇目录
能量计算往往不是从OUTCAR抄一个数就结束,而是先明确“与什么相比”,分别算出各项,再按化学计量相减。本篇给出三种最常用的操作方法,数据均来自鸢算科技集群的实际VASP计算。
本组教程:1. 结构优化 · 2. 能量差 · 3. 相稳定性 · 4. 状态方程与压力 · 5. 表面与界面 · 6. 结构搜索。
1. 通用操作顺序#
- 列出目标公式,确定需要计算哪些结构,以及原子数是否守恒。
- 分别建目录,准备POSCAR、INCAR、KPOINTS和合法POTCAR。
- 统一泛函、同元素赝势和ENCUT;同类周期结构使用相近k点密度。分子采用大盒子和Gamma点。
- 按需要优化结构。推荐随后用优化结构做静态能量;本篇数值取各算例最后收敛步的
energy(sigma->0),不同项不混用TOTEN和外推能。 - 先核对收敛,再代入公式;保留“每个原子”“每个分子”或“每个反应”的单位。
下载本组完整算例与数据(ZIP) · 下载实算结果表(CSV)。
运行单个目录只需先准备POTCAR,再执行 sbatch run.sh。公共环境与提交方法见结构优化篇。本篇采用PBE、ENCUT=550 eV、EDIFF=1E-6;几何优化力阈值0.02 eV/Å。孤立Cu开启自旋,水二聚体及其水单体参照统一加入D3(BJ)。
2. Cu内聚能:把晶体拆成孤立原子需要多少能量#
这里规定内聚能为正的拆解能:
$$E_\mathrm{coh}=E_\mathrm{atom}-E_\mathrm{bulk}/N.$$
先运行 cu-bulk 得到4原子fcc铜晶胞,再运行 cu-atom 得到12 Å立方盒中的单个Cu。体相使用9×9×9网格,孤立原子使用1×1×1。孤立Cu有未配对电子,本例采用 ISPIN=2、MAGMOM=1、NUPDOWN=1,不能随意拿不自旋极化的原子能量作参照。
| 项目 | 本次结果 |
|---|---|
| 单个Cu原子能量 | -0.24287472 eV |
| 4原子Cu体相能量 | -14.92089439 eV |
| Cu体相每原子能量 | -3.73022360 eV/atom |
| 内聚能 | 3.4873 eV/atom |
这里先除以4,再与单原子比较。绝不能将整个4原子晶胞能量直接减去一个原子能量。其他元素的孤立原子基态自旋不同,需要相应设置;盒子大小也应按所需精度检查。
3. 水二聚体结合能:两个水分子结合是否有利#
本篇规定结合能为结合前后能量差,负数代表结合后能量降低:
$$E_\mathrm{bind}=E_{(\mathrm{H_2O})2}-2E{\mathrm{H_2O}}.$$
依次运行 water-monomer-d3 与 water-dimer-hbond。两个目录都使用 IVDW=12,即D3(BJ),均在分子外留至少约7 Å初始空白、用Gamma点,固定晶胞只优化原子。
| 项目 | 能量/eV |
|---|---|
| 单体H₂O | -14.24413047 |
| 二聚体(H₂O)₂ | -28.73218674 |
| 结合能 | -0.24393 |
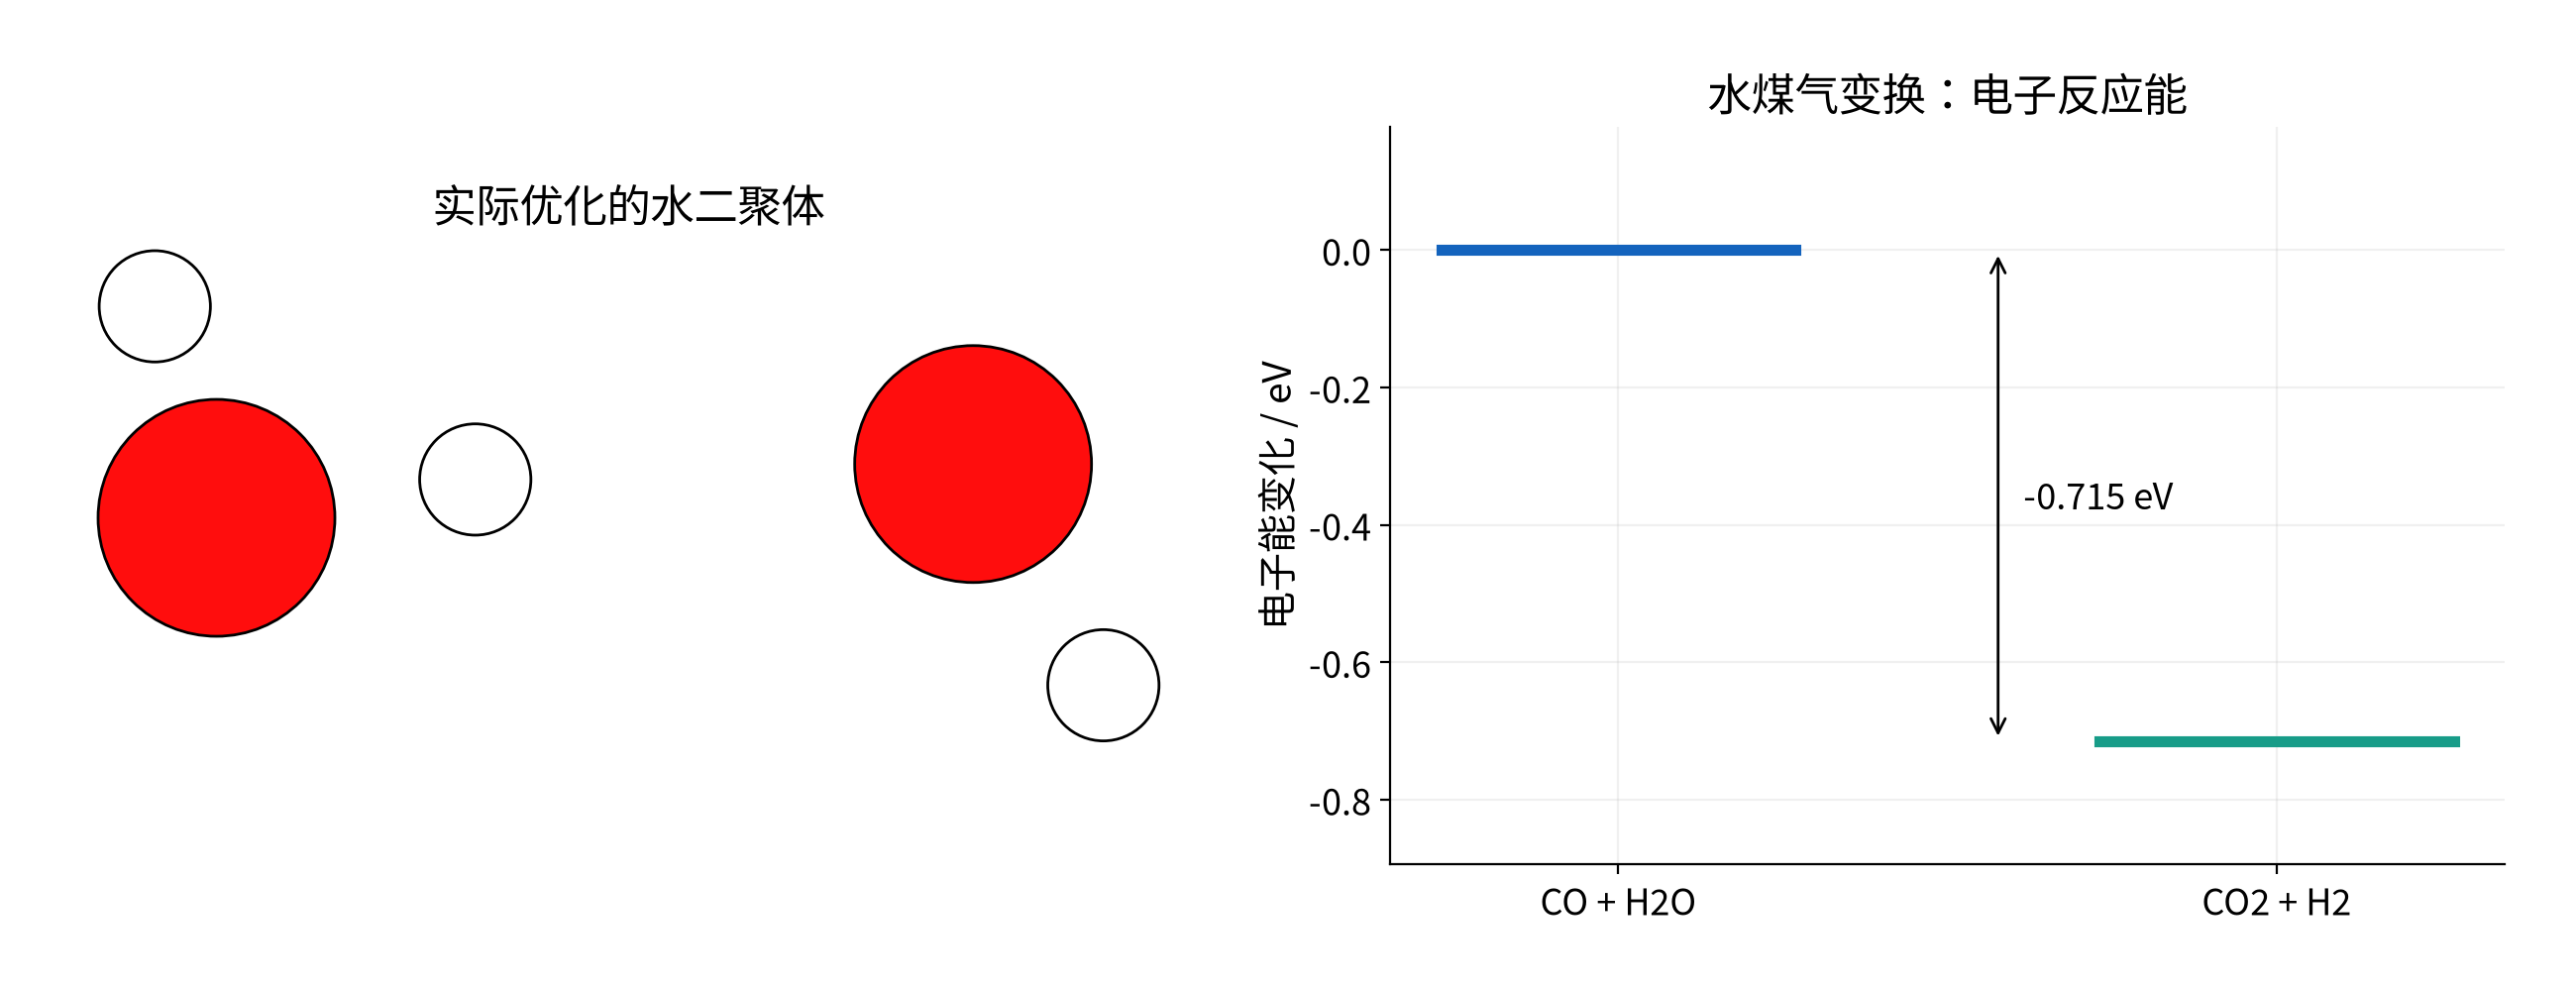
氢键初始构型取自ASE内置的S22水二聚体几何,本文能量由本次PBE-D3(BJ)重新计算,并非S22的高精度参考能量。附件还保留 water-dimer 这一不同初始摆放的候选:它虽然力收敛,结合能却约为+0.031 eV。这个例子提醒我们,几何优化收敛不保证找到了最有利的相对构型,弱相互作用体系尤其应比较合理的初始摆放。
如果文献把“结合能”定义为拆开需要的正能量,公式会整体换号。比较之前先看定义。本例各体系分别优化,得到的是允许分子结构调整的结合能;固定二聚体中的单体构型再分别计算,得到的是另一种相互作用能定义。
4. 反应能:CO+H₂O → CO₂+H₂#
建立四个目录 gas-co、gas-h2o、gas-co2、gas-h2。先分别优化气相分子,再按产物减反应物:
$$\Delta E=E_\mathrm{CO_2}+E_\mathrm{H_2}-E_\mathrm{CO}-E_\mathrm{H_2O}.$$
四个算例采用相同PBE设置,不开启D3;因此本节必须使用 gas-h2o,不能混入上一节带D3的 water-monomer-d3。
| 分子 | 能量 / eV |
|---|---|
| CO | -14.79336710 |
| H2O | -14.23433749 |
| CO2 | -22.96989337 |
| H2 | -6.77322023 |
本次得到 ΔE=-0.71541 eV/反应,按1 eV/粒子=96.485 kJ/mol换算为约 -69.03 kJ/mol反应。
这只是电子能差。要与指定温度、压力下的反应焓或吉布斯自由能比较,还需零点能、振动、转动、平动及气体标准态修正。本篇不将电子能差写成298 K实验反应热。反应能也不是反应势垒,求过渡态和活化能需要另一套路径计算。
5. 三类能量最容易混淆的地方#
| 问题 | 检查办法 |
|---|---|
| 数值差几十、几百eV | 先检查原子数、化学计量、赝势版本和元素顺序 |
| 一项有D3,另一项没有 | 所有相减项采用相同的能量模型 |
| 分子靠周期镜像太近 | 加大真空,并检查结果是否稳定 |
| 原子/分子含未配对电子 | 正确处理自旋和可能的不同电子态 |
| TOTEN与E0混在一起 | 统一用同一能量定义,关注金属展宽影响 |
| 把结合能正负当作统一规定 | 先写公式,再解释符号 |
电子能差的数值精度还取决于ENCUT、k点、真空等。本篇示例用于学习流程,不意味着这些参数对所有材料均已收敛。下一篇介绍形成能、分解和凸包。