
VASP 形成能与相稳定性入门
用Cu–Au的小型实算集合学习形成能、混合焓、分解能、凸包和化学势范围。
阅读本篇目录
“比元素单质能量低”与“不会分解成其他化合物”是两种判断。前者看形成能,后者需要把竞争相一起比较。本篇使用Cu–Au小型候选集合,把这条操作路径连起来。
本组教程:1. 结构优化 · 2. 能量差 · 3. 相稳定性 · 4. 状态方程与压力 · 5. 表面与界面 · 6. 结构搜索。
1. 准备哪些计算#
本次实际计算了纯Cu、纯Au、Cu₃Au、CuAu、CuAu₃,以及一个8原子Cu–Au混合排布。它们构成教学候选集合,不包含该体系的所有可能结构,也没有温度、构型熵或声子自由能,因此不能当作完整Cu–Au相图。
先分别优化这些结构,再取最终能量。采用PBE、ENCUT=550 eV、EDIFF=1E-6、EDIFFG=-0.02;4原子晶胞采用9×9×9网格,沿一个方向扩成的8原子胞采用5×9×9。
下载本组完整算例与数据(ZIP) · 下载实算结果表(CSV)。
依次运行 cu-bulk、au-bulk、cuau-1、cuau-2、cuau-3 和 cuau-mixed。数字1/2/3表示4原子模型里的Au原子数,目录中的实际化学式以POSCAR为准。每个目录准备POTCAR后执行 sbatch run.sh。
2. 形成能:先统一为每个原子#
令x为Au原子分数,以本次优化的fcc Cu/Au为元素参照:
$$\Delta H_f=E_\mathrm{alloy}/N-(1-x)\mu_\mathrm{Cu}^{0}-x\mu_\mathrm{Au}^{0}.$$
其中两种元素的μ⁰都为各自体相的每原子能量。本篇零压下忽略很小的残余PV项,使用静态电子形成能;不含零点能和有限温度效应。
| 目录 | Au原子分数 | 形成能 / meV·atom⁻¹ | 上凸包能 / meV·atom⁻¹ |
|---|---|---|---|
| cu-bulk | 0.0 | 0.000 | 0.000 |
| cuau-1 | 0.25 | -47.635 | 0.000 |
| cuau-2 | 0.5 | -56.460 | 0.000 |
| cuau-3 | 0.75 | -27.278 | 0.952 |
| cuau-mixed | 0.5 | -40.957 | 15.503 |
| au-bulk | 1.0 | 0.000 | 0.000 |
拿CuAu举例:先把CuAu晶胞总能量除以原子数,再减去一半Cu每原子能量和一半Au每原子能量。负值只表明相对纯元素有利,还要继续看竞争结构。
3. 混合焓:一个排布不是完整无序合金#
cuau-mixed是Cu、Au各4个原子的指定排布。同样用纯Cu/Au作参照,它的每原子混合能为 -40.957 meV/atom。
对这个零压指定构型,形成能和混合焓采用同一套参考与表达式。这里“混合”描述的是原子排布,不代表已经对无序合金做了统计平均。研究随机固溶体需要更大超胞、SQS或多个构型平均;研究温度效应还要引入统计热力学。可以进一步参考官网ATAT专题。
4. 凸包、分解产物和分解能怎么读#
横坐标用Au含量x,纵坐标用每原子形成能。将所有候选点画出,取最下方的凸折线:它表示本候选集合内给定成分能达到的最低能量。
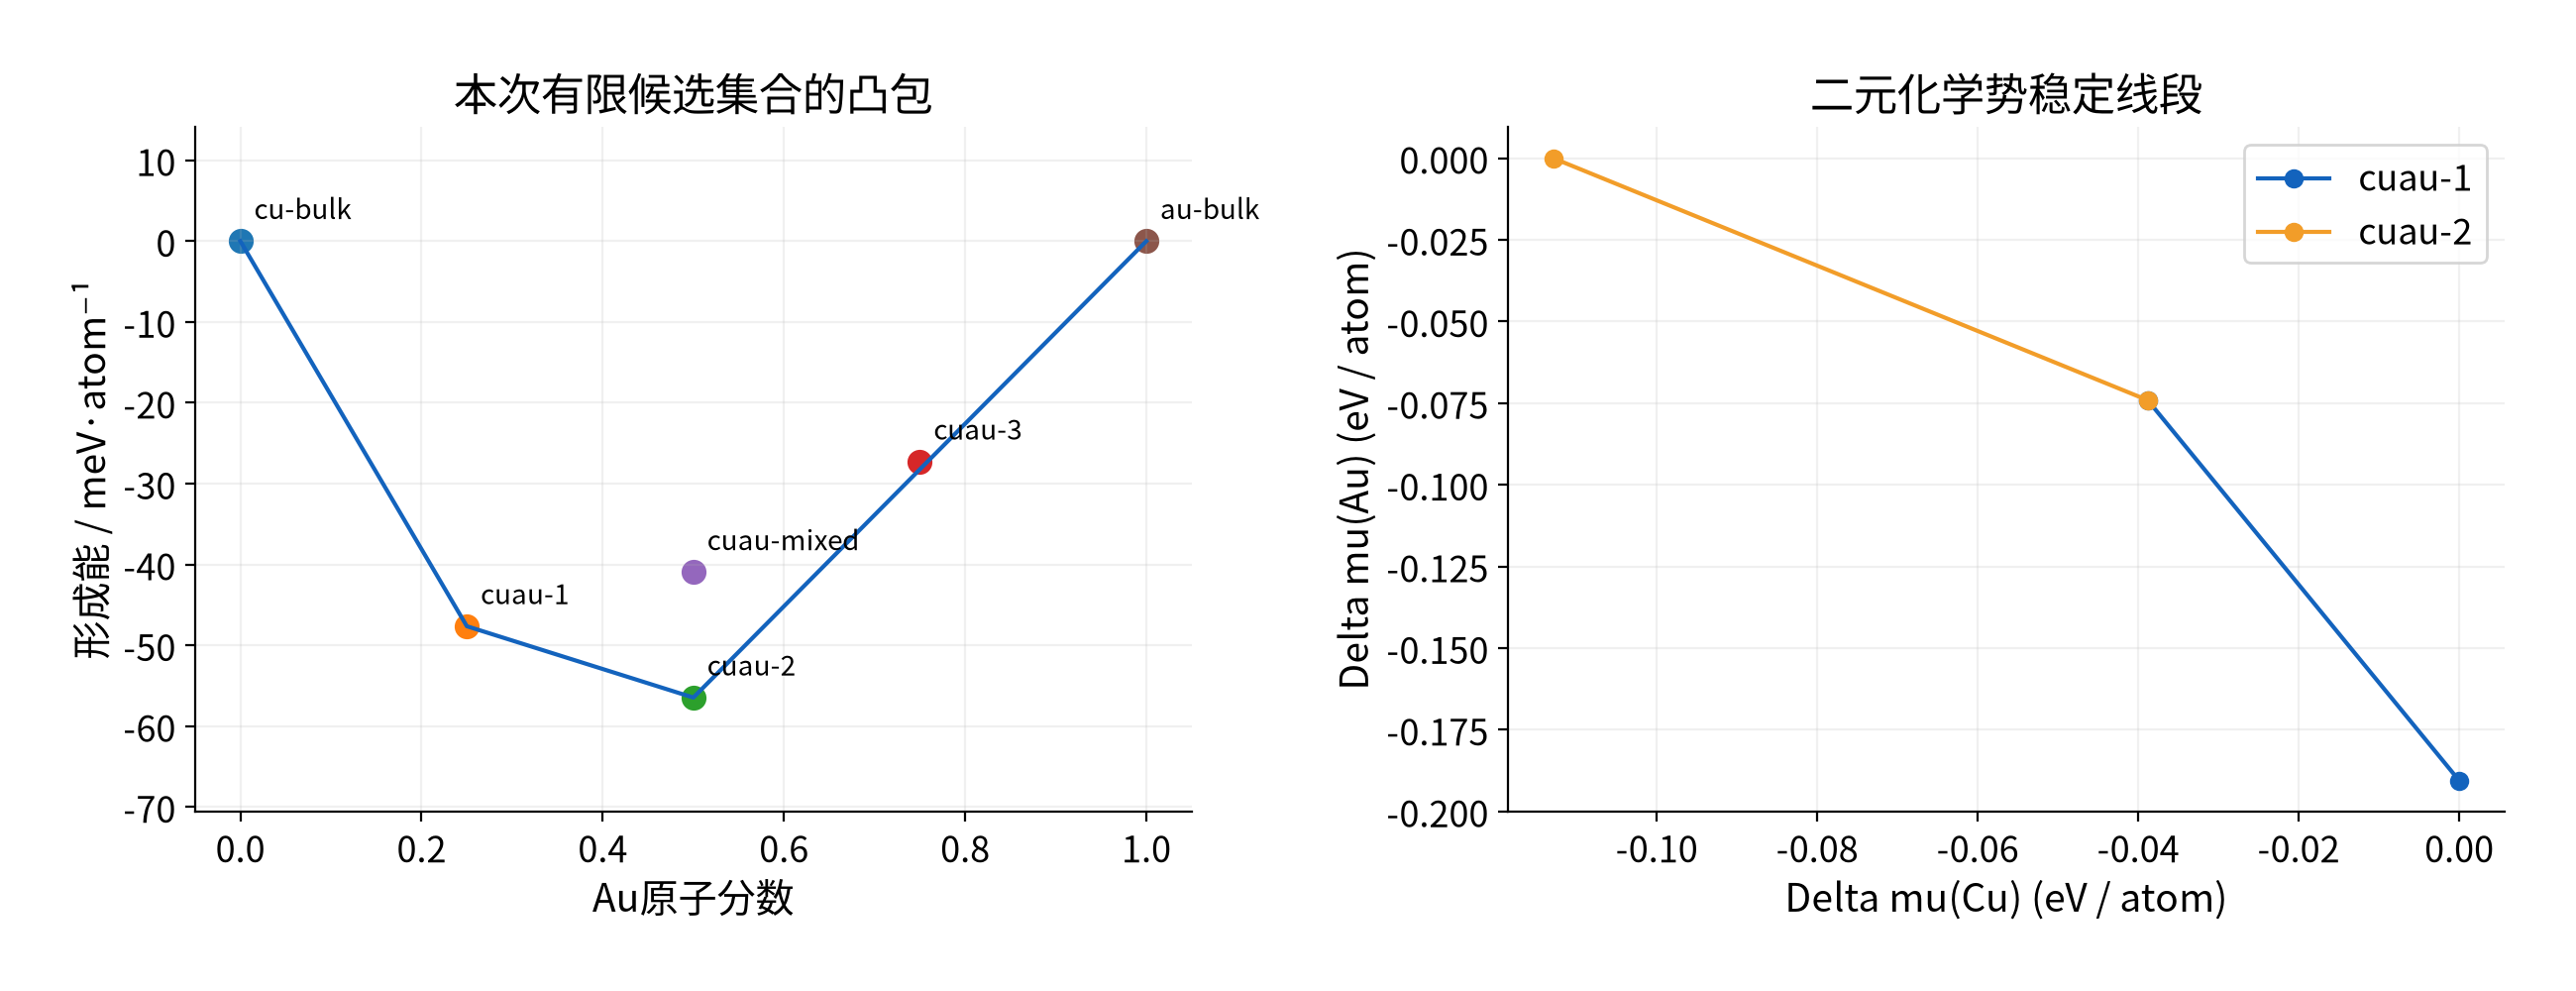
某结构在凸包上方的高度为:
$$E_\mathrm{above\ hull}=E_\mathrm{candidate}-E_\mathrm{hull}\geq0.$$
沿同一组成向下找到凸包线段,两端的结构就是这一集合给出的分解组合;通过杠杆定则求比例。本篇表格中的比例是原子份额,不一定是化学式的摩尔份额。
| 候选 | 本集合的最低能组合(原子份额) | 分解产物−候选 / meV·atom⁻¹ |
|---|---|---|
| cuau-1 | 1.000 × cuau-1 | 0.000 |
| cuau-2 | 1.000 × cuau-2 | 0.000 |
| cuau-3 | 0.500 × cuau-2 + 0.500 × au-bulk | -0.952 |
| cuau-mixed | 1.000 × cuau-2 | -15.503 |
本次CuAu₃的上凸包距离只有约0.95 meV/atom,处于数值精度敏感区;这里展示计算与读图方法,不据此断言真实CuAu₃一定会分解。
若分解前后定义为“产物减反应物”,分解反应能就是上凸包能的负值。不要把这个符号与正的上凸包距离混为一谈。凸包上的结构在本集合中没有能量更低的分解组合,但增加新的竞争相后结论可能改变。
5. 化学势稳定范围:二元体系通常是一条线段#
设Δμ是相对纯元素的化学势偏移。对成分x的候选稳定相,有:
$$ (1-x)\Delta\mu_\mathrm{Cu}+x\Delta\mu_\mathrm{Au}=\Delta H_f.$$
同时需满足不析出元素的ΔμCu≤0、ΔμAu≤0,以及不析出其他竞争相的不等式。操作上,先把所有形成能算齐,再求这些条件的交集。
对于固定成分的二元化合物,这里的平衡条件是一条直线,竞争相将它限制成线段。本次各线段端点如下,单位eV/atom:
| 候选稳定相 | 端点1 (ΔμCu, ΔμAu) | 端点2 (ΔμCu, ΔμAu) |
|---|---|---|
| cuau-1 | (0.00000, -0.19054) | (-0.03881, -0.07411) |
| cuau-2 | (-0.03881, -0.07411) | (-0.11292, 0.00000) |
端点对应与邻接竞争相共存。不要把“Cu富”和“Au富”只理解成随意调两个互不相关的数,它们受化合物平衡关系约束。多元体系的区域维度不同,不能把二元线段直接画成三元稳定多边形。
6. 换成自己的材料#
按“元素基态 → 目标结构 → 相关竞争相 → 统一优化与取能量 → 每原子归一化 → 形成能与凸包”的顺序进行。不能只算目标结构和元素,就宣布热力学稳定。
本篇给出的是入门小集合。若两个候选能量只差几meV/atom,需要进一步检查k点、赝势、磁态和计算精度;若要讨论实验合成温度,还需自由能与可能的动力学因素。
定义与工具参考:VASP结构自由度、pymatgen相图分析。