
VASP 分子振动与热化学修正
用水分子的实际频率计算,理解振动模式、零点能以及温度和压力下的理想气体自由能。
阅读本篇目录
VASP的静态总能量主要是电子能。比较气相反应自由能时,通常还要加入零点能、有限温度焓与熵。本篇用一个水分子走完“优化 → 频率 → 识别振动 → 热化学修正”的流程。
1. 先优化分子,再计算频率#
本例沿用能量差教程中已优化的水分子。分子周围保留真空,使用Gamma单点、PBE、550 eV截断;电子收敛EDIFF=1E-6,优化力阈值0.02 eV/Å。
频率计算固定晶胞,对原子施加小位移,并根据力的变化得到力常数矩阵。对应输入为:
IBRION = 5
NFREE = 2
POTIM = 0.015
NSW = 1
ISYM = 0
EDIFF = 1E-6
本例实际使用IBRION=5;新版本官方更推荐利用适当对称性的IBRION=6。两者都属于有限位移路线,不能把它们理解为DFPT。NSW=1在这里不是“只优化一步”,而是进入指定振动任务;不要把频率位移产生的非零力判成结构优化失败。
在 water-vibrations 目录准备POTCAR后运行 sbatch run.sh。本包同时提供独立的正负位移目录,便于理解力常数来自什么数据。
2. 三个原子为什么不是九条分子振动#
非线性N原子孤立分子具有3N−6个内部振动。水分子有三个内部模式,另外六个自由度对应整体平移和转动。数值计算中,这些零模可能偏离零,甚至表现为很小的虚频;应结合本征矢判断,不要把所有负号都当成化学不稳定。
| 模式 | 波数 / cm⁻¹ | 振动量子 / eV |
|---|---|---|
| 1 | 1586.95 | 0.196756 |
| 2 | 3730.40 | 0.462510 |
| 3 | 3839.18 | 0.475998 |
三个内部模式给出ZPE=0.567632 eV。质量采用本例PAW设置:H=1.000、O=16.000 amu。改同位素或质量约定会改变频率。
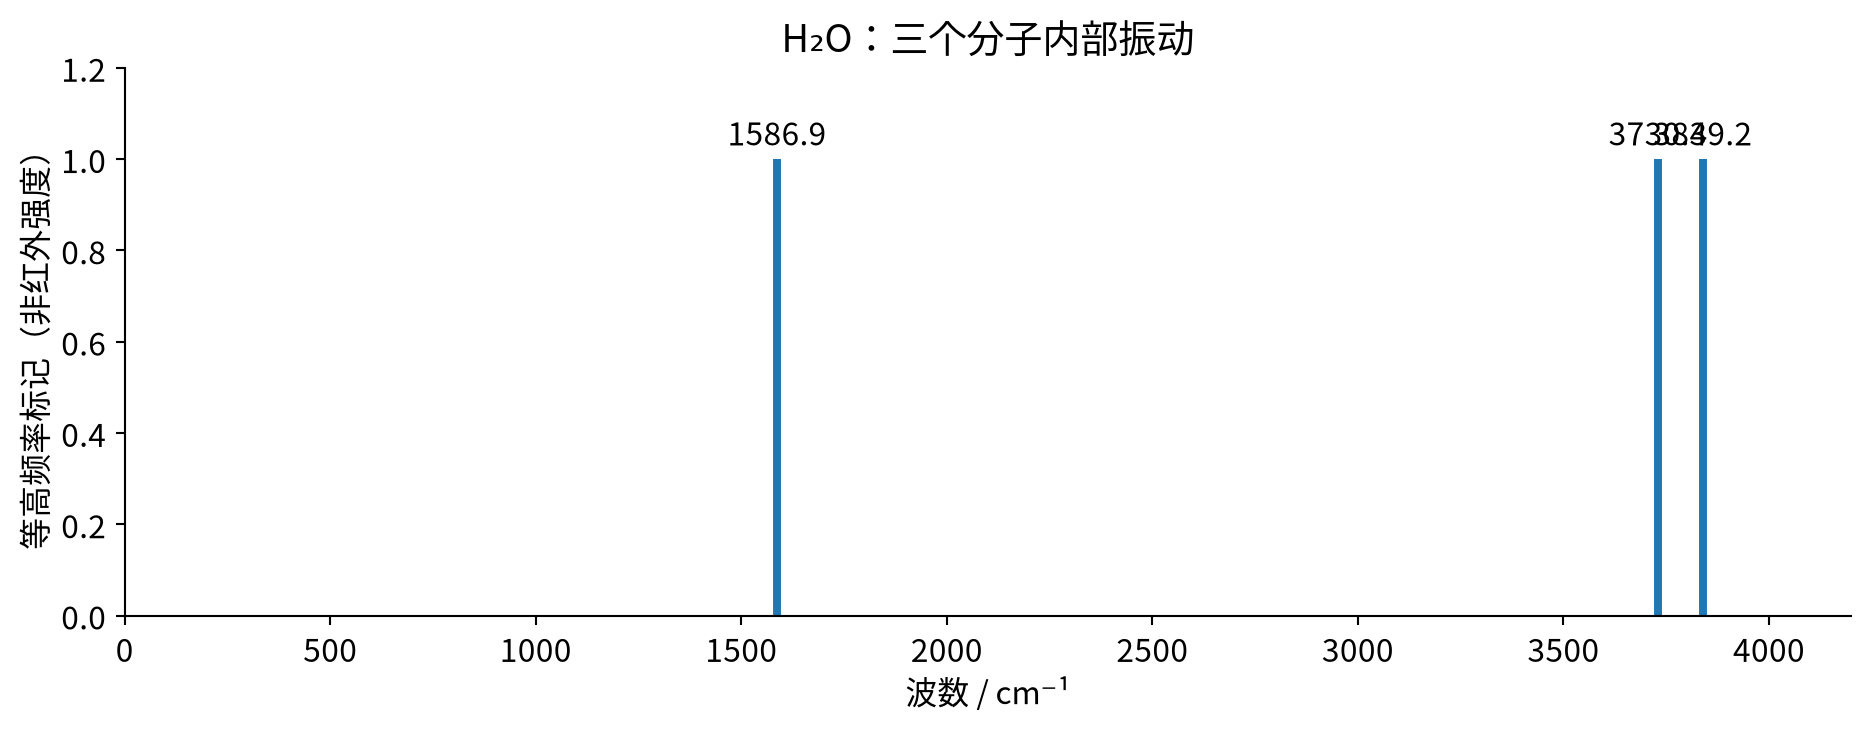
图中的线条只是频率标记,采用相同高度,不代表红外强度。红外强度需要偶极或极化对模式位移的导数;拉曼活性需要极化率/介电响应的导数,只有频率还不够。
真正较大的内部虚频通常意味着当前几何不是稳定极小值,或计算精度、位移幅度与电子收敛需要检查。过渡态则应具有与反应方向对应的不稳定模,不能套用稳定分子的处理。
3. 从频率得到零点能与气体自由能#
谐振动零点能为 ZPE=Σhν/2。对于理想气体,还要加入平动、转动、振动的有限温度贡献,以及PV项。本例采用非线性分子、转动对称数2、自旋0、标准压力1 bar,使用ASE 3.29.0后处理。
| 温度 / K | 压力 / bar | H−E / eV | TS / eV | G−E / eV |
|---|---|---|---|---|
| 298.15 | 1 | 0.670495 | 0.583828 | 0.086667 |
| 400.00 | 1 | 0.706166 | 0.824415 | -0.118249 |
| 600.00 | 1 | 0.779033 | 1.325083 | -0.546050 |
这里列出的G−E是对电子能的修正,不是反应自由能。计算反应时,需要对反应物和产物分别作一致修正,再按化学计量组合。气相标准态水的结果也不能直接替代液态水;溶剂和相变自由能要另行处理。
操作顺序是:提取三个内部正频率 → 保留同一结构的电子参照能 → 指定温度、压力、对称数与自旋 → 求各组分G → 按反应式求ΔG。不要把VASP频率任务最后一个位移构型的能量误当作未位移分子的电子参照。
4. 如果计算表面吸附物#
吸附态不能再照搬自由分子的三维平动和自由转动熵。常见入门处理是在固定基底条件下计算吸附体的振动,再与气相参照分别组合。非常低的吸附模式可能需要受阻平动/转动或其他低频处理;直接套谐振子公式容易得到过大的熵。
本例说明如何获得频率和热化学修正。要比较很小的自由能差别,可进一步检查力阈值、位移幅度、真空大小和电子精度是否影响所需精度。
下载输入、实算数据与图片(ZIP) · 下载44项结果表(CSV)。公开包不含POTCAR和WAVECAR。