
VASP 小规模结构搜索入门
用三个随机Si初始结构演示生成候选、几何优化、能量排序和结构去重的基本流程。
阅读本篇目录
结构优化从一个初始结构出发,通常只能找到附近的局部极小值。结构搜索则从多个起点重复优化,比较不同低能结构。本篇用三个小Si模型示范这条流程,不把少量随机尝试称为找到了全局最稳定结构。
本组教程:1. 结构优化 · 2. 能量差 · 3. 相稳定性 · 4. 状态方程与压力 · 5. 表面与界面 · 6. 结构搜索。
1. 搜索前先限定问题#
本例固定成分为Si、每个候选4个原子。初始立方盒边长4.4 Å,在盒中随机生成分数坐标,并拒绝最近周期镜像距离小于1.8 Å的排布。随机种子分别为11、23、47,便于重现初始结构。
这些输入是真正随机生成的候选,并未把已知金刚石结构放进去再称为“搜索发现”。已知金刚石Si单独计算,仅用作结果比较。
2. 操作流程#
- 确定元素比例、原子数、合理的初始体积及最小原子间距。
- 生成多个候选,每个候选单独一个目录。
- 对每个候选同时优化原子和晶胞;检查电子、原子力与结构是否合理。
- 提取每原子能量、体积、晶格和配位信息。
- 将结构等价的候选合并,再按能量排序,保留不同的低能结构。
- 对感兴趣的候选提高精度、检查动力学稳定性;不能仅根据最低的一行就宣布新相。
下载本组完整算例与数据(ZIP) · 下载实算结果表(CSV)。
实际目录为 search-11、search-23、search-47。补齐POTCAR后分别执行 sbatch run.sh。本次PBE、ENCUT=550 eV、4×4×4网格,主要优化参数为:
ISIF = 3
IBRION = 2
POTIM = 0.2
NSW = 200
EDIFF = 1E-6
EDIFFG = -0.02
随机结构不一定一开始就稳定,较小的离子步长有助于避免过猛移动;但如果原子已经严重重叠,应先修正生成方法,而不是单纯减小POTIM。
3. 本次实际结果#
| 候选 | 能量 / eV·atom⁻¹ | 体积 / ų·atom⁻¹ | 最大力 / eV·Å⁻¹ |
|---|---|---|---|
| search-11 | -5.1305428 | 16.7627 | 0.01932 |
| search-23 | -5.0415025 | 21.0438 | 0.01507 |
| search-47 | -5.0733904 | 17.0323 | 0.01715 |
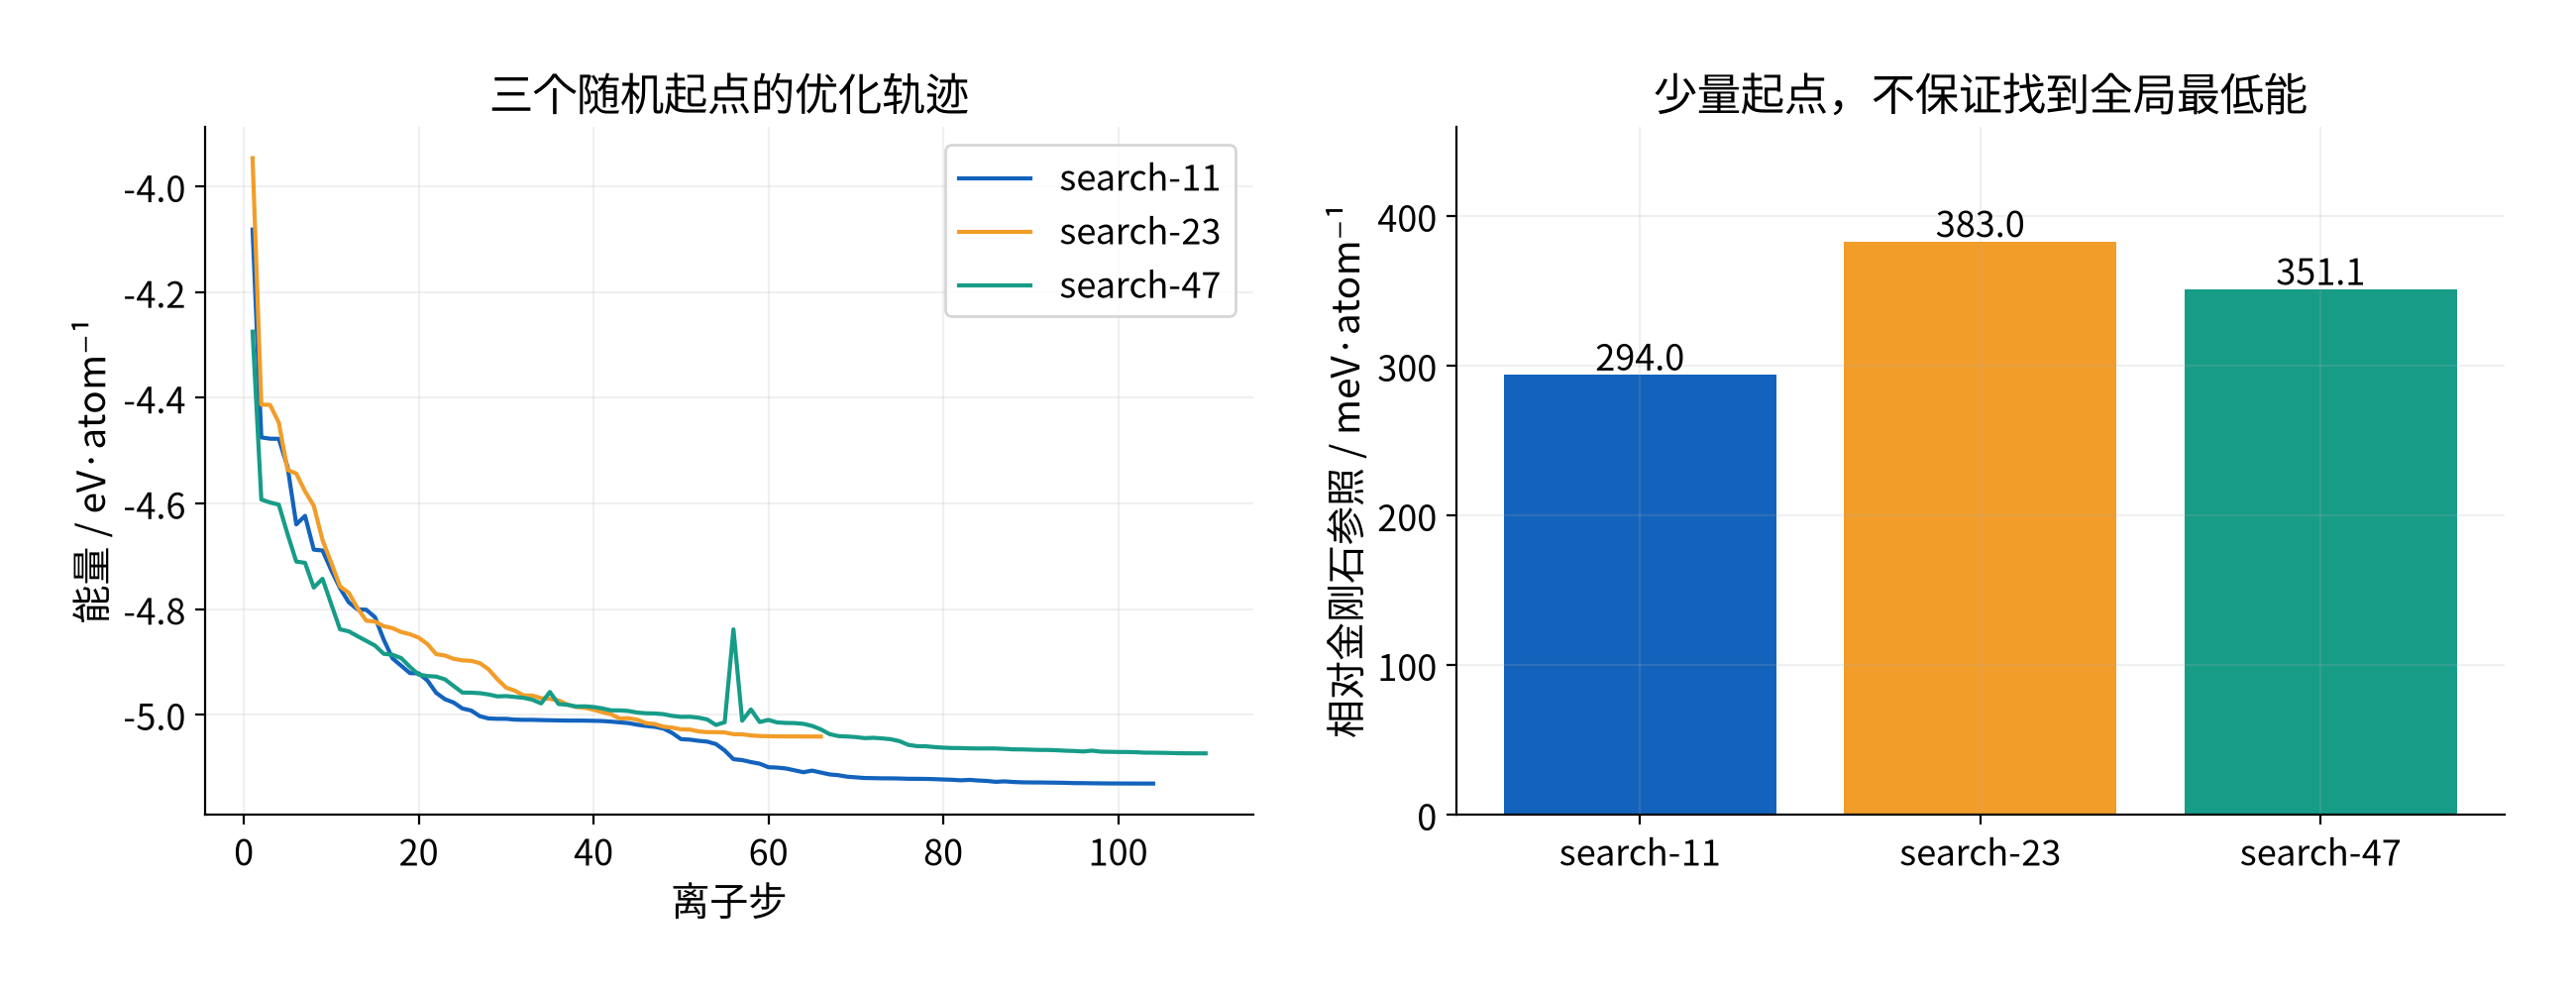
表中的金刚石参照来自本专题的8原子常规胞。随机候选使用4×4×4网格,参照使用5×5×5,模型形状不同,因此这里的相对能量只作初步筛选;严密比较应统一等效k点密度并重新静态计算。
一次随机结构最终可能落入金刚石、其他局部极小值,甚至不合理的高能构型。保留真实结果比强行让每个起点都变成金刚石更有教学价值。
4. 怎样判断两个结果是不是同一个结构#
不能只比较POSCAR文件是否逐字相同:原子顺序、原点、晶胞取向和超胞选择不同,都可能描述同一种结构。通常先归一化结构,再比较晶格、原子映射及容差内的距离。
本次采用pymatgen StructureMatcher 做结构等价性比较,使用常规默认晶格与位置容差,并允许约化为原胞。得到的分组为:
- 第1组:search-11
- 第2组:search-23
- 第3组:search-47
- 第4组:si-full
结构匹配的容差不是唯一标准。若两个结构能量接近但配位明显不同,应保留并进一步检查;同样不能仅以“能量差小于某个数”替代结构匹配。
5. 这个小流程能做什么,不能说明什么#
它可以帮助你理解“多个起点 → VASP弛豫 → 去重 → 排序”,也可用于比较有限的已知候选构型。三个随机起点不足以覆盖结构空间;固定4原子也会排除需要更多原子的周期结构。
真正的未知结构预测通常还需要更多候选、不同原子数、对称性约束、搜索策略与收敛判断,可结合专门结构搜索工具。在得到候选后,还要检查与其他成分竞争相的稳定性、声子或其他动力学性质,不能将几何优化收敛等同于材料一定可合成。
有关不同稳定性问题的关系,参见VASP体系与性质计算全景指南与形成能与相稳定性。