
VASP 表面、层间、界面与晶界能量
从Cu表面到石墨层间、石墨烯/h-BN与Cu孪晶界,理解能量参照、面积和界面个数。
阅读本篇目录
这些性质都可以写成“几个结构的能量差除以面积”,但参照体系和面积前的系数不同。本篇逐项给出实际模型与公式,帮助你搭建自己的计算目录。
本组教程:1. 结构优化 · 2. 能量差 · 3. 相稳定性 · 4. 状态方程与压力 · 5. 表面与界面 · 6. 结构搜索。
1. 所有模型的共同准备#
先优化需要的体相或单层,统一同元素赝势、泛函和ENCUT,再构造表面/界面。真空方向只取1个k点;晶界本例没有真空,是三维周期双晶模型。
采用VASP 6.6.1 GPU版、PBE、ENCUT=550 eV、EDIFF=1E-6,涉及原子优化时力阈值0.02 eV/Å。碳层及石墨烯/h-BN统一使用 IVDW=12(D3(BJ));Cu表面和晶界不加D3。不同物理问题可以选不同模型,但同一公式的各项必须一致。
下载本组完整算例与数据(ZIP) · 下载实算结果表(CSV)。
下面都是小规模教学模型;层数、真空、k点和界面厚度没有做系统收敛扫描。使用本篇数值比较不同模型的定义,不宜将其视为材料的精确推荐常数。
2. Cu(111)表面能:别漏掉两面#
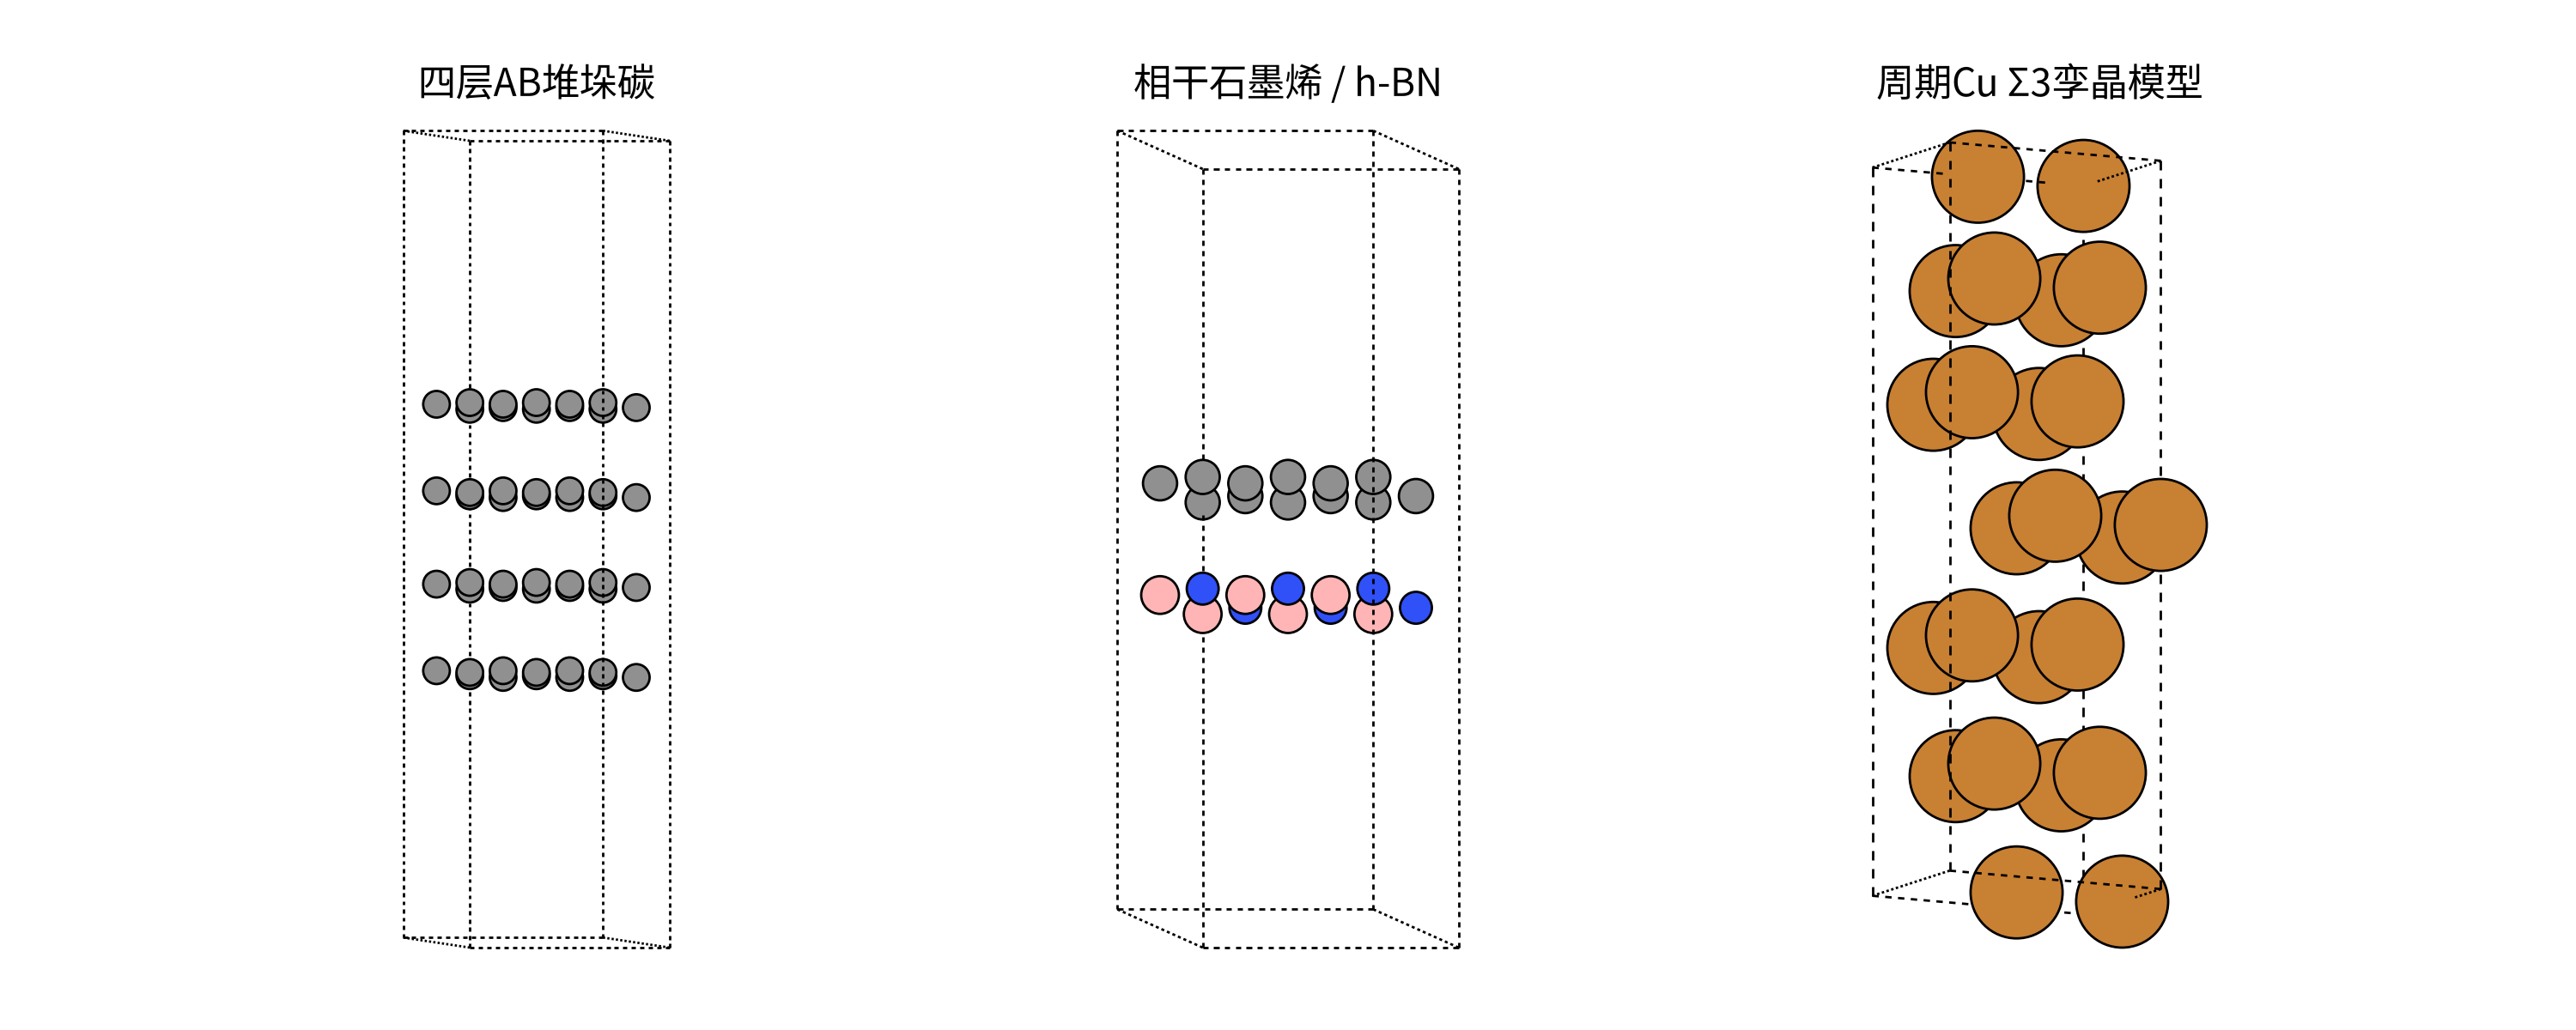
流程:先运行 cu-bulk → 用优化后的晶格切5层Cu(111) → 沿法向加真空 → 固定晶胞、放开原子 → 与相同设置的体相每原子能量比较。
用 cu-surface-symmetric 目录求表面能:它的两面等价并一起弛豫,不是结构优化篇固定底层的示范目录。每面面积为A时:
$$\gamma=\frac{E_\mathrm{slab}-N E_\mathrm{bulk/atom}}{2A}.$$
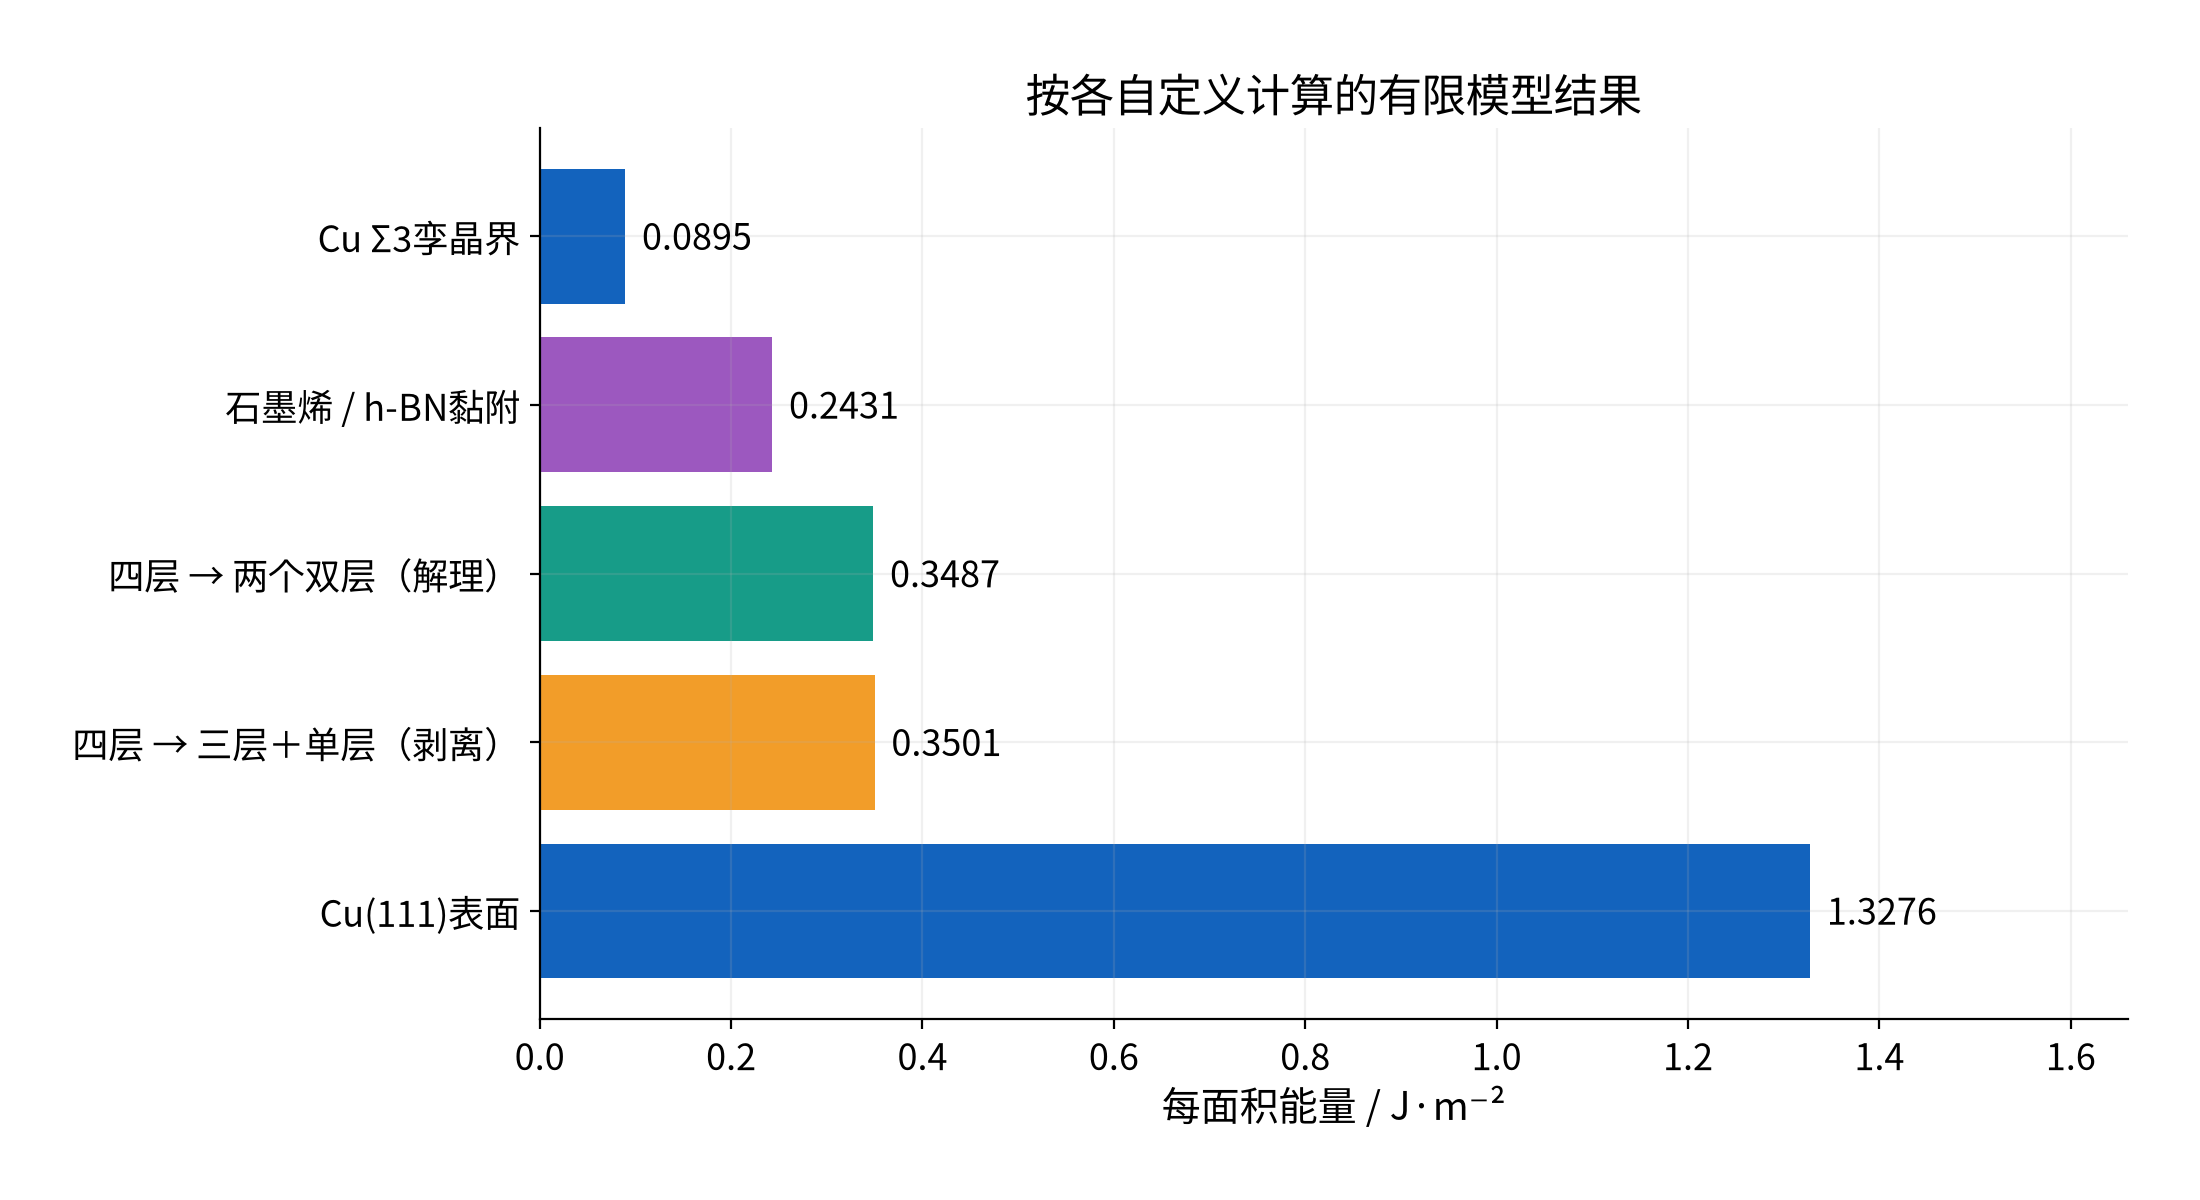
本次5原子薄层得到 γ=1.3276 J/m²。分母2来自上下两面。若两个面不同,这个差值给的是两面贡献的组合,不能自动当作其中某一个面的独立表面能。
从CONTCAR前两条面内矢量计算面积 A=|a×b|。1 eV/Ų=16.021766208 J/m²。不要把真空方向长度乘进表面积。
3. 解理与剥离:同为分层,参照项不同#
本例使用面内晶格2.47 Å、层间距3.35 Å的AB堆垛碳层。分别计算1、2、3、4层模型,固定几何做单点能;所有参照使用相同面内面积和D3(BJ)。层数有限,因此本例直接称为四层薄片的刚性分离功。
| 操作 | 初态→末态 | 每面积分离功 |
|---|---|---|
| 剥离最外面一层 | 4层→3层+单层 | (E3+E1−E4)/A |
| 从中间解理 | 4层→两个双层 | (2E2−E4)/A |
分别运行 graphene-sheet、graphite-2、graphite-3、graphite-4,再代入:
| 结果 | 本次值/J·m⁻² |
|---|---|
| 四层体系剥离功 | 0.3501 |
| 四层体系中间解理功 | 0.3487 |
这里分母是A,表示将原来的一个接触面分开所需的总功,包含两张新暴露表面的代价;它与“每张新表面的表面能”差一个定义,不能随手除以2。
附件另有层间距3.15、3.55、3.75 Å的四层单点目录,可对比改变层间距的能量。上述数字统一取3.35 Å,没有把固定距离扫描写成已完整优化的体相石墨平衡剥离能。要得到更接近体材料的结果,应增加层数并考虑分离后是否允许结构弛豫。
4. 石墨烯/h-BN黏附功:孤立层必须保留相同面内应变#
本例将石墨烯与h-BN放进相同的2.47 Å面内晶胞,初始层间距3.35 Å,保持几何计算接触能。这样h-BN受到为匹配界面而施加的面内应变。
三个目录是 graphene-sheet、bn-strained-sheet、graphene-bn。正的黏附功定义为分开所需的能量:
$$W_\mathrm{ad}=\frac{E_\mathrm{graphene}+E_\mathrm{hBN}-E_\mathrm{interface}}{A}.$$
本次指定构型得到 Wad=0.2431 J/m²。
先建界面,再分别移除一层,保持同样的横向晶胞、原子排列与计算模型,便能构造匹配参照。如果把单独h-BN重新优化回自己的自由晶格,再拿来相减,就会把应变能混入黏附功。
本例是指定堆垛、固定层间距的相干界面,不是大尺寸莫尔模型,也不是所有堆垛中最稳定界面的搜索结果。
5. Cu晶界能:周期模型里有几个晶界#
cu-twin-fine 是24原子的Cu Σ3相干孪晶模型,绕[111]旋转60°,晶界面为(111),采用6×6×3网格,三个方向都保留k点采样。法向长度约为几个晶面间距,周期边界中含两个晶界。
附件中的 cu-twin 为初始预优化,最终晶界能使用 cu-twin-fine 的6×6×3结果。
步骤:优化Cu体相 → 构造双晶 → 检查原子重叠及周期连接 → 固定体相给定的晶胞、优化原子 → 与相同原子数的体相能量比较:
$$\gamma_\mathrm{GB}=\frac{E_\mathrm{GB}-N E_\mathrm{bulk/atom}}{2A}.$$
本次有限模型得到 γGB=0.0895 J/m²。分母2来自两个周期晶界,而不是“所有界面公式都要除2”。改变建模方法后,应重新数界面个数。
晶界能通常较小,特别需要关注体相能量参考、k点及双晶厚度。不同相对平移、原子删除方式也可能产生不同晶界构型;本例只示范一种相干孪晶,不代表已经遍历一般晶界的最低能构型。
6. Ag偏析能:同一个模型里,换两个位置#
从优化后的Cu孪晶结构出发,分别将一个晶界位置Cu和一个内部位置Cu替换成Ag,得到 ag-twin-boundary 与 ag-twin-interior。两者元素数、总原子数、晶胞及参数完全相同,分别固定晶胞优化原子。
$$E_\mathrm{seg}=E_{\mathrm{Ag@GB}}-E_{\mathrm{Ag@interior}}.$$
本次两个指定位置的差值为 -0.00288 eV/Ag。负数表示Ag在所选晶界位点比所选内部位点更有利;正数则相反。由于是等成分比较,不需要再加一个孤立Ag原子能量。
本例超胞较小,内部位置不等于无限远体相,周期Ag之间也可能相互作用。因此这里是两个位置的教学比较,不是稀溶极限的完整偏析能。正式研究通常要扩大模型、比较多个晶界位点,并检查参考位置离界面是否足够远。
7. 自己建模时最后核对这五项#
- 相减前后元素数是否守恒,非等成分问题是否补齐化学势项。
- 面积是单界面面积还是已经乘了界面个数。
- 每一项是否使用同样的横向应变、泛函、赝势及色散设置。
- 比较的是刚性分离、允许弛豫的分离,还是体相极限下的性质。
- 真空、层厚、晶界间距和k点是否满足你的目标精度。
参考:D3色散修正、pymatgen晶界建模接口。