
VASP 色散修正与层间距离扫描
用双层石墨烯的PBE和D3(BJ)对照,学习层间作用的建模与能量参照。
阅读本篇目录
层状材料、分子吸附和弱相互作用体系可能需要考虑长程色散。本例用双层石墨烯,展示启用D3(BJ)后刚性层间距离扫描的变化。
1. 准备同一组结构#
每层2个C,两层共4个C;横向晶胞沿用单层参考,z方向20 Å。上下层相对平移一个固定的面内位移,保持相同堆垛,分别设置层间距3.0、3.4、3.8、4.4 Å。
整个扫描不改变横向晶胞,不改变层内键长,也不让离子移动,因此得到的是固定几何的层间距离能量曲线,不是完全弛豫后的结合能。
2. 每个距离分别算两种设置#
保持11×11×1 Gamma网格、ENCUT=550 eV、EDIFF=1E-6、NSW=0。第一组为普通PBE,第二组在相同基础上加入:
IVDW = 12
IVDW=12对应DFT-D3的Becke–Johnson阻尼形式。提交后检查OUTCAR确实启用了对应色散项;不能仅看INCAR写了选项就认为功能生效。参数定义和其他IVDW选项见VASP IVDW文档。
3. 各组减去自己的参照再比较#
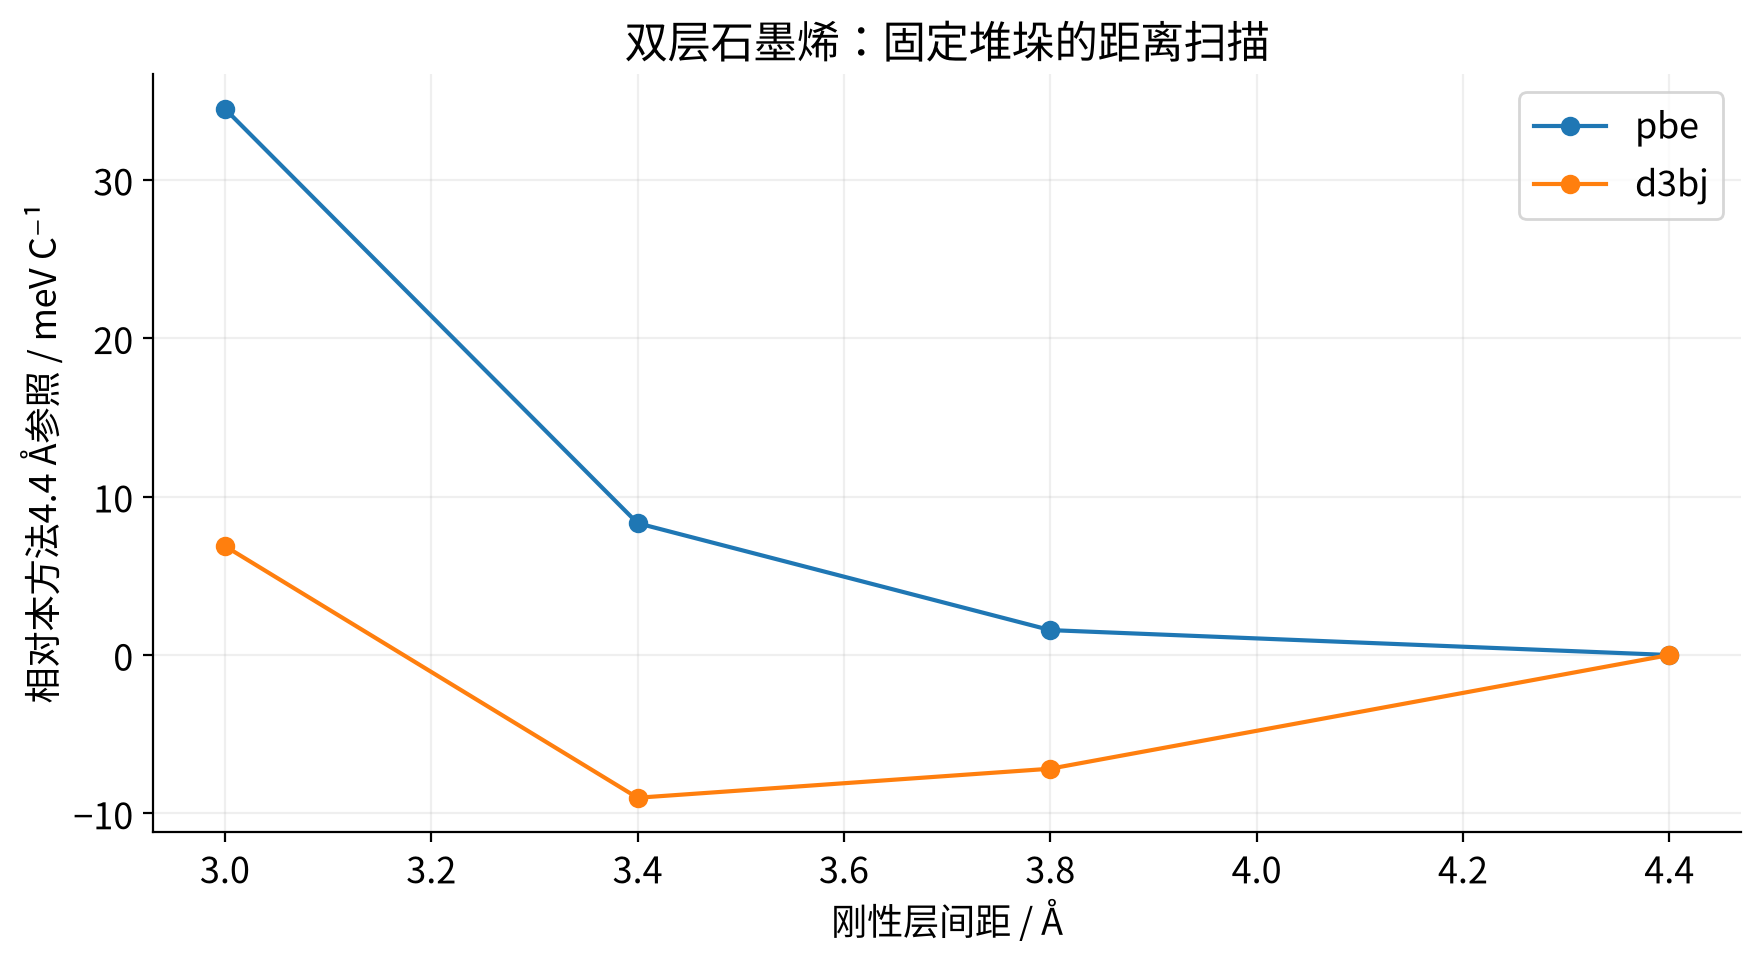
对每种方法,取自身4.4 Å结构作为本图参照,计算[E(d)−E(4.4 Å)]/4,单位meV/C。4.4 Å仍有层间作用,不能把它当作无限分离的零相互作用极限。
| 层间距 / Å | PBE相对能 / meV C⁻¹ | PBE-D3(BJ)相对能 / meV C⁻¹ |
|---|---|---|
| 3.0 | 34.4826 | 6.8760 |
| 3.4 | 8.3217 | -9.0099 |
| 3.8 | 1.5728 | -7.1780 |
| 4.4 | 0.0000 | 0.0000 |
4. 结果如何用于下一步#
对照显示色散处理会改变层间距离方向的能量曲线。若要得到平衡层间距,应在低能区加密距离,或使用一致的色散设置做有约束的优化;固定真空厚度,只优化需要研究的自由度。
若要得到结合能,应在相同横向晶胞、k网格、泛函和色散方法下,单独计算分离层能量,再按每原子或每面积报告。不要将本页减去4.4 Å参照的相对能称为结合能,也不要将D3(BJ)结果与D4、TS、MBD或非局域vdW泛函等同;这些是不同方法。
本次只有一个堆垛和四个距离,不能据此推断所有滑移路径或堆垛稳定性。磁性材料、金属表面和带电吸附中的色散模型还应分别检查适用性。
环境、输入与结果下载#
本页在鸢算科技集群实际计算,使用VASP 6.6.1、PBE PAW64、ENCUT=550 eV、EDIFF=1E-6;结构优化以自由原子力0.02 eV/Å为目标。GPU程序由NVHPC 25.3、CUDA 12.8、HPC-X 2.22.1及MKL 2023.2构建。热化学后处理使用ASE 3.29.0。具体设置见每个目录的INCAR。
先阅读下载包README,准备有权使用且与POSCAR元素顺序一致的POTCAR,然后在对应目录执行sbatch run.sh。参考数据用于对照;重新计算后请从自己的输出提取数据。包内不分发POTCAR、WAVECAR或CHGCAR。