
VASP分子红外频率与相对强度
用水分子有限位移,同时提取力常数和偶极导数,区分频率与红外强度。
阅读本篇目录
只有振动频率,还不能画有物理强弱差别的红外谱。本例用水分子展示:每个位移结构同时读取原子力和偶极,再把偶极导数投影到正常振动模式。
1. 先优化同一套设置下的分子#
水分子放在16 Å立方盒中心,单Gamma点,固定晶胞、优化原子。使用IDIPOL=4、LDIPOL=.TRUE.、DIPOL=0.5 0.5 0.5处理孤立分子的偶极修正。当前参考结构最大原子力为0.019964 eV/Å。
所有后续位移保持相同晶胞、赝势、偶极原点和电子参数,避免把设置变化误当成响应。
2. 对每个原子每个方向做正负位移#
3个原子×3个坐标×正负两侧,共18个静态目录。位移h=0.015 Å;保持其他原子坐标不变,NSW=0,不允许位移结构重新优化回去。
先运行water-ir-relax,结束后用附件prepare_ir.py读取自己的CONTCAR生成18个位移POSCAR,再逐个提交。已有位移输入对应本次优化结果;更换结构后需要重新生成。
3. 由力和偶极得到强度#
力常数近似为Hᵢⱼ=−[Fᵢ(+hⱼ)−Fᵢ(−hⱼ)]/(2h)。同时由OUTCAR的dipolmoment计算偶极对原子坐标的中心差分。
质量加权后对力常数矩阵对角化,得到频率与模式向量。将偶极导数投影到模式上,红外相对强度正比于三个空间方向导数平方之和。模式引起的偶极变化越大,红外强度通常越高。
本例先在质量加权空间投影掉六个整体平移/转动自由度,再求解三个内部振动。有限优化力和差分误差可能让未投影矩阵出现小的低频正负值,不能不看模式就把它们当成内部不稳定振动。质量沿用本次PAW约定:H=1、O=16 amu。提取使用附件extract_spectra.py,需ASE与NumPy环境。
4. 本次实算结果#
| 内部模式(按频率排序) | 频率 / cm⁻¹ | 最大峰归一为1的相对强度 |
|---|---|---|
| 1 | 1586.83 | 1.000000 |
| 2 | 3730.36 | 0.013080 |
| 3 | 3839.26 | 0.671826 |
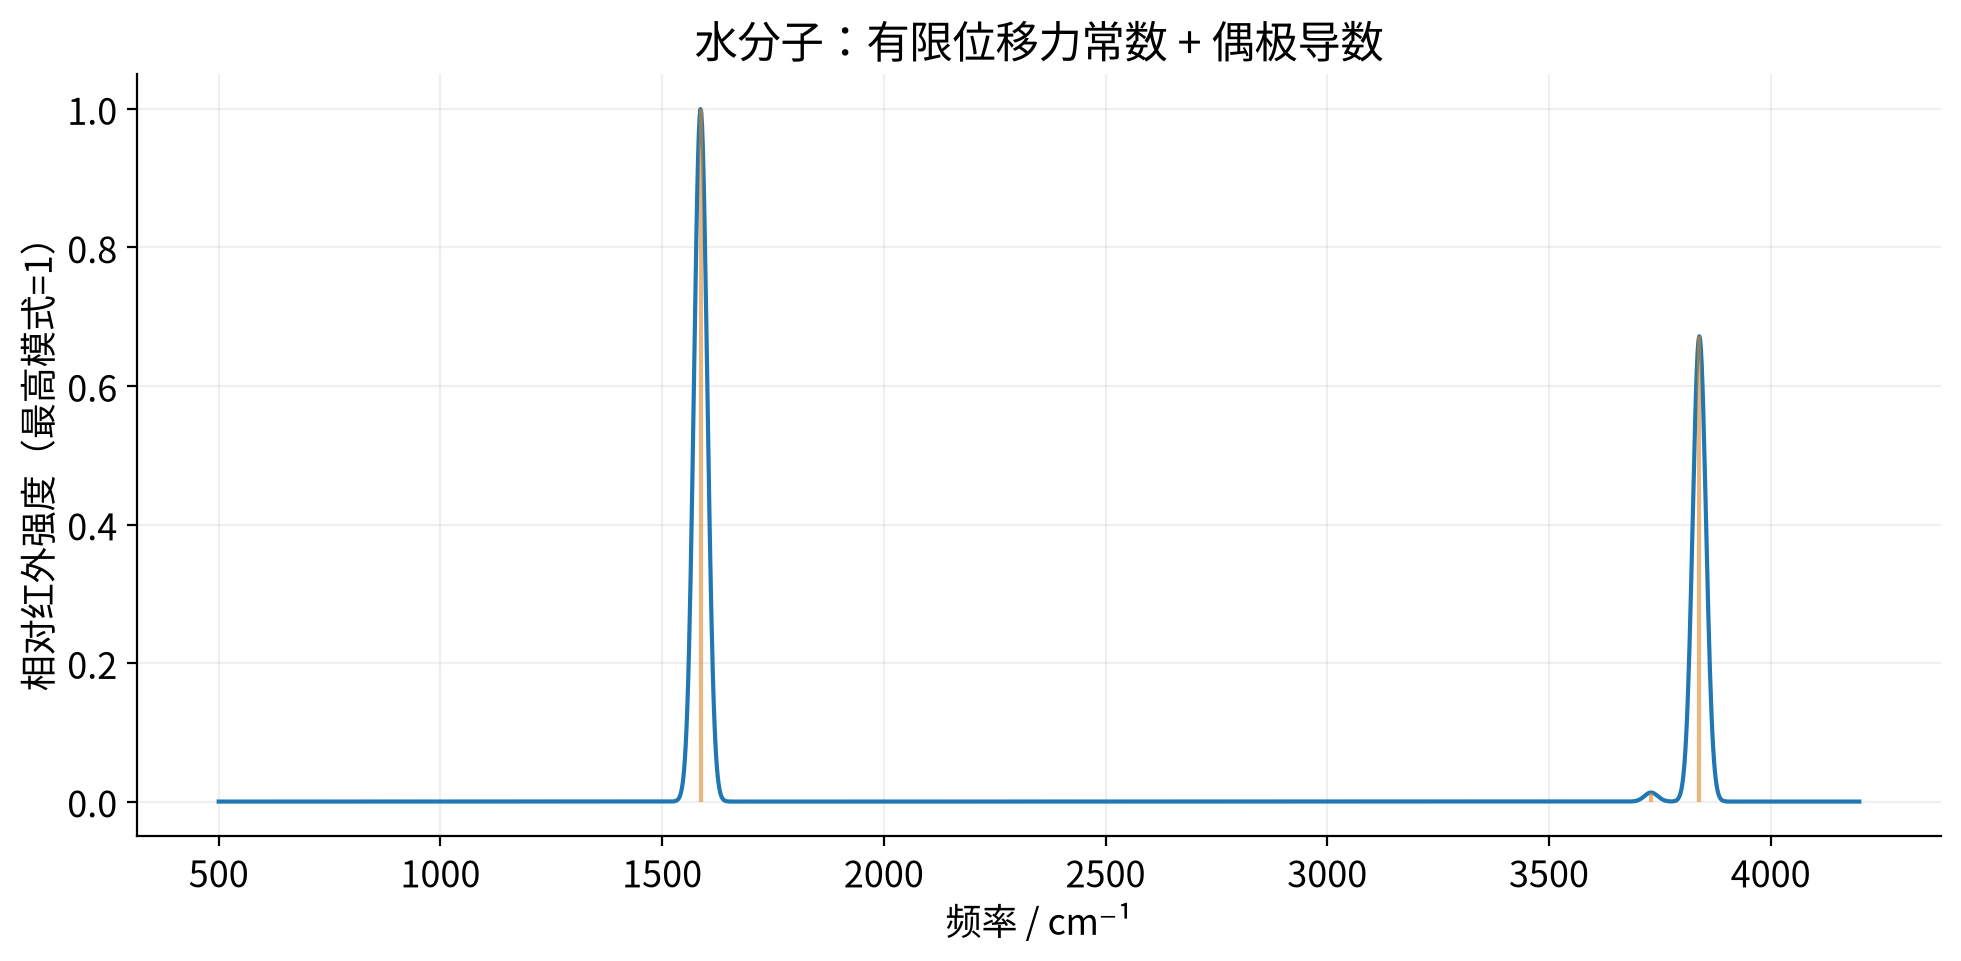
图中强度来自实际偶极导数,不再给每个频率相同峰高。谱线使用人为设定的15 cm⁻¹高斯宽度,只为阅读方便;它不是本次计算预测的实验线宽或寿命。归一化相对强度也不等同于给定浓度、光程下的绝对吸光度。
5. 换成其他分子#
先确定稳定构型并确认没有显著内部虚频,再检查位移大小、真空和电子精度对结果的影响。较软的构型、低频转动或氢键体系尤其容易受这些参数影响。晶体红外需要结合Born有效电荷、声子模式和适用的非解析修正,不能照搬孤立分子的真空盒强度。
计算环境与下载#
VASP 6.6.1 P100版,PBE PAW64,550 eV,EDIFF=1E-6;构建采用NVHPC 25.3、CUDA 12.8、MKL 2023.2及配套MPI。结构优化自由原子力目标0.02 eV/Å。附件提供输入、提交与提取脚本,不含POTCAR;先按POSCAR元素顺序准备合法势文件,再执行sbatch run.sh。参考图和JSON不会随新作业自动更新。