
VASP 分子电离能与电子亲和能
用水分子和氟原子的电荷态总能量差,学习固定几何计算和真空盒对照。
阅读本篇目录
电离能回答“移走一个电子要多少能量”,电子亲和能回答“加一个电子释放多少能量”。这里使用不同电子数的总能量差,不直接把HOMO或LUMO能量当成答案。
1. 先明确要算什么#
垂直电离能固定中性分子几何:IP = E(N−1; R₀) − E(N; R₀)。绝热电离能则分别优化中性和离子态后比较最低点。本例水分子计算垂直IP,因此移走电子后不继续优化原子位置。
电子亲和能采用EA = E(N) − E(N+1),正值表示加电子释放能量。本例选孤立氟原子,避免用未必束缚的水阴离子作为EA示范。分子的绝热EA同样需要分别优化两种电荷态。
2. 先准备结构,再改变电子数#
- 取中性水参考结构,将其放在16 Å立方真空盒中并居中。只优化分子原子位置,不优化真空晶胞;本次充电步骤使用同一固定几何。
- 复制为中性和正一价两个目录。水PAW价电子总数为8,中性设置NELECT=8,正一价设置NELECT=7,并开启自旋极化。
- 两份保持相同POSCAR、POTCAR、ENCUT、Gamma单点和能量口径。NSW=0,只进行电子自洽。
- 改用20 Å盒重复整套配对,分子内部键长与角度保持不变。
- 氟原子按同样顺序计算14和18 Å盒,NELECT分别为7与8;中性F为自旋极化双重态,F⁻为闭壳层。
水分子的通用静态部分如下,电子数和ISPIN按电荷态更改:
ENCUT = 550
EDIFF = 1E-6
NSW = 0
IBRION = -1
ISMEAR = 0
SIGMA = 0.05
LDIPOL = .TRUE.
IDIPOL = 4
DIPOL = 0.5 0.5 0.5
氟原子配对采用IDIPOL=4、LDIPOL=.FALSE.,只对总能量做孤立体系静电修正,不加入自洽势修正;两个盒子、两个电荷态使用相同约定。水分子使用上面的自洽势修正。这两种处理不要在同一能量差中交叉混用。
这里的DIPOL与居中的结构匹配。更换自己的结构时应检查其位置;不要只复制这个数而把分子放在盒边。带电分子使用立方盒,并保持修正方式一致。详细适用条件见VASP静电修正文档和LDIPOL说明。
3. 计算完成后提取能量差#
确认每个电荷态的电子迭代达到EDIFF,读取OUTCAR中最后一组energy(sigma->0)。本次水结果如下,E⁺是在相同中性参考几何上的离子能量。
| 盒长 / Å | E中性 / eV | E⁺ / eV | 垂直IP / eV |
|---|---|---|---|
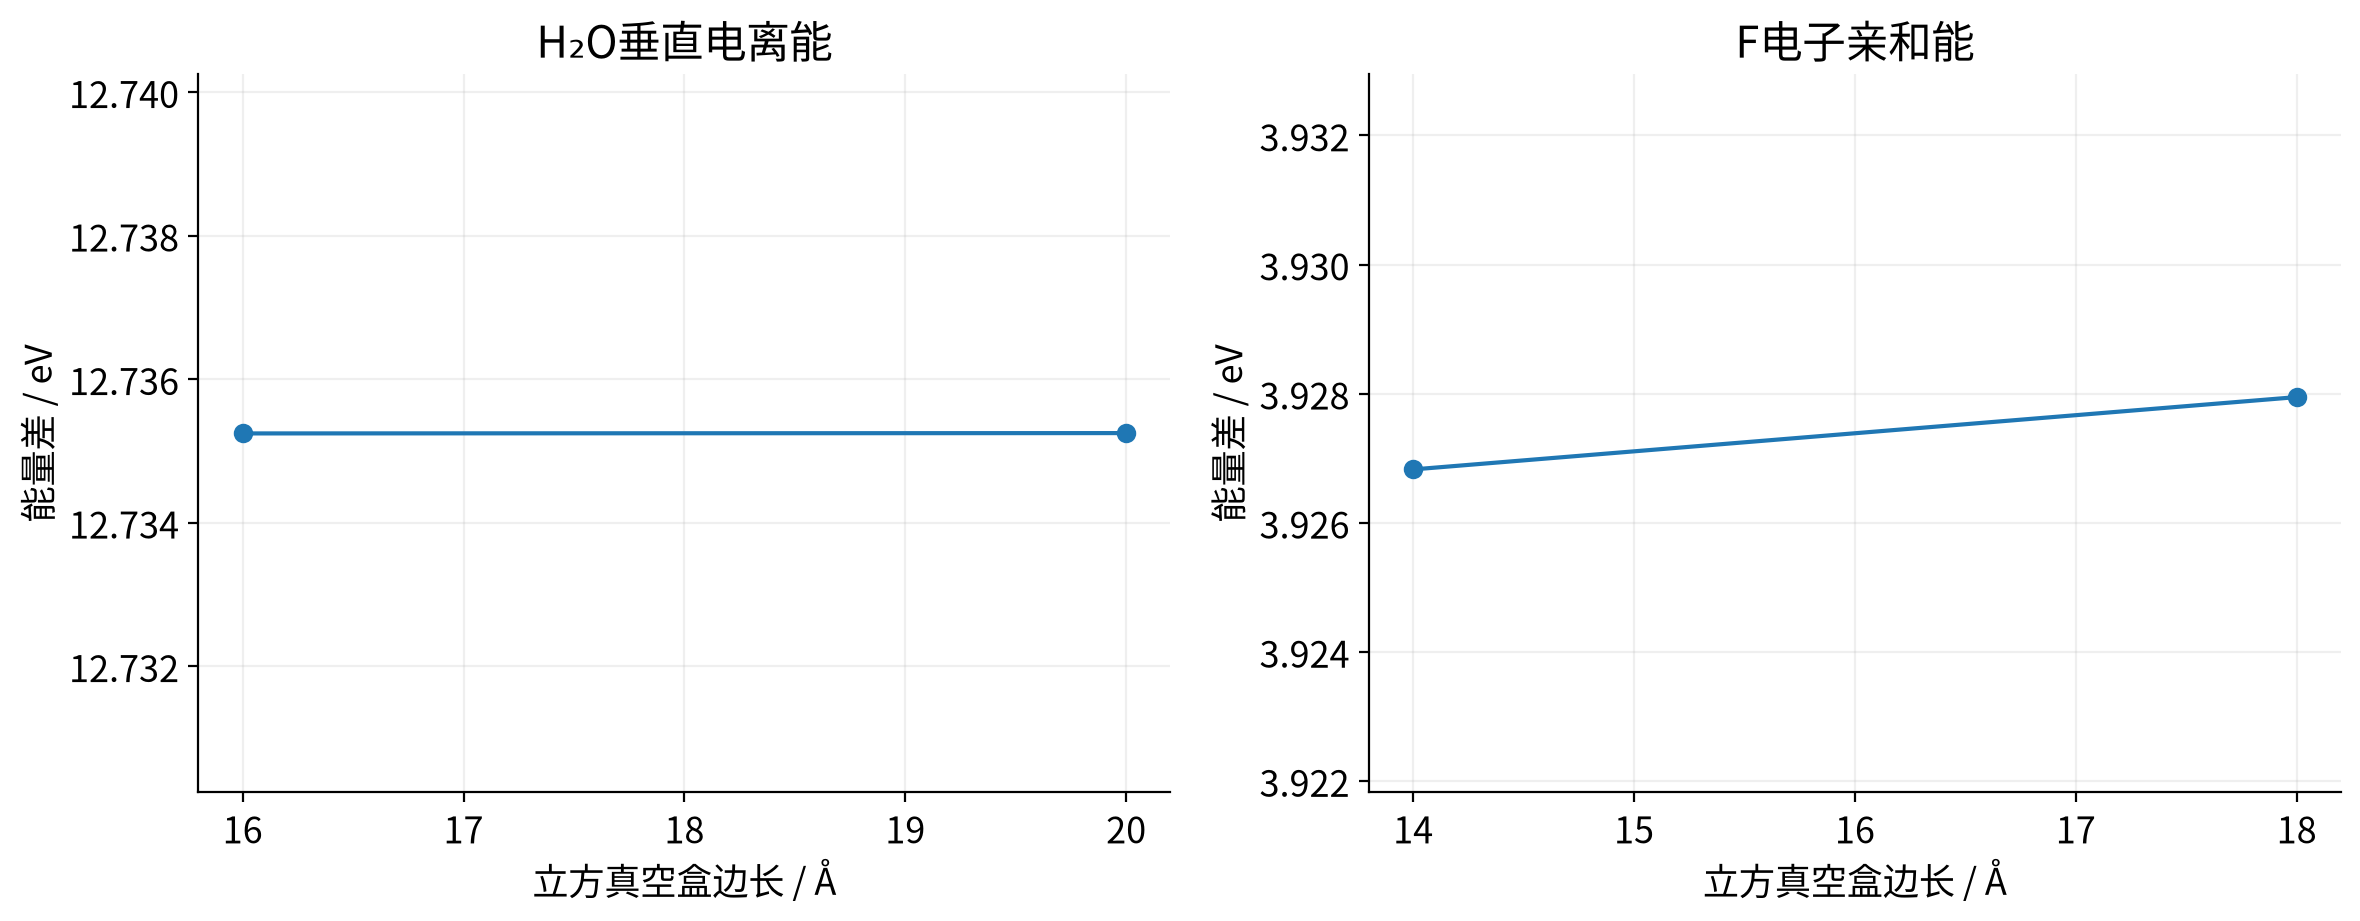
| 16 | -14.23297850 | -1.49773446 | 12.735244 |
| 20 | -14.23298204 | -1.49773327 | 12.735249 |
氟原子使用同一能量口径相减:
| 盒长 / Å | E(F) / eV | E(F⁻) / eV | EA / eV |
|---|---|---|---|
| 14 | -0.43885824 | -4.36568465 | 3.926826 |
| 18 | -0.43885201 | -4.36679863 | 3.927947 |
4. 如何理解结果#
本次两个盒子的差值较小,说明在这些参数下真空尺寸对该能量差影响有限。它不代表泛函误差、赝势误差和其他设置已全部消除,也不是与实验逐位一致的保证。
固定几何离子态可以存在较大原子力,这是垂直过程定义的一部分。若需要绝热IP,应进一步分别优化两个电荷态,并根据用途加入零点能修正。本次中性水固定结构的复算最大力约0.021–0.023 eV/Å,结果应理解为该参考几何上的垂直能量差。
对周期固体带电缺陷,不能照搬分子相减公式:还涉及电子化学势、势能对齐、介电屏蔽及有限尺寸修正,参见缺陷教程。
环境、输入与结果下载#
本页在鸢算科技集群实际计算,使用VASP 6.6.1、PBE PAW64、ENCUT=550 eV、EDIFF=1E-6;结构优化以自由原子力0.02 eV/Å为目标。GPU程序由NVHPC 25.3、CUDA 12.8、HPC-X 2.22.1及MKL 2023.2构建。热化学后处理使用ASE 3.29.0。具体设置见每个目录的INCAR。
先阅读下载包README,准备有权使用且与POSCAR元素顺序一致的POTCAR,然后在对应目录执行sbatch run.sh。参考数据用于对照;重新计算后请从自己的输出提取数据。包内不分发POTCAR、WAVECAR或CHGCAR。