
VASP 态密度、d带中心与电子局域化
用硅和铜的实算输出,学习DOS、轨道投影、电荷密度和ELF的不同读法。
阅读本篇目录
DOS告诉你某个能量附近有多少电子态,PDOS进一步按原子和轨道投影;电荷密度与ELF则回答空间中电子如何分布。这几类图各有用途,不能相互替代。
1. 先做结构准备和静态自洽#
本例使用已准备好的8原子Si晶胞和4原子Cu晶胞。保持晶胞及原子坐标,进行NSW=0静态计算,采用EDIFF=1E-6。在INCAR中加入:
LORBIT = 11
NEDOS = 2001
LCHARG = .TRUE.
LELF = .TRUE.
LORBIT输出轨道投影,NEDOS指定能量网格点数,LCHARG保存CHGCAR,LELF保存ELFCAR。本次Si的ELF计算采用NPAR=1;这些选项不能代替k网格收敛检查。
2. 提取DOS和PDOS#
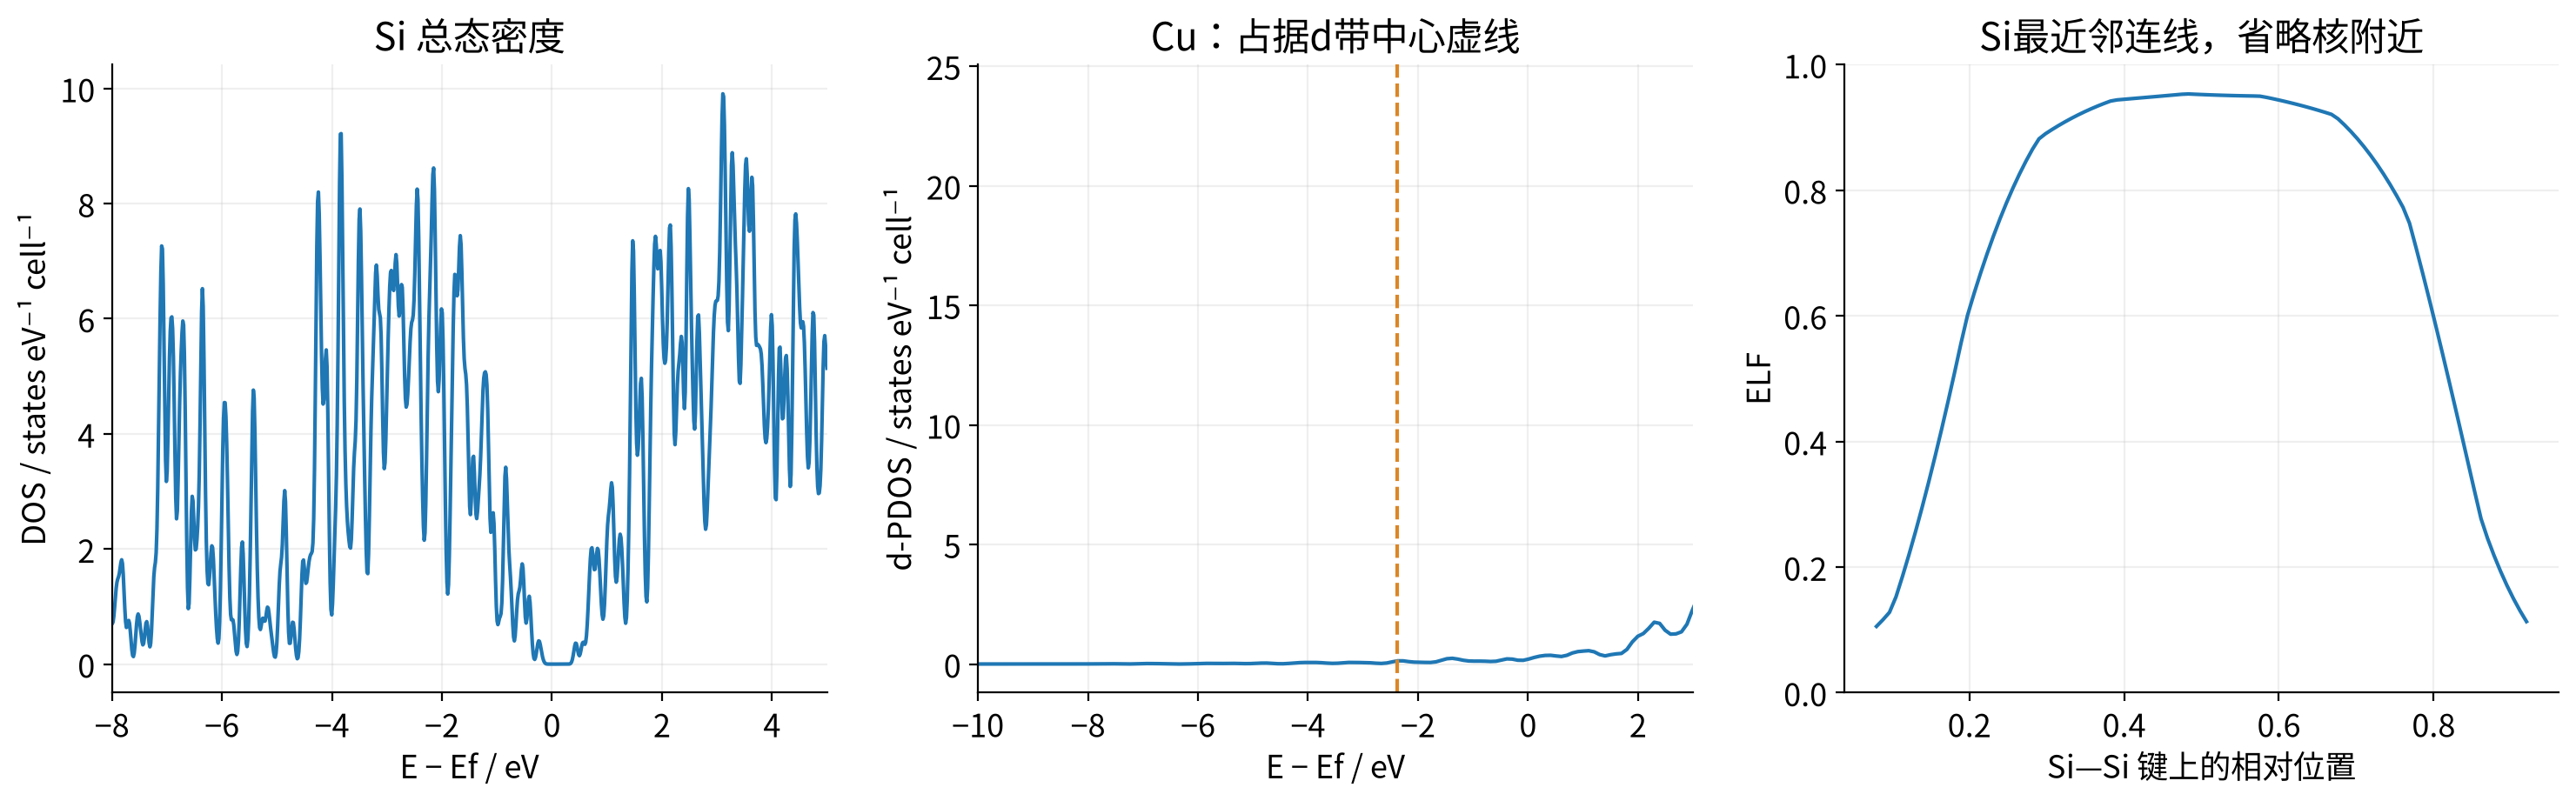
计算结束后,从vasprun.xml或DOSCAR提取能量、总DOS和投影DOS。横坐标统一减去本次费米能。金属Cu常以Ef=0展示;半导体Si的费米能可能落在带隙内不同位置,跨体系比较时可改用VBM参照。
将Cu的五个d轨道投影相加,得到d-PDOS。这里对4个Cu原子的投影求和,单位是每个晶胞的states/eV,并未除以原子数。投影受PAW球和基组定义影响,所有投影之和未必严格等于总DOS。
3. 再算d带中心#
本例采用占据部分、−10至0 eV窗口的定义:εd = ∫E·ρd(E)dE / ∫ρd(E)dE,E相对于费米能。实际得到Cu的d带中心为**-2.3766 eV**。
如果改成整个d带、换积分下限或换投影方法,数值会改变。因此报告d带中心时应同时写明窗口和投影口径。它可用于比较相近结构的电子态趋势,不能仅凭一个值直接推算催化速率。
4. 看电荷密度和ELF#
CHGCAR的实空间网格按体积归一后是电子密度。本次Si价电子密度积分为32.000000个电子,与8个Si各4个价电子一致。ELF为无量纲局域化指标,不是电荷密度,也不是Bader电荷。
本次取一对最近邻Si,键长2.3678 Å,沿两原子之间连线读取网格数据。图中略去核附近两端,显示键分数0.08至0.92;中点ELF约0.952,价电子密度约0.560 e/ų。较高ELF可辅助识别局域电子区域,应结合结构和电荷密度理解。
5. 最后保存哪些结果#
保存DOS/PDOS曲线、明确积分窗口的d带中心,以及带有位置说明的ELF/电荷密度图。下载包包含本次曲线数据和线段采样数据。
如果需要差分电荷,要另算组合体系与各片段,并保持晶胞、原子位置、FFT网格及参数一致,再做Δρ=ρ组合−Σρ片段。本页未把普通电荷密度冒作差分电荷。原子分区电荷参见电荷与成键教程。
环境、输入与结果下载#
本页在鸢算科技集群实际计算,使用VASP 6.6.1、PBE PAW64、ENCUT=550 eV、EDIFF=1E-6;结构优化以自由原子力0.02 eV/Å为目标。GPU程序由NVHPC 25.3、CUDA 12.8、HPC-X 2.22.1及MKL 2023.2构建。热化学后处理使用ASE 3.29.0。具体设置见每个目录的INCAR。
先阅读下载包README,准备有权使用且与POSCAR元素顺序一致的POTCAR,然后在对应目录执行sbatch run.sh。参考数据用于对照;重新计算后请从自己的输出提取数据。包内不分发POTCAR、WAVECAR或CHGCAR。