
VASP 吸附自由能与析氢入门
在Cu(111)的H吸附能上,加入实算振动和H₂气体热化学修正。
阅读本篇目录
吸附能只比较电子总能量。要在给定温度下讨论吸附热力学,还需要加入零点能、振动和气体熵。本例接着H/Cu(111)吸附算例,计算298.15 K、H₂标准压力1 bar下的ΔG_H。
1. 从已有结构和能量开始#
先完成干净表面、fcc位H吸附结构和气相H₂的优化及静态计算,得到Eads=-0.183889 eV。不要拿一套泛函的振动修正去拼接另一套体系的电子能量。
2. 再算振动,提取频率#
对吸附H沿x、y、z各位移±0.015 Å,共六个静态计算。每次固定其他坐标,读取H的三个力分量,构造Hessian:Kᵢⱼ=−[Fᵢ(+δⱼ)−Fᵢ(−δⱼ)]/(2δ)。质量加权后对角化得到频率。
本次只计算H的三个自由度,Cu基底不进入Hessian;这称为局部振动近似,忽略吸附导致的基底振动变化。力差计算采用无偶极修正的同一设置,电子吸附能使用最终偶极修正静态;适合本次小模型入门,精细研究应统一并扩大振动自由度。
H₂使用IBRION=5、NFREE=2、POTIM=0.015 Å做有限差分,保留一个内部伸缩模。平移和转动由理想气体模型处理,不能把六个分子自由度全部当成独立谐振子。下载包包含用于本次数据的提取和热化学脚本。
| 对象 | 用于热化学的频率 / cm⁻¹ |
|---|---|
| fcc吸附H,三个局部模 | 828.4, 828.5, 1039.2 |
| H₂内部伸缩 | 4336.7 |
3. 用频率计算自由能修正#
吸附H采用谐振子振动自由能Fvib,包含零点能和热振动项。H₂采用理想气体G−E,包含平动、转动、振动及pV贡献。使用ASE的HarmonicThermo与IdealGasThermo;H₂为linear、symmetrynumber=2、spin=0,温度298.15 K、压力100000 Pa。
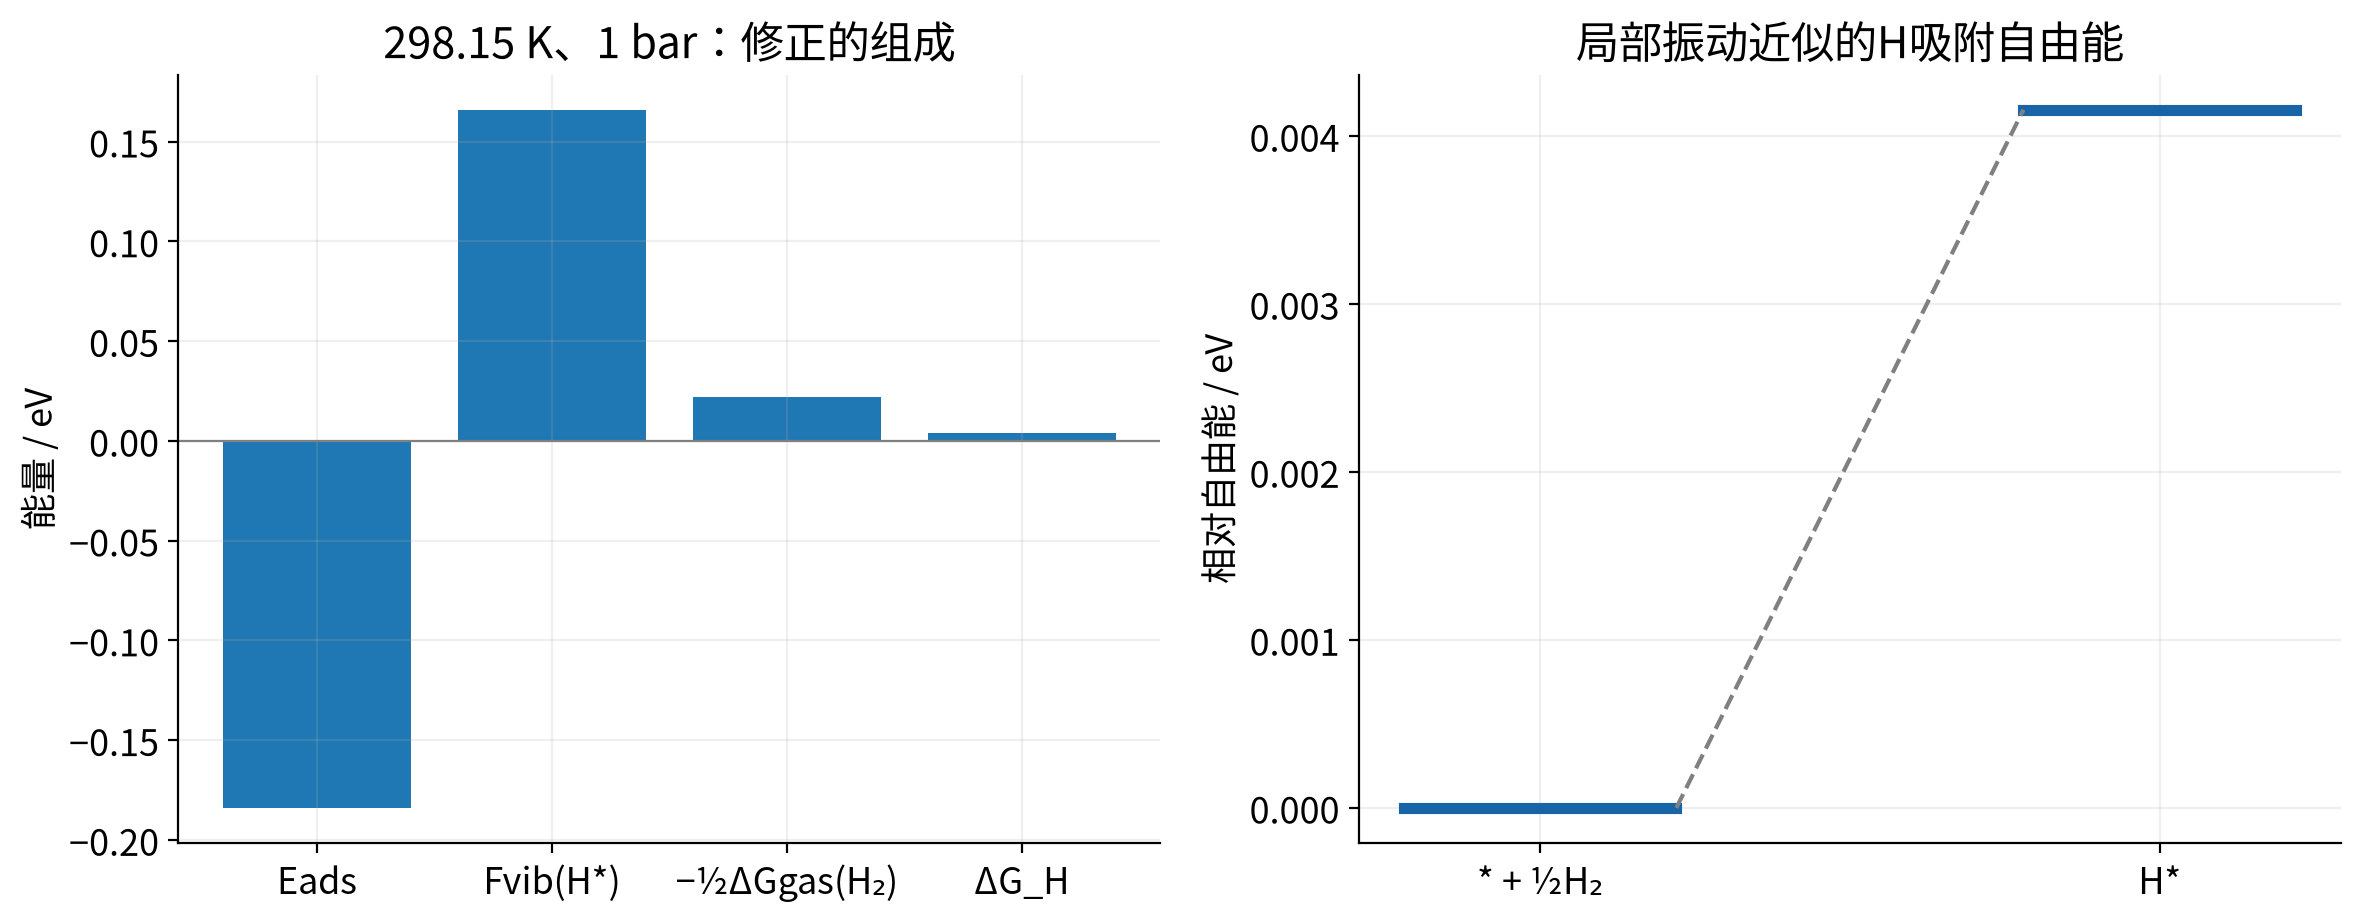
ΔG_H = Eads + Fvib(H*) − ½[G(H₂)−E(H₂)]。
| 项目 | 本次结果 / eV |
|---|---|
| 电子吸附能Eads | -0.183889 |
| 吸附H振动自由能Fvib | 0.166013 |
| H₂气体热化学修正G−E | -0.044067 |
| ΔG_H | 0.004157 |
4. 最后得到什么,不能推出什么#
得到的是本模型、指定温压和参照下的H吸附自由能。在计算氢电极参照的U=0 V、pH=0条件下,可把½H₂与H⁺+e⁻的化学势对应,用它作为析氢热力学的入门描述量。
接近零的ΔG_H通常表示吸附强度适中,但单个数值不能给出反应速率、交换电流或周转频率。本例没有显式水、双电层、恒电势结构优化,也没有Volmer/Heyrovsky/Tafel的活化势垒,不应称为完整HER动力学研究;更不能由此得到OER、ORR等多中间体反应的自由能图。
更换温度、压力、覆盖度或表面后,需要重新评估相应修正。小频率对熵敏感,若出现明显虚频,先检查结构、位移和振动自由度,不要简单删除。热化学模型定义见ASE官方实现。
环境、输入与结果下载#
本页在鸢算科技集群实际计算,使用VASP 6.6.1、PBE PAW64、ENCUT=550 eV、EDIFF=1E-6;结构优化以自由原子力0.02 eV/Å为目标。GPU程序由NVHPC 25.3、CUDA 12.8、HPC-X 2.22.1及MKL 2023.2构建。热化学后处理使用ASE 3.29.0。具体设置见每个目录的INCAR。
先阅读下载包README,准备有权使用且与POSCAR元素顺序一致的POTCAR,然后在对应目录执行sbatch run.sh。参考数据用于对照;重新计算后请从自己的输出提取数据。包内不分发POTCAR、WAVECAR或CHGCAR。