
VASPsol 隐式溶剂计算入门
以水分子的固定几何对照,说明溶剂模型、模块选择和能量差提取。
阅读本篇目录
想考虑溶剂影响,又不希望第一步就放入大量显式水分子,可以先使用连续介质模型。本例用经典VASPsol分支,对同一水分子结构分别计算真空和介电环境。
1. 先准备分子和两份配对输入#
采用已准备好的中性水结构,16 Å立方盒,单Gamma点。复制两个目录,保持相同POSCAR、POTCAR、ENCUT和电子设置。这里固定原子位置和晶胞,只比较环境改变后的能量。
两个目录都使用vasp/6.6.1-p100-sol,避免一边用普通构建、一边用不同版本扩展造成额外差异。输入附件已经写好对应提交脚本。
2. 打开溶剂模型#
介质目录设置:
LSOL = .TRUE.
EB_K = 78.4
NSW = 0
真空目录设置LSOL=.FALSE.。EB_K是体相溶剂相对介电常数。本次沿用经典VASPsol的其他默认腔体设置,OUTCAR中的TAU=0.000525 eV/Ų;它与介电参数一起构成所用模型,不能只改变介电常数就认为已经校准了任意真实溶剂。
每个目录执行sbatch run.sh。在OUTCAR中确认LSOL和EB_K实际生效,并检查电子自洽收敛。方法来源与模型说明见经典VASPsol项目。
3. 计算本模型的能量差#
取相同能量口径:ΔEenv=Econtinuum−Evacuum。
| 计算 | 总能量 / eV |
|---|---|
| 同分支真空 | -14.23404589 |
| 连续介质,ε=78.4 | -14.54795546 |
| 差值ΔEenv | -0.313910 |
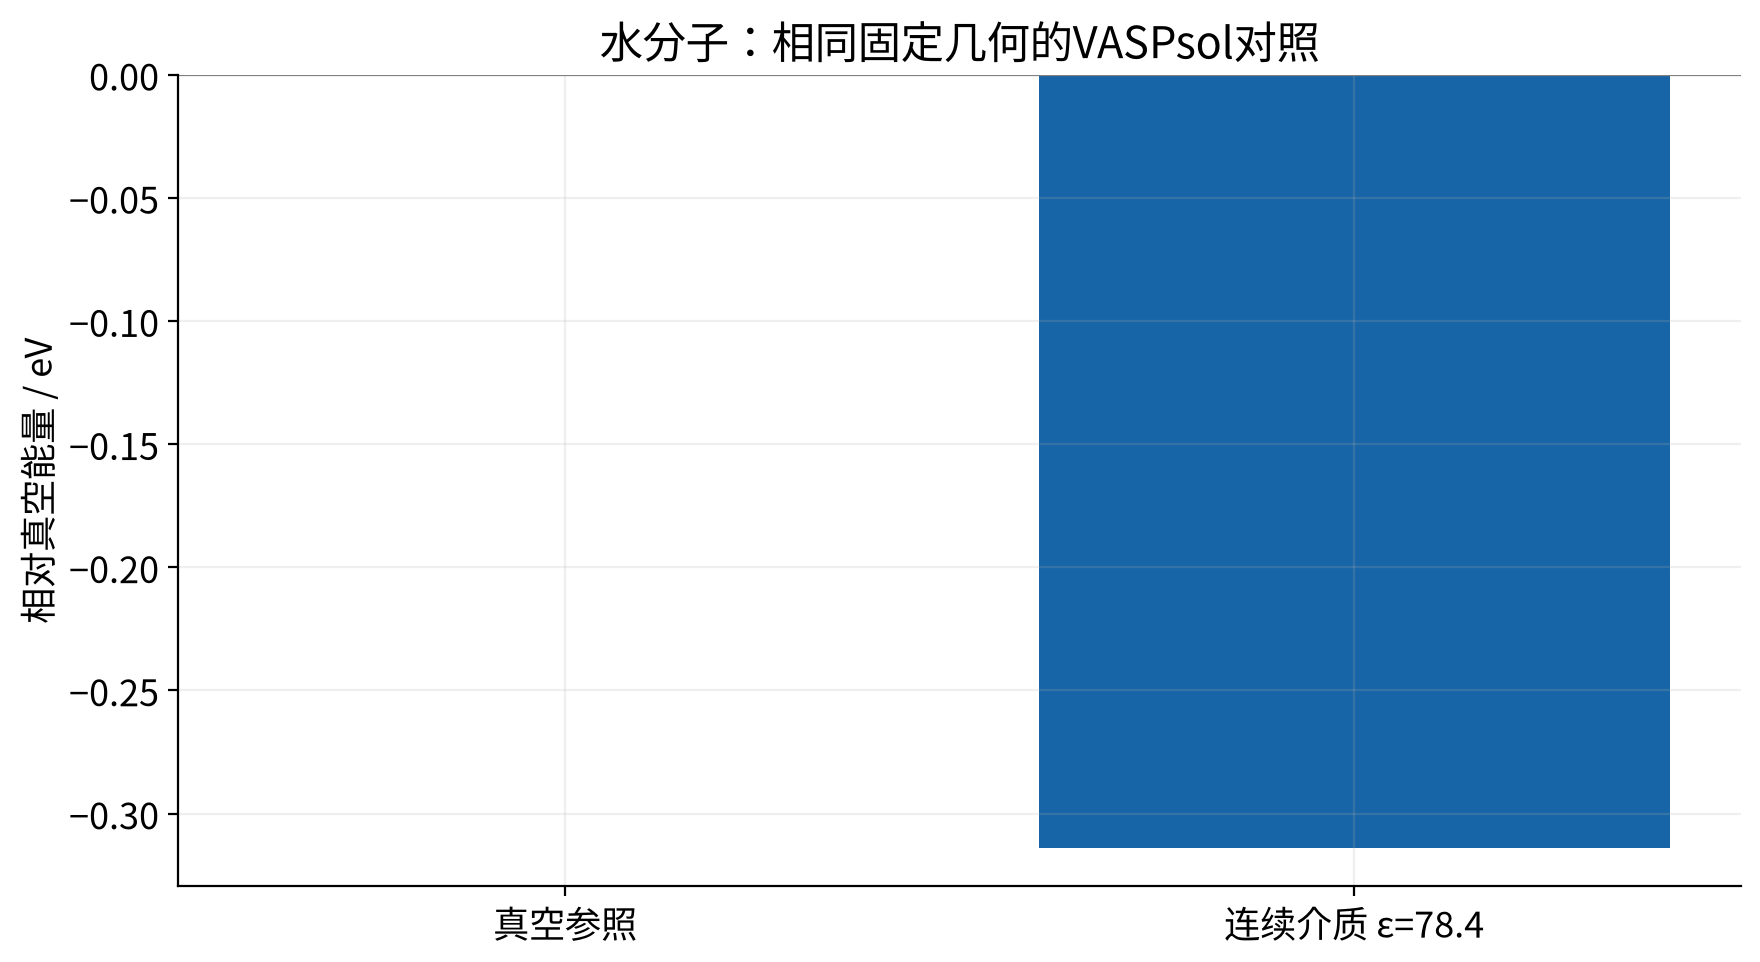
负值表示在这套固定几何与连续介质模型下,介质使能量降低。这个结果没有显式溶剂分子的氢键网络,也没有加入完整气液标准态、振动和构型熵修正,不应直接称为完整实验溶剂化自由能。
4. 如果还想优化溶液中的结构#
在LSOL开启的同一分支下继续做原子位置优化,固定真空晶胞,检查自由原子力,再进行最终静态计算。不能将本页固定几何的介质态误认为已优化溶液结构;介质改变电子分布后,原有气相几何可能产生新的原子力。
带电分子、电极和恒电势任务需要进一步处理电荷、势能参照与电解质模型。经典VASPsol、VASPsol++与CP-VASP是不同分支,本页没有使用恒电势算法,不能通过只加LSOL就得到恒电势电极计算。
环境与下载#
本页为鸢算科技集群实算参考。VASP 6.6.1、PBE PAW64、ENCUT=550 eV、EDIFF=1E-6;优化自由原子力目标0.02 eV/Å。普通GPU版、optcell和VASPsol是不同模块,下载包run.sh按任务加载对应P100分支。构建使用NVHPC 25.3、CUDA 12.8和MKL 2023.2,MPI使用对应构建配套版本。
准备有权使用、与POSCAR元素顺序匹配的POTCAR,在所选目录执行sbatch run.sh。不要只复制INCAR而遗漏对应软件分支。结果JSON、图片和输入均供本次流程复现,不代表其他体系的通用收敛设置。