
VASP振动中的同位素效应
复用水分子实算力常数,比较H₂O、HDO与D₂O频率和零点能。
阅读本篇目录
把氢换成氘会改变原子质量,振动频率随之改变。在Born–Oppenheimer谐近似下,可以复用同一个电子势能面的力常数,改变质量矩阵后重新对角化,不必为每种同位素重复18个位移计算。
1. 准备可信的力常数#
先完成分子红外教程中的优化与有限位移,得到Hᵢⱼ。它来自水分子实际VASP受力,不是根据实验频率反推的弹簧模型。
2. 更改质量,保持同一套力常数#
构造动力学矩阵Dᵢⱼ=Hᵢⱼ/√(mᵢmⱼ),按各自质量重新去除整体平移/转动,再求内部振动特征值。本例原子顺序H、H、O;H₂O质量1、1、16 amu,HDO为1、2.01410、16,D₂O为2.01410、2.01410、16。
HDO只替换其中一个H,两个氢不再质量等价,模式会混合。因此不能把全部H₂O频率简单除以√2。
3. 比较频率与零点能#
| 组成 | 三个内部频率 / cm⁻¹ | 谐振动零点能 / eV·分子⁻¹ |
|---|---|---|
| H₂O | 1586.83 / 3730.36 / 3839.26 | 0.567628 |
| HDO | 1389.22 / 2738.65 / 3786.79 | 0.490646 |
| D₂O | 1157.63 / 2678.00 / 2802.77 | 0.411528 |
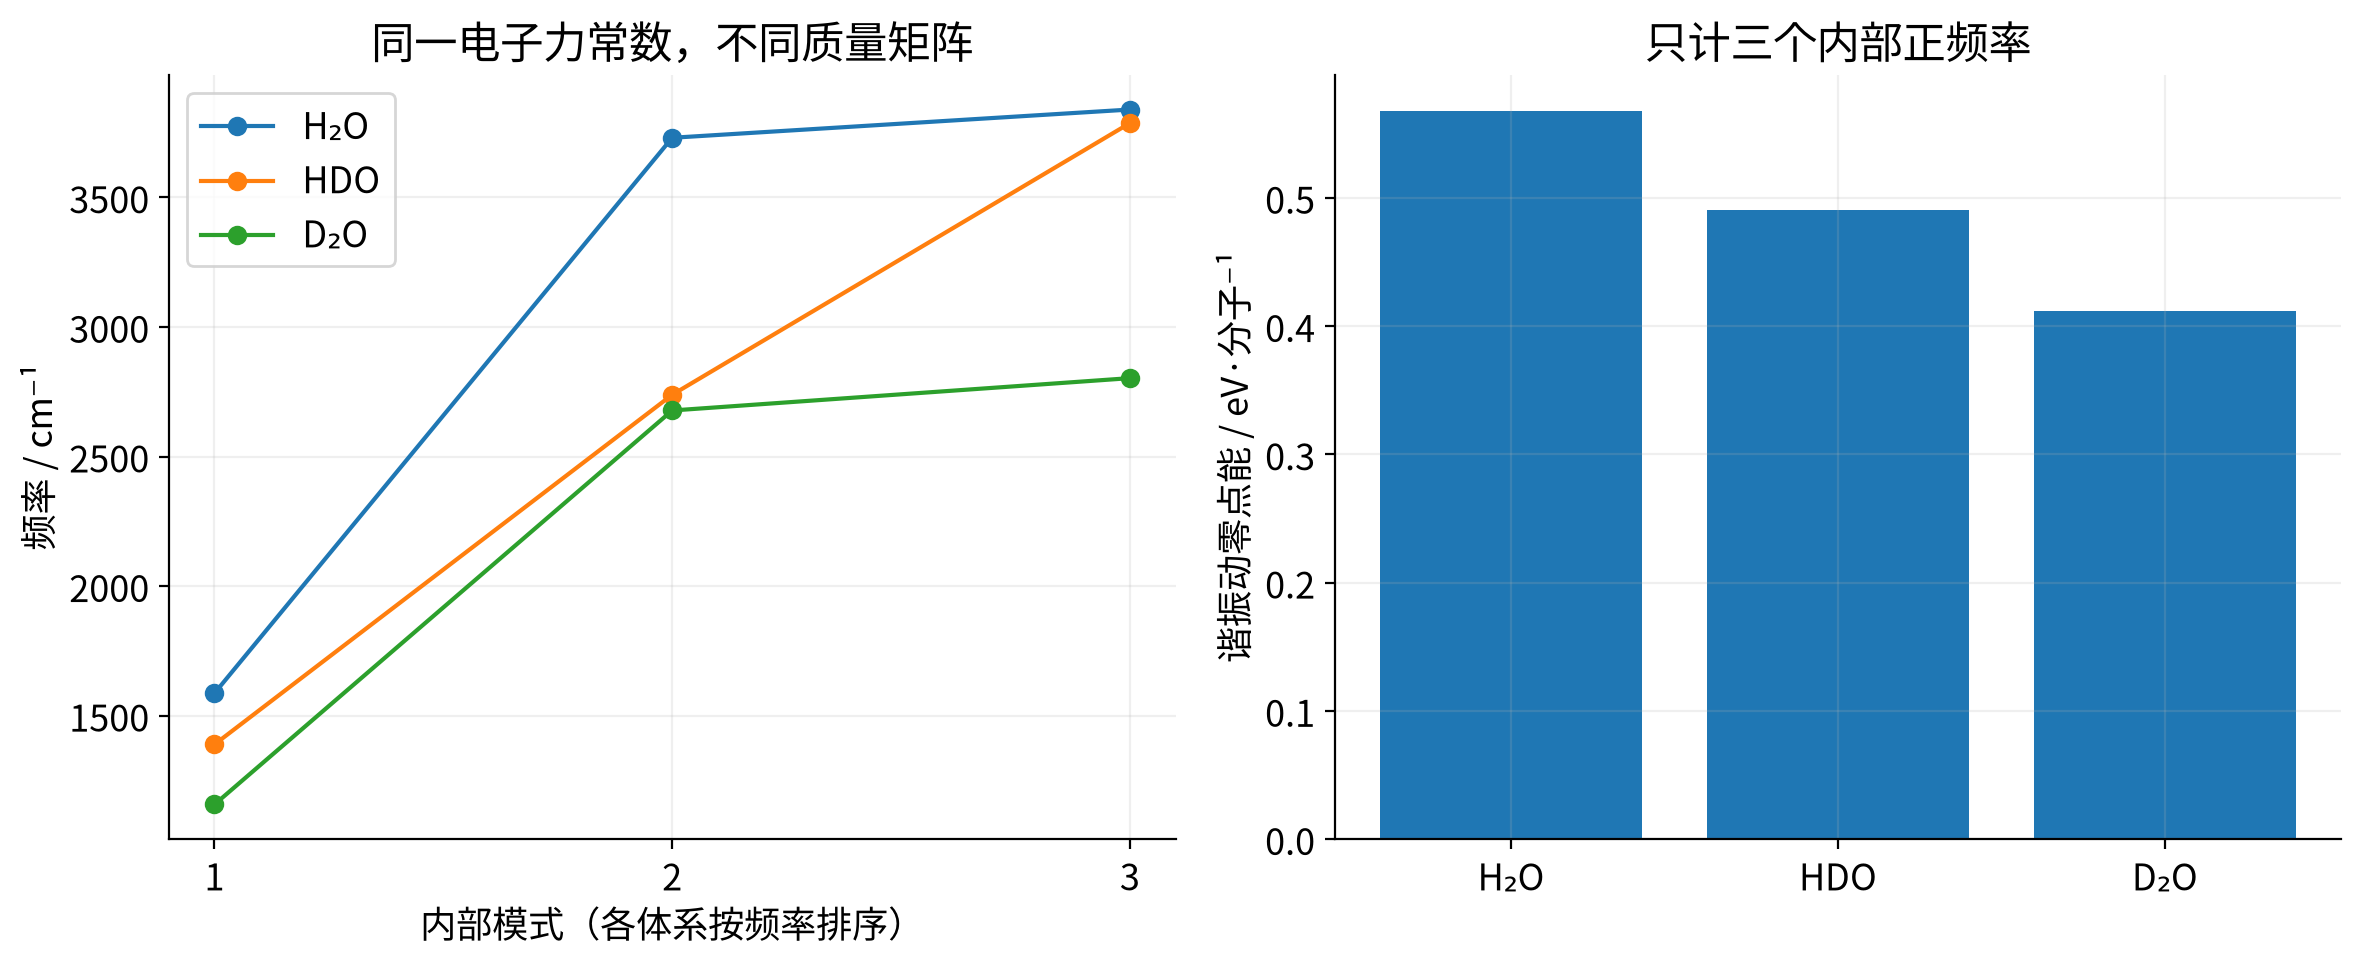
零点能用ZPE=½Σhν计算,只包含三个内部正频率。频率降低使同一电子势能面上的振动基态能改变;这正是同位素效应的一部分来源。
4. 如何复现与扩展#
先用extract_spectra.py提取自己的水分子力常数,再运行isotope.py重新对角化,结果写入isotope-results.json。可修改质量列表,但要保持与POSCAR原子顺序一致。
这项结果是固定电子势能面上的谐近似同位素比较,不包含非谐振动、隧穿、路径积分核量子分布或溶液氢键网络。若研究反应动力学同位素效应,还需要反应物与过渡态的振动、自由能及适当的动力学模型,不能仅凭一个分子的频率变化得到反应速率比。
计算环境与下载#
VASP 6.6.1 P100版,PBE PAW64,550 eV,EDIFF=1E-6;构建采用NVHPC 25.3、CUDA 12.8、MKL 2023.2及配套MPI。结构优化自由原子力目标0.02 eV/Å。附件提供输入、提交与提取脚本,不含POTCAR;先按POSCAR元素顺序准备合法势文件,再执行sbatch run.sh。参考图和JSON不会随新作业自动更新。