
VASP 表面吸附能与位点比较
以H吸附Cu(111)为例,从固定底层的结构优化到一致参照下的吸附能。
阅读本篇目录
想比较一个原子或分子更容易吸附在哪里,可以先算几个候选位点,再把各自优化后的能量放到同一参照下。本例比较H在Cu(111)表面的fcc、hcp和顶位。
1. 建模与需要固定的部分#
采用2×2横向表面、4层共16个Cu,单侧放1个H;覆盖度为0.25 ML。底部两层Cu固定,上部两层及H允许移动。横向晶格来自体相,表面晶胞和真空高度在吸附优化时固定,因此是原子位置优化,不是晶胞优化。
三个候选位点分别建立POSCAR。fcc和hcp都是三重空位,但下方层的堆垛不同。优化后应查看H是否仍处于目标位点;初始标签不能替代最终结构判断。
2. 按顺序完成五类计算#
- 优化干净Cu表面,保留与吸附体系相同的固定底层约束。
- 在三个候选位点分别加入H,使用相同晶胞和k网格优化自由原子,EDIFFG=-0.02,ISIF=2。
- 在足够大的真空盒内优化孤立H₂,只放松两个原子位置。
- 对收敛的干净表面和三个吸附结构进行一致的最终静态计算。本例表面采用5×5×1网格,单侧吸附使用z方向偶极修正;以收敛密度启动,显式设置DIPOL=0.5 0.5 0.5。
- 读取同一能量口径的总能量,按下式计算,再比较位点。
Eads = E(slab+H) − E(slab) − ½E(H₂)。
这一定义相对于半个气相H₂:负值表示在该电子能量参照下吸附更有利。若改用孤立H原子作参照,公式和数值都会改变,不能混用。
3. 本次实算结果#
干净表面总能量为-55.80269898 eV,H₂为-6.77322023 eV。表中力仅对允许移动的原子检查。
| 位点 | E(slab+H) / eV | Eads / eV | 最大自由原子力 / eV Å⁻¹ |
|---|---|---|---|
| fcc | -59.37319840 | -0.183889 | 0.0160 |
| hcp | -59.36598026 | -0.176671 | 0.0120 |
| ontop | -58.79897094 | 0.390338 | 0.0116 |
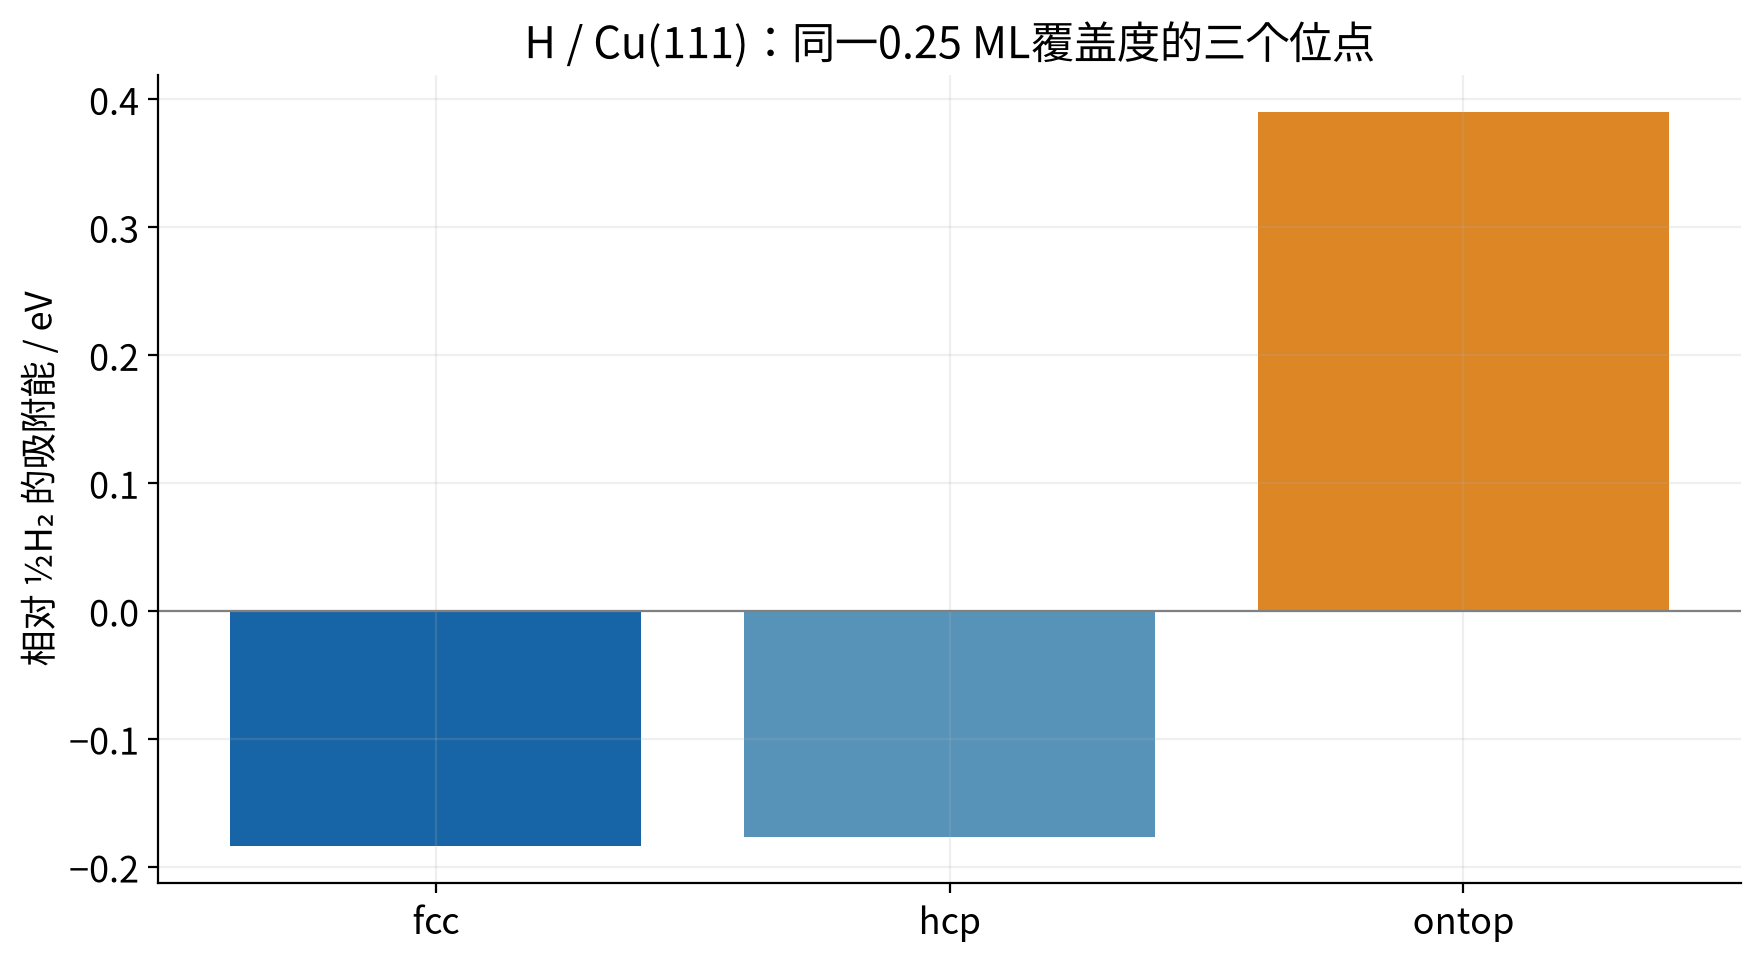
在这组小模型参数下,fcc比hcp略低,顶位明显更高。fcc与hcp仅相差约7.2 meV,不能据此认定所有覆盖度和精度下都具有同样排序。
4. 换成自己的表面时检查什么#
先检查层数、真空、k点和固定层数,再增加候选位点与构型。本例只比较一个覆盖度,没有计算覆盖度序列,也不把未优化的桥位当成稳定吸附位。
多个吸附原子时,先明确报告的是总吸附能还是每个吸附物的平均吸附能。含带电或溶剂环境的电极需要另一套物理模型。本页尚未加振动、气体熵或电位修正;继续看吸附自由能教程。
环境、输入与结果下载#
本页在鸢算科技集群实际计算,使用VASP 6.6.1、PBE PAW64、ENCUT=550 eV、EDIFF=1E-6;结构优化以自由原子力0.02 eV/Å为目标。GPU程序由NVHPC 25.3、CUDA 12.8、HPC-X 2.22.1及MKL 2023.2构建。热化学后处理使用ASE 3.29.0。具体设置见每个目录的INCAR。
先阅读下载包README,准备有权使用且与POSCAR元素顺序一致的POTCAR,然后在对应目录执行sbatch run.sh。参考数据用于对照;重新计算后请从自己的输出提取数据。包内不分发POTCAR、WAVECAR或CHGCAR。