
VASP核能级化学位移入门
用乙醇两个碳原子的实际结果,理解同一体系内C1s初态位移与参照选择。
阅读本篇目录
同一个分子中,不同化学环境的同种原子可能具有不同核能级。本文以乙醇为例,比较CH₃端和与O相连的CH₂端的C1s,展示如何提取相对初态位移。
1. 先优化中性乙醇#
把C₂H₆O放入14 Å立方真空盒,Gamma点,PBE PAW64、ENCUT=550 eV、EDIFF=1E-6。固定真空盒,只优化原子位置,IBRION=2、ISIF=2、EDIFFG=-0.02,并采用IDIPOL=4的分子偶极修正。
进入ethanol-relax目录,按C、H、O顺序准备合法POTCAR:
sbatch run.sh
确认电子和离子优化收敛后,将CONTCAR复制到ethanol-core-initial目录的POSCAR。附件初态目录包含本例优化后的结构,复算自己的分子时仍应使用自己的最新结构。
2. 在优化结构上做核能级静态计算#
ICORELEVEL = 1
IBRION = -1
NSW = 0
EDIFF = 1E-6
其他参数保持一致,再提交该目录的run.sh。ICORELEVEL=1在自洽电子密度上重新计算核能级本征值,属于初态近似;没有显式包含核空穴形成后价电子的屏蔽弛豫。ICORELEVEL官方说明
3. 读取两个碳的1s差值#
module load ase/3.29.0
python extract_core_spectra.py
脚本读取OUTCAR中的the core state eigenenergies are,并用C–O距离识别两个C。实际与O相连的C为第2个原子,C–O距离1.4392 Å;CH₃端C为第1个原子。核能级静态计算的最大原子力为0.0164 eV/Å。
对于同一个计算、共同能量零点,按正的电离结合能方向定义相对位移:
ΔBE(C–O端 − CH3端) = −[ε1s(C–O端) − ε1s(CH3端)]
本例得到 +1.5740 eV。正值表示在该初态近似下,C–O端的C1s对应更高结合能。
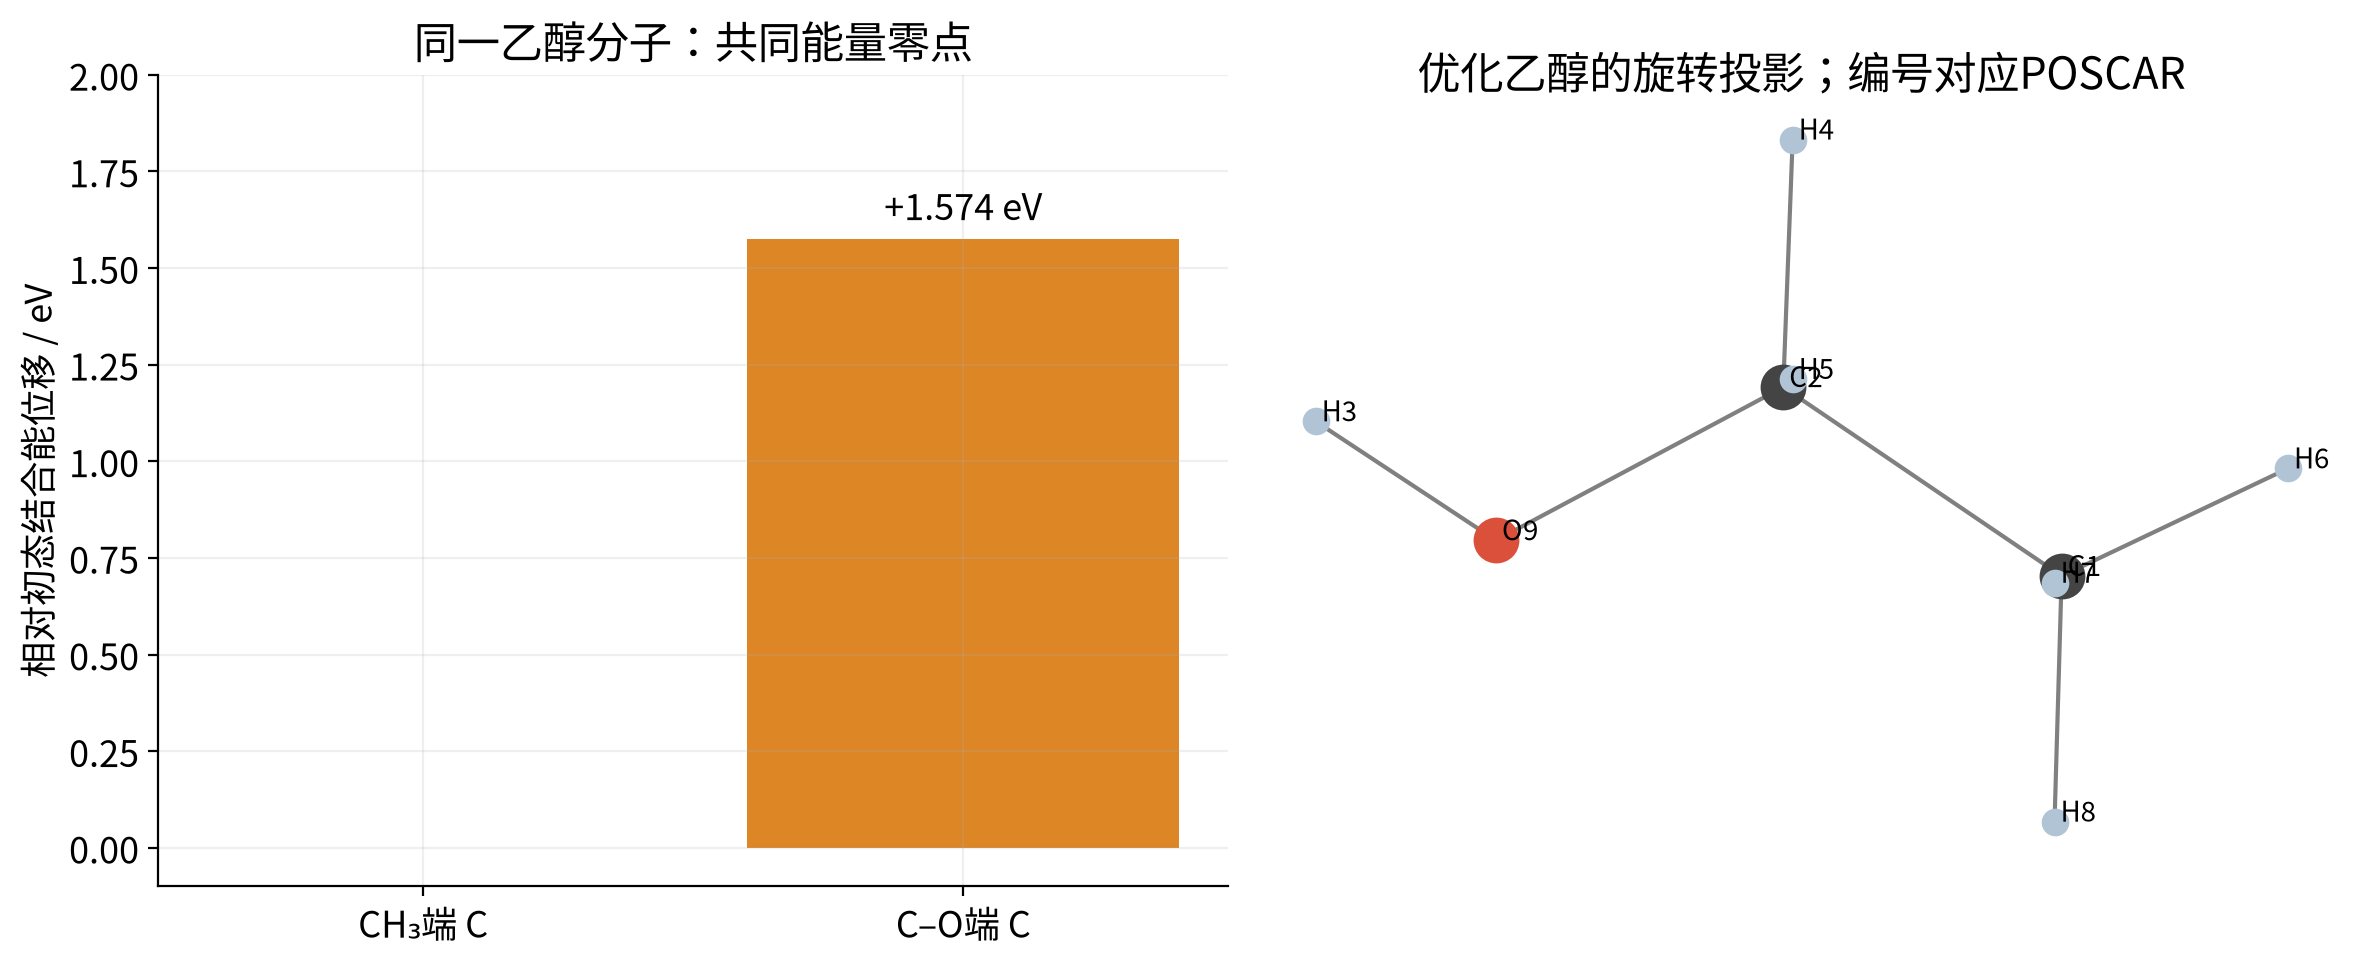
图中CH₃端被定义为0,只画相对位置,没有人为指定284.8 eV或其他实验峰位;也没有绘制任意峰宽后把它称为实测谱。
4. 为什么不直接报告绝对XPS峰位#
同一分子内部比较可消去共同势零点。比较不同分子、不同表面或不同电荷态时,必须另做真空势/共同参照对齐,不能直接相减两个OUTCAR中未经对齐的数值。
定量比较实验还需考虑终态屏蔽、分子环境、基底、充电及参照方式。ICORELEVEL=2的核空穴总能量路线与本文初态近似不同,不能把两种结果混为一列。本文仅给出中性孤立乙醇的相对初态C1s位移,不提供绝对结合能或实验峰强。
本例在鸢算科技集群通过Slurm计算,使用vasp/6.6.1-p100的vasp_gam,NVHPC25.3、CUDA12.8及配套MPI。附件含优化/核能级输入和结果提取脚本。