
从VASP吸附自由能到限制电势
用H/Cu(111)的实算自由能,演示两步析氢的CHE电势修正和热力学过电位。
阅读本篇目录
得到H吸附自由能后,可以进一步画出随电势变化的析氢热力学图。本文用既有H/Cu(111)数据,说明怎样算限制电势,以及这个量为什么不能直接当作实验起始电势。
1. 准备同一参照下的自由能#
先按吸附自由能教程计算干净Cu(111)、fcc位吸附H和H₂,再加入吸附H局部振动及H₂理想气体修正。沿用PBE PAW64、550 eV、EDIFF=1E-6,优化自由原子力0.02 eV/Å。
本例298.15 K、H₂压力1 bar,得到ΔG_H=0.004157 eV。模型为2×2四层Cu(111)上的一个H,局部H振动近似忽略基底振动变化,也没有显式溶剂或双电层;具体局限沿用原教程。
2. 明确两个一电子基元步#
采用Volmer–Heyrovsky热力学路径:
第一步:* + H⁺ + e⁻ → H*
第二步:H* + H⁺ + e⁻ → * + H₂
以RHE为电势参照,在本文标准状态下:
ΔG1(U) = ΔG_H + eU
ΔG2(U) = −ΔG_H + eU
用eV表示每步能量、V表示电势时,数值上eU直接写U。更负的电势降低还原步自由能。两步合计2eU,U=0时总自由能为0,这是可检查的参照一致性。
计算氢电极用H₂参照建立质子—电子对的化学势关系,不需要把任意单个H⁺放进周期盒。CHE原始方法论文
3. 找到所有步骤都不吸能的电势#
在这个两步模型中,要求两个ΔG都≤0,得到:
U_L = −|ΔG_H| / e
η_thermo = 0 − U_L
附件根目录运行:
module load ase/3.29.0
python extract_her_potential.py
脚本读取本例吸附热化学结果,生成0 V、U_L及−0.05 V下的台阶图。复算时应先用吸附自由能教程的脚本更新输入结果,再执行本步骤。
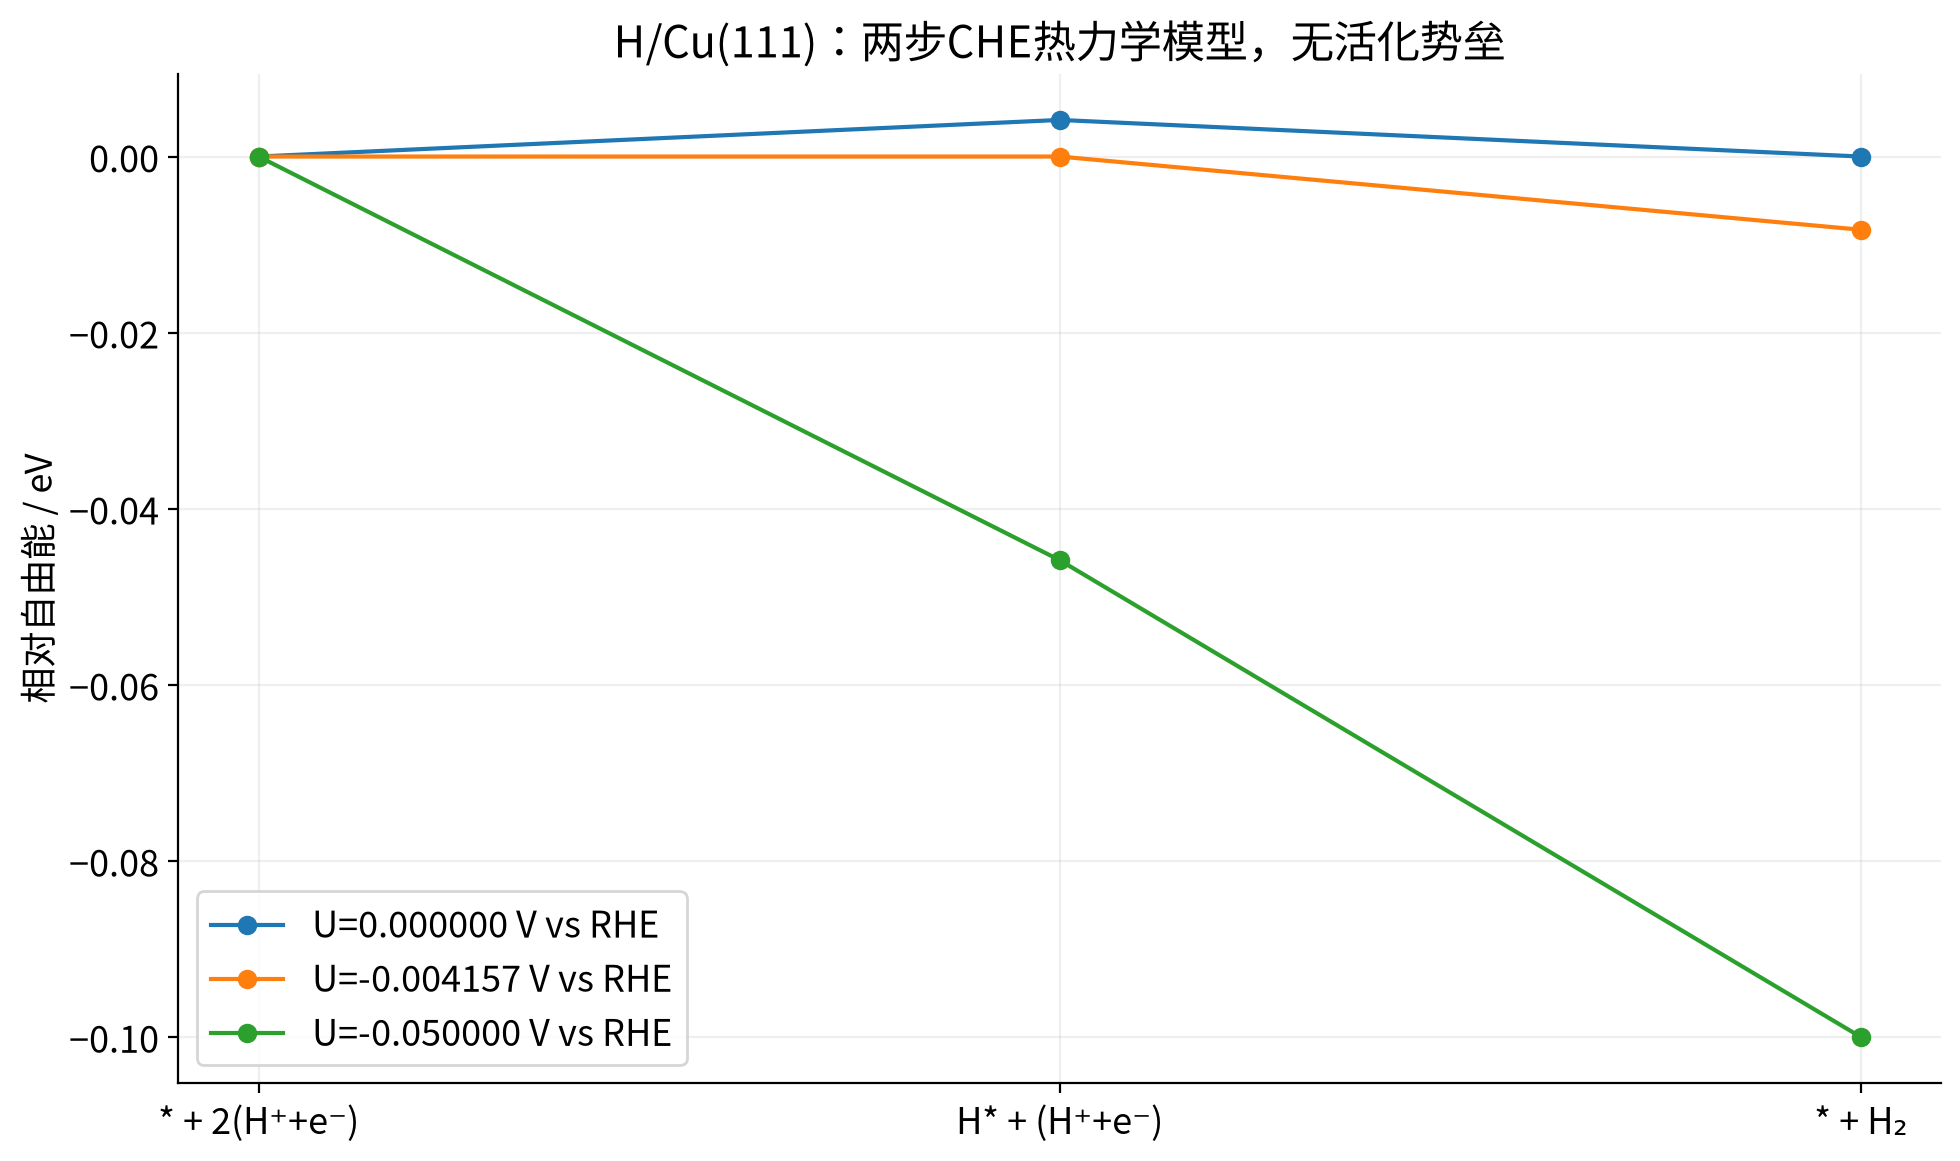
本模型得到U_L=-0.004157 V、热力学过电位约4.16 mV。这个毫伏级数值小于本入门模型可以可靠区分的精度,不能据此断言Cu是近乎零过电位的实际HER催化剂。 它适合演示符号、参照和流程。
4. 与真实电催化还差什么#
限制电势只比较初末态自由能,没有算活化势垒、电流、溶剂重排或电极充电。Tafel化学复合步没有电子转移,其电势处理也不能直接套用上面的单电子公式。OER、ORR需要各自完整中间体和反应步,不能由一个ΔG_H推出。
本页没有新增恒电势计算,使用已有集群DFT结果及CHE后处理。真正比较催化剂,还应一致处理覆盖度、溶剂、电场、参照和能量误差,并另行研究动力学。