
VASP分子ΔSCF与垂直、绝热能差
以CO两个总自旋状态为例,分清同一几何的能量差、结构弛豫和振动零点修正。
阅读本篇目录
讨论电子态能量差时,需要先说清楚原子位置有没有改变。垂直过程保持原子位置,绝热比较允许两个电子态分别优化。这个区别也适用于构型坐标分析。本例用CO分子两个总自旋状态演示完整流程。
本例是总自旋差为0和2的约束PBE计算。单重态与三重态之间的电偶极跃迁在无SOC时自旋禁阻,因此以下能差不能当作已算出的吸收强度、发光效率或寿命。 NUPDOWN固定上下自旋电子数之差,并不单独保证某个精确光谱项或特定轨道占据。
1. 分别优化两个状态#
CO置于14 Å立方周期盒中心,附件分别以两态预优化几何作为优化起点。PBE PAW64、ENCUT=550 eV、EDIFF=1E-6、EDIFFG=−0.02 eV/Å、ISMEAR=−2固定整数占据、24条能带、Gamma采样、ISYM=0。使用vasp/6.6.1-p100的vasp_gam;NVHPC 25.3/CUDA 12.8构建。
附件co-singlet-opt和co-triplet-opt中准备按C、O顺序的合法POTCAR,分别sbatch run.sh。晶胞固定,原子可动:IBRION=2、ISIF=2。两态都用ISPIN=2;单重态参考NUPDOWN=0、MAGMOM=0 0,三重态模型NUPDOWN=2、MAGMOM=1 1。
| 状态 | 优化键长 / Å | 最大原子力 / eV Å⁻¹ | 总自旋磁矩 / μB |
|---|---|---|---|
| 总自旋差0 | 1.143172 | 0.005665 | -0.00000 |
| 总自旋差2 | 1.216618 | 0.017345 | 2.00000 |
为避免每次重启得到不同的分数占据解,本例还显式指定FERWE和FERDO:单重态上下自旋各占据前5条带,三重态模型上自旋占据前6条、下自旋前4条,其余为空。24条带、一个Gamma点对应每个自旋24个占据值。固定带序占据并不自动跟踪轨道身份;自己的体系若发生轨道交叉,还需检查轨道特征,不能只看总磁矩。
2. 在另一态几何上做单点#
两次优化都收敛后,回附件根目录运行python prepare_geometries.py。它完成:
- 将单重态CONTCAR送到co-triplet-at-singlet,保持几何计算总自旋差2。
- 将三重态CONTCAR送到co-singlet-at-triplet,保持几何计算总自旋差0。
- 为两个频率目录复制各自优化结构。
四个目录准备同一套POTCAR并各自sbatch run.sh。两个垂直单点用NSW=0,不能再优化,否则不再是垂直能差。
3. 区分三种电子能差#
记两态势能为E_g、E_t,各自优化几何为R_g、R_t:
| 定义 | 公式 | 本例 / eV |
|---|---|---|
| 在R_g的垂直能差 | E_t(R_g)−E_g(R_g) | 5.831303 |
| 两个最低点的绝热电子能差 | E_t(R_t)−E_g(R_g) | 5.587400 |
| 在R_t的垂直能差 | E_t(R_t)−E_g(R_t) | 5.328578 |
这里比较统一固定整数占据下的电子总能量,此时F与E0一致,并使用相同计算参数。两种垂直能差通常不同,因为它们对应不同几何。
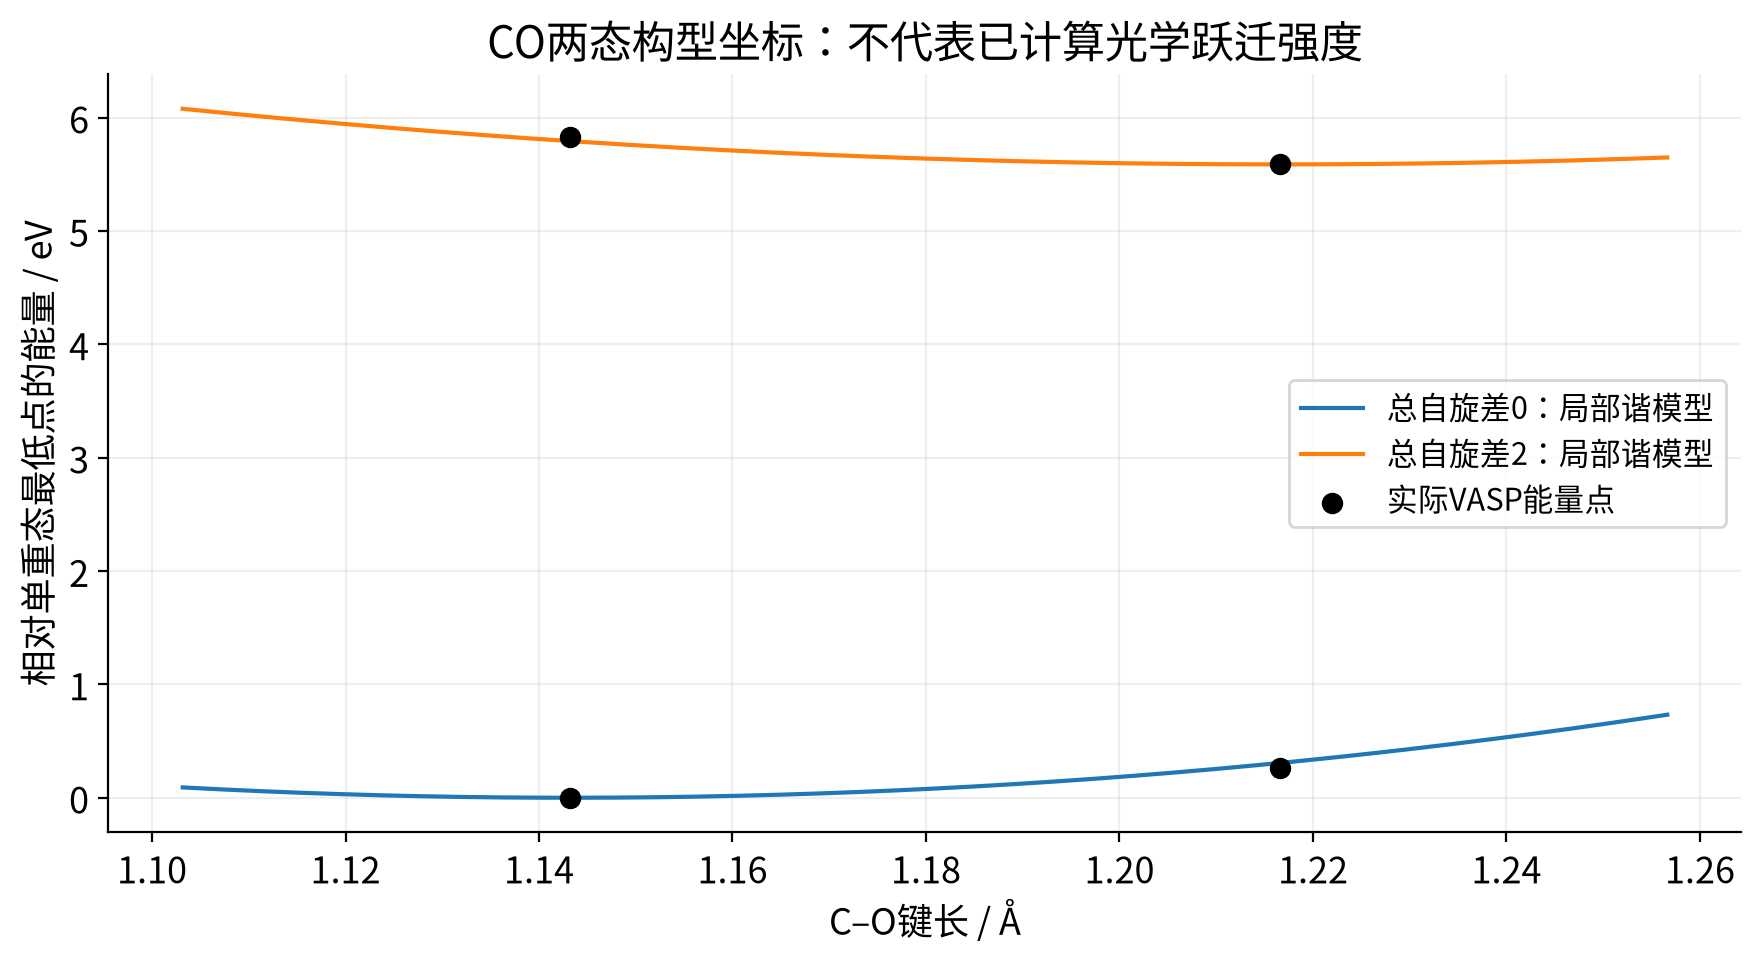
图中的曲线是由两态局部振动频率建立的谐抛物线示意,标出的四个点来自真实VASP计算;曲线不是额外的完整势能扫描。
4. 加入伸缩振动零点修正#
两个频率目录使用IBRION=5、NFREE=2、POTIM=0.01 Å。对孤立线性双原子分子,只取C–O伸缩振动;接近零的平移、转动不作为内部振动零点能累加。本例其余五个模的绝对频率均在约25 cm⁻¹内,包括很小的负值;这类数值残差应结合残余力、盒子和电子收敛检查,不能当成另一个C–O内部伸缩模。
本例伸缩频率:单重态2124.337 cm⁻¹,三重态模型1738.286 cm⁻¹。加入½ℏω_t−½ℏω_g后,两态最低振动态的能差为5.563468 eV。
在适当的电子态模型下,这类最低振动态间能差与零声子线概念对应;本例没有计算SOC跃迁矩阵元,不能仅凭这个能差断言存在可观测的强发射线。这里也没有完成盒子大小、泛函或约束电子态的系统收敛。
全部计算完成后,module load ase/3.29.0,在附件根目录python extract_co_states.py,即可得到CO-DSCF-DATA.json。接着可分析构型位移与Huang–Rhys因子。