
GROMACS PLUMED偏置与集体变量
PLUMED偏置与集体变量,包含终端操作、输入文件、实际数据和适用范围。
阅读本篇目录
本文以鸢算科技集群 GROMACS 2026.4 实际结果为例。下载输入、参考轨迹、分析与绘图资料包,资料包约 529 MB,包含参考轨迹。解压后进入 gromacs-examples。参考输出在 cases;新计算由 new-case.py 建立独立目录。
本篇任务与操作要点#
普通 thread-MPI 版本未启用 PLUMED,本例使用 gromacs/2026.4-p100-mpi-plumed,匹配 Open MPI 5.0.10 和 PLUMED 2.9.4。可执行文件是 gmx_mpi,通过 mpirun -np 1 启动,不能再加 thread-MPI 的 -ntmpi。
选取两颗水氧的距离为集体变量,用谐约束把距离拉向 0.5 nm,输出 COLVAR 中的距离和偏置能。PLUMED 的能量单位拼写为 kj/mol,大小写敏感。本例是距离约束,不是 metadynamics。
-update cpu 保留兼容的坐标更新路径,非键和 PME 使用 GPU。更复杂的元动力学、重加权、路径变量需根据实际 PLUMED 输入单独设计,不能只把本例的 RESTRAINT 改名便当成新方法。
1 准备与提交#
python new-case.py plumed
cd work/plumed
sbatch run.sh
run.sh 申请资源后执行 workflow.sh。不要在登录节点直接执行完整模拟。下列每个算例可单独新建副本并提交。
| 算例目录 | 本次内容 |
|---|---|
plumed |
完整输入、前置文件与真实计算输出 |
2 实际终端命令#
以下是在对应算例目录中实际执行并生成结果的命令。分析命令在该算例的 analysis 子目录执行;交互回答已用 printf 写入,组名需随自己的体系核对。
plumed
gmx_mpi grompp -f run.mdp -c md.gro -p topol.top -o run.tpr
mpirun -np 1 gmx_mpi mdrun -deffnm run -ntomp 4 -nb gpu -pme gpu -update cpu -plumed plumed.dat
3 输入文件与关键设置#
plumed/run.mdp 完整输入(点击展开)
cutoff-scheme = Verlet
nstlist = 20
coulombtype = PME
rcoulomb = 1.0
rvdw = 1.0
pbc = xyz
constraints = h-bonds
integrator = md
dt = 0.002
nsteps = 5000
nstenergy = 50
nstcalcenergy = 50
nstlog = 1000
nstxout-compressed = 50
tcoupl = v-rescale
tc-grps = System
tau-t = 0.5
ref-t = 300
pcoupl = no
gen-vel = yes
gen-temp = 300
gen-seed = 76262
plumed/plumed.dat 完整输入(点击展开)
UNITS LENGTH=nm TIME=ps ENERGY=kj/mol
d: DISTANCE ATOMS=1,4
r: RESTRAINT ARG=d AT=0.5 KAPPA=100
PRINT ARG=d,r.bias STRIDE=50 FILE=COLVAR
4 实际结果与画图#
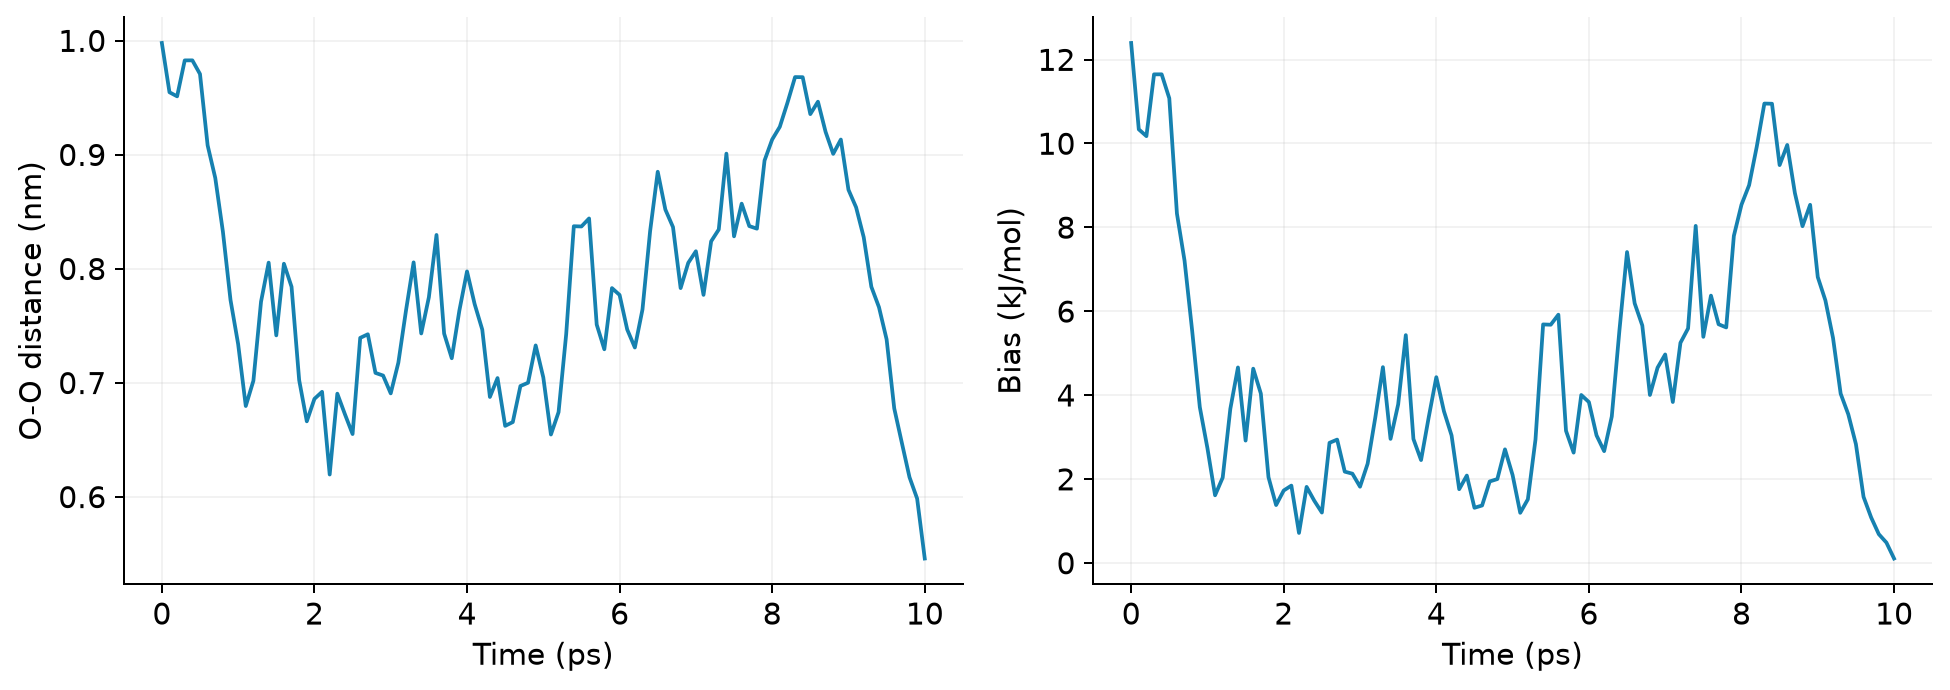
用附件中的 Python 脚本重画所有参考图:
# 回到 gromacs-examples 根目录
module load ase/3.29.0
python plot.py --root .
plot.py 使用 NumPy 和 Matplotlib,直接读取 XVG/COLVAR/坐标数值,图片保存在 figures。对单项新结果,可照着脚本对应段替换文件路径;不要把不同模型或单位的数据直接拼在一起。
参数查阅#
以本集群 gmx 命令名 -h 为准;GROMACS 2026.4 命令手册和MDP 参数手册可查完整选项。