
GROMACS RMSD、RMSF、回转半径与SASA
RMSD、RMSF、回转半径与SASA,包含终端操作、输入文件、实际数据和适用范围。
阅读本篇目录
本文以鸢算科技集群 GROMACS 2026.4 实际结果为例。下载输入、参考轨迹、分析与绘图资料包,资料包约 529 MB,包含参考轨迹。解压后进入 gromacs-examples。参考输出在 cases;新计算由 new-case.py 建立独立目录。
本篇任务与操作要点#
先处理完整蛋白和周期边界,再分析。RMSD 先选拟合组 Backbone,再选计算组 Backbone;RMSF 选择 C-alpha,-res 按残基输出。新版 gyrate -sel 'group Protein' 给质量加权回转半径。
SASA 用 -surface 指定遮挡表面、-output 指定统计组,本例都为 Protein。改统计对象时要保留所需的遮挡环境,并记录探针半径与采样密度。
短轨迹上的 RMSD 平台只能说明这一时间范围内的构象变化;不能证明整个蛋白已采样收敛。RMSF 大的残基可能与柔性环或末端相关,也应排查拟合组、缺失残基和周期边界。
1 准备与提交#
先用参考轨迹练习;下列命令只复制分析所需的轨迹与输入,不复制已有分析结果。
python new-analysis.py ubiquitin
cd work-analysis/ubiquitin/analysis
sbatch run.sh
若已有自己刚跑完的同名模型,把附件 cases/对应目录/analysis/analyze.sh 和 run.sh 放到新结果目录的 analysis 子目录,并保证上一级包含所需的 TPR、XTC、TRR、EDR 与 GRO。电势分析另需复制 System 索引或自行生成。
| 算例目录 | 本次内容 |
|---|---|
ubiquitin |
完整输入、前置文件与真实计算输出 |
2 实际终端命令#
以下是在对应算例目录中实际执行并生成结果的命令。分析命令在该算例的 analysis 子目录执行;交互回答已用 printf 写入,组名需随自己的体系核对。
ubiquitin/analysis
printf %s 'Protein
System
' | gmx trjconv -s ../md.tpr -f ../md.xtc -o center.xtc -pbc mol -center
printf %s 'Backbone
Backbone
' | gmx rms -s ../md.tpr -f center.xtc -o rmsd.xvg
printf %s 'C-alpha
' | gmx rmsf -s ../md.tpr -f center.xtc -o rmsf.xvg -res
gmx gyrate -s ../md.tpr -f center.xtc -sel 'group Protein' -o gyrate.xvg
gmx sasa -s ../md.tpr -f center.xtc -surface 'group Protein' -output 'group Protein' -o sasa.xvg -dt 1
3 输入文件与关键设置#
本篇读取计算产生的 TPR/轨迹/能量文件;完整来源随资料包提供。先核对 gmx check -f md.xtc 的时间和帧数,选择表达式中的原子名称可从 md.gro 查看。
4 实际结果与画图#
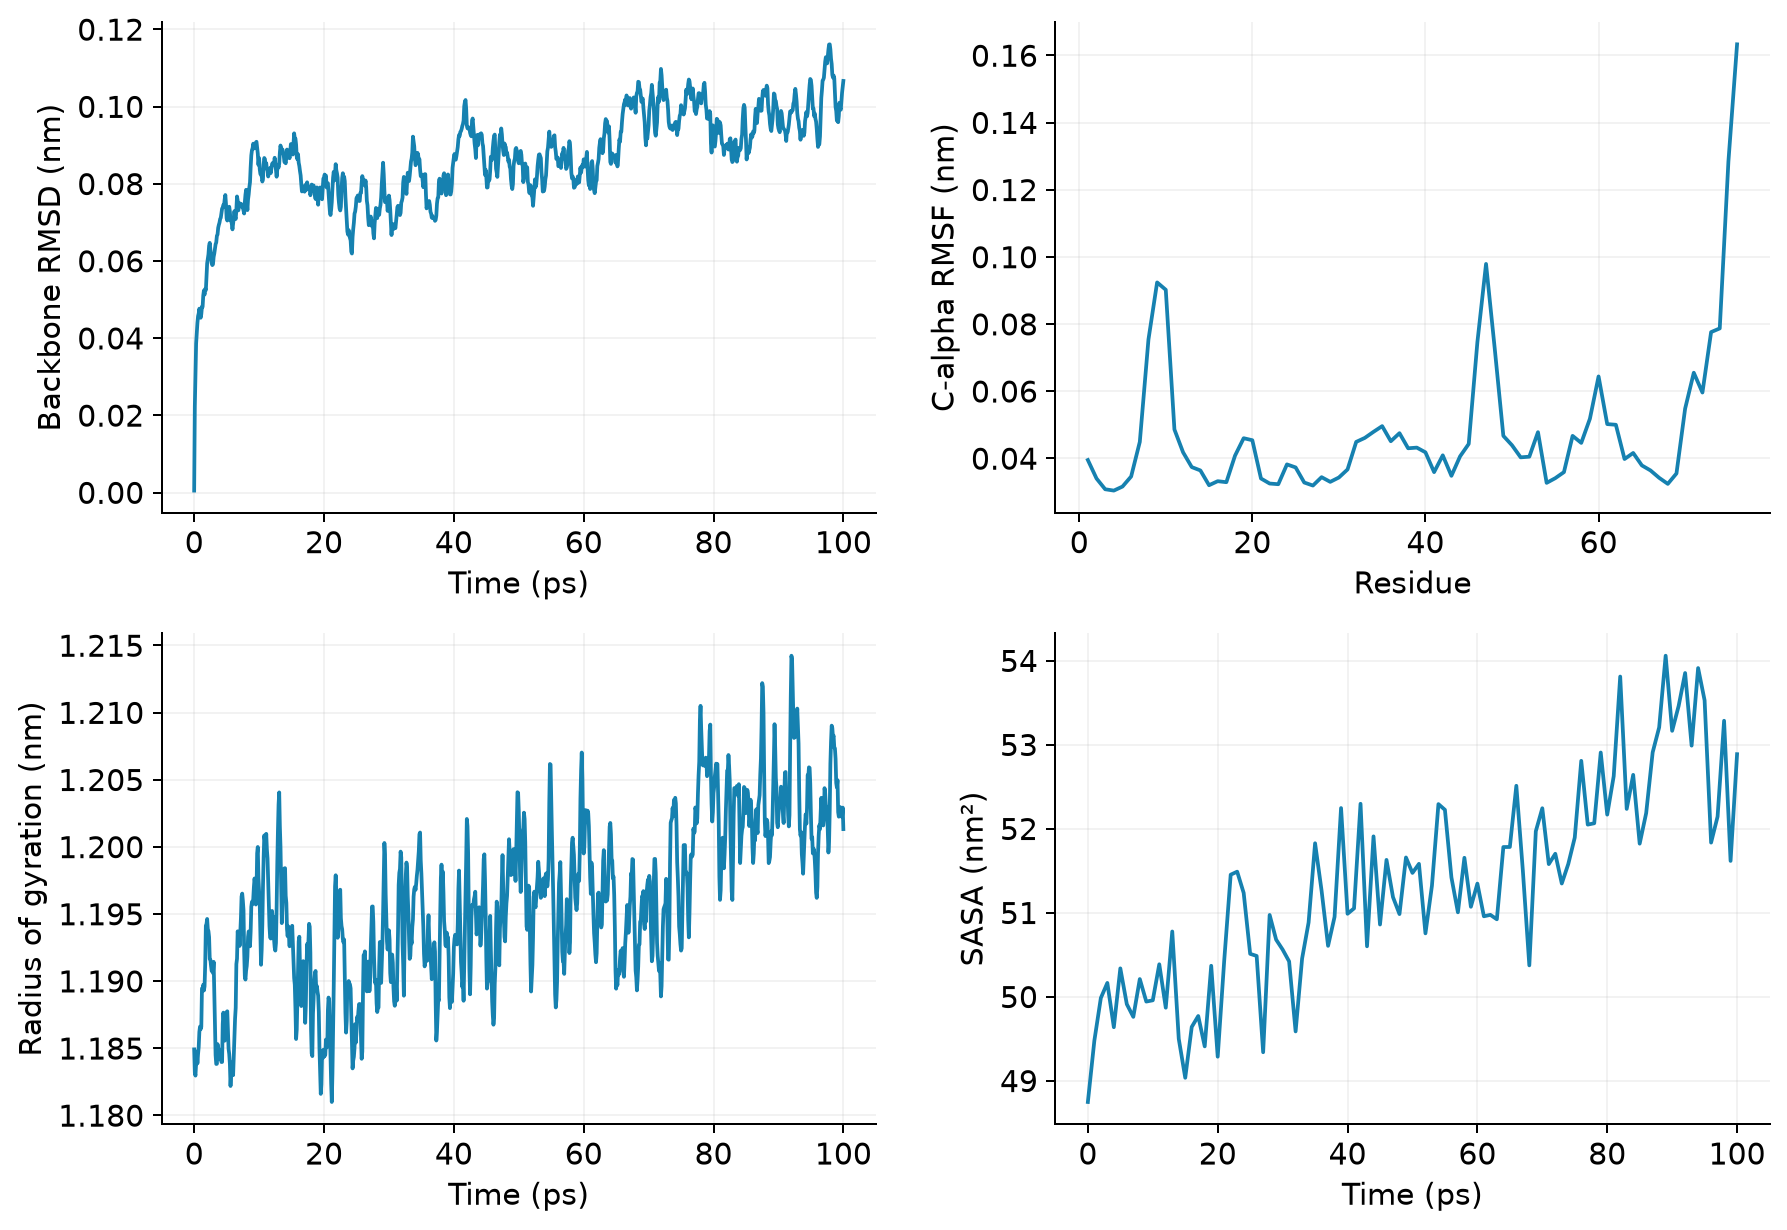
下表为本次 100 ps 生产轨迹后半段的简单均值,不是收敛物性或误差分析。
| 实例 | 原子数 | 温度 K | 密度 kg/m³ |
|---|---|---|---|
| ubiquitin | 26742 | 299.40 | 994.22 |
用附件中的 Python 脚本重画所有参考图:
# 回到 gromacs-examples 根目录
module load ase/3.29.0
python plot.py --root .
plot.py 使用 NumPy 和 Matplotlib,直接读取 XVG/COLVAR/坐标数值,图片保存在 figures。对单项新结果,可照着脚本对应段替换文件路径;不要把不同模型或单位的数据直接拼在一起。
参数查阅#
以本集群 gmx 命令名 -h 为准;GROMACS 2026.4 命令手册和MDP 参数手册可查完整选项。