
DFT-D4色散能与距离扫描
用两个水分子演示独立D4计算、能量提取与色散相互作用曲线。
阅读本篇目录
下载本篇输入、完整脚本、数据与高清图。解压后在新目录运行,reference保存鸢算科技实际运行的参考结果。
1 从水分子开始#
DFT-D4给出密度泛函计算中需要加入的色散修正,单独运行不会得到完整DFT总能量。本例使用CP2K工具链中的独立DFT-D4 4.2.0 CPU程序,线性代数依赖OpenBLAS 0.3.33;2个线程即可运行这些小模型。下载包解压后执行下面命令,可一次运行本文及配套xTB、OVITO示例:
bash run.sh
也可单独执行D4。先把程序加入本次终端的PATH:
export PATH=/public/software/cp2k/deps/2026.2/p100/dftd4-4.2.0/bin:$PATH
export OMP_NUM_THREADS=2
dftd4 input.xyz --func pbe --charge 0 --json --grad
--func选择所配套泛函的阻尼参数,--charge是整个输入体系净电荷,--grad输出梯度。input.xyz第一行是原子数,第二行为注释,其余行为元素及Å坐标。完整水单体和7个双水模型已放在下载包reference/d4/d4-distance。
2 固定构型的距离扫描#
保持两个水分子的内部结构和相对取向不变,仅将第二个水沿x移动。这里的横坐标是O–O距离,不是优化后的氢键长度。单体D4能量为−0.000196920341437 Eh,定义色散相互作用修正为:
ΔE_D4 = E_D4(双体) − 2 E_D4(单体)。
| O–O距离 / Å | ΔE_D4 / meV |
|---|---|
| 2.6 | −19.82909 |
| 2.9 | −16.99316 |
| 3.2 | −13.63913 |
| 3.6 | −9.25927 |
| 4.2 | −4.60478 |
| 5.0 | −1.75552 |
| 7.0 | −0.17931 |
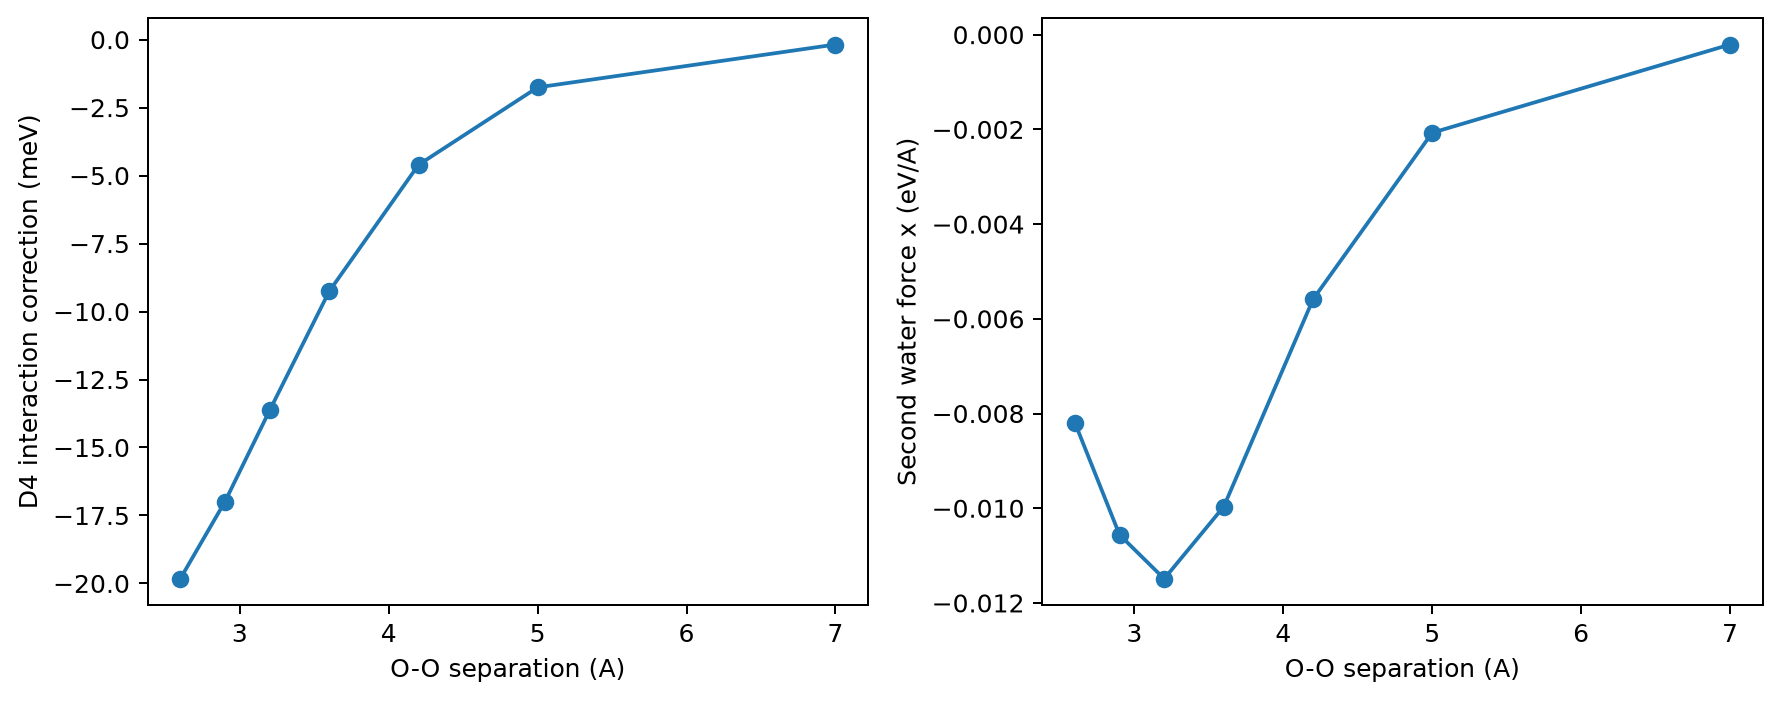
这些数值只是总相互作用中的色散项,不能直接当作水二聚体结合能。若需要结合能,还需一致的电子结构计算、结构优化以及所需的基组或热力学校正。
3 输出单位和作图#
dftd4.json的能量单位为Hartree,梯度为Hartree/Bohr;力是梯度的负值。下载包脚本将能量换算为eV、力换算为eV/Å,并输出curve.csv与curve.png。客户换用自己的体系时,应保留原子顺序、总电荷和所配套的DFT泛函,重新生成各距离的XYZ。
参考:DFT-D4官方程序与命令说明。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。