
xTB结构优化、频率与结果读取
以乙醇和水分子演示GFN模型、优化结构、振动频率和IR图。
阅读本篇目录
下载本篇输入、完整脚本、数据与高清图。解压后在新目录运行,reference保存鸢算科技实际运行的参考结果。
1 环境与准备文件#
本例使用官方Intel编译的xTB 6.7.1双精度CPU程序,OpenMP并行。加载模块会设置参数文件位置;无需把参数复制进家目录。下载包提供XYZ、实际输出和完整脚本。批量运行:
module purge
module load pymatgen/2026.9.24 xtb/6.7.1
export OMP_NUM_THREADS=2
mkdir xtb-work
cp xtb_examples.py xtb-work/
cd xtb-work
python xtb_examples.py
单独优化一个分子时,在含input.xyz的目录运行:
xtb input.xyz --gfn 2 --opt tight --json > output.log
cat xtbopt.xyz
XYZ的第一行是原子数,第二行为注释,后面为元素和Å坐标。xTB不使用VASP的INCAR或KPOINTS。默认中性闭壳层;离子或开壳层应明确设置--chrg与--uhf,其中UHF参数指定未成对电子数。
2 乙醇结构优化#
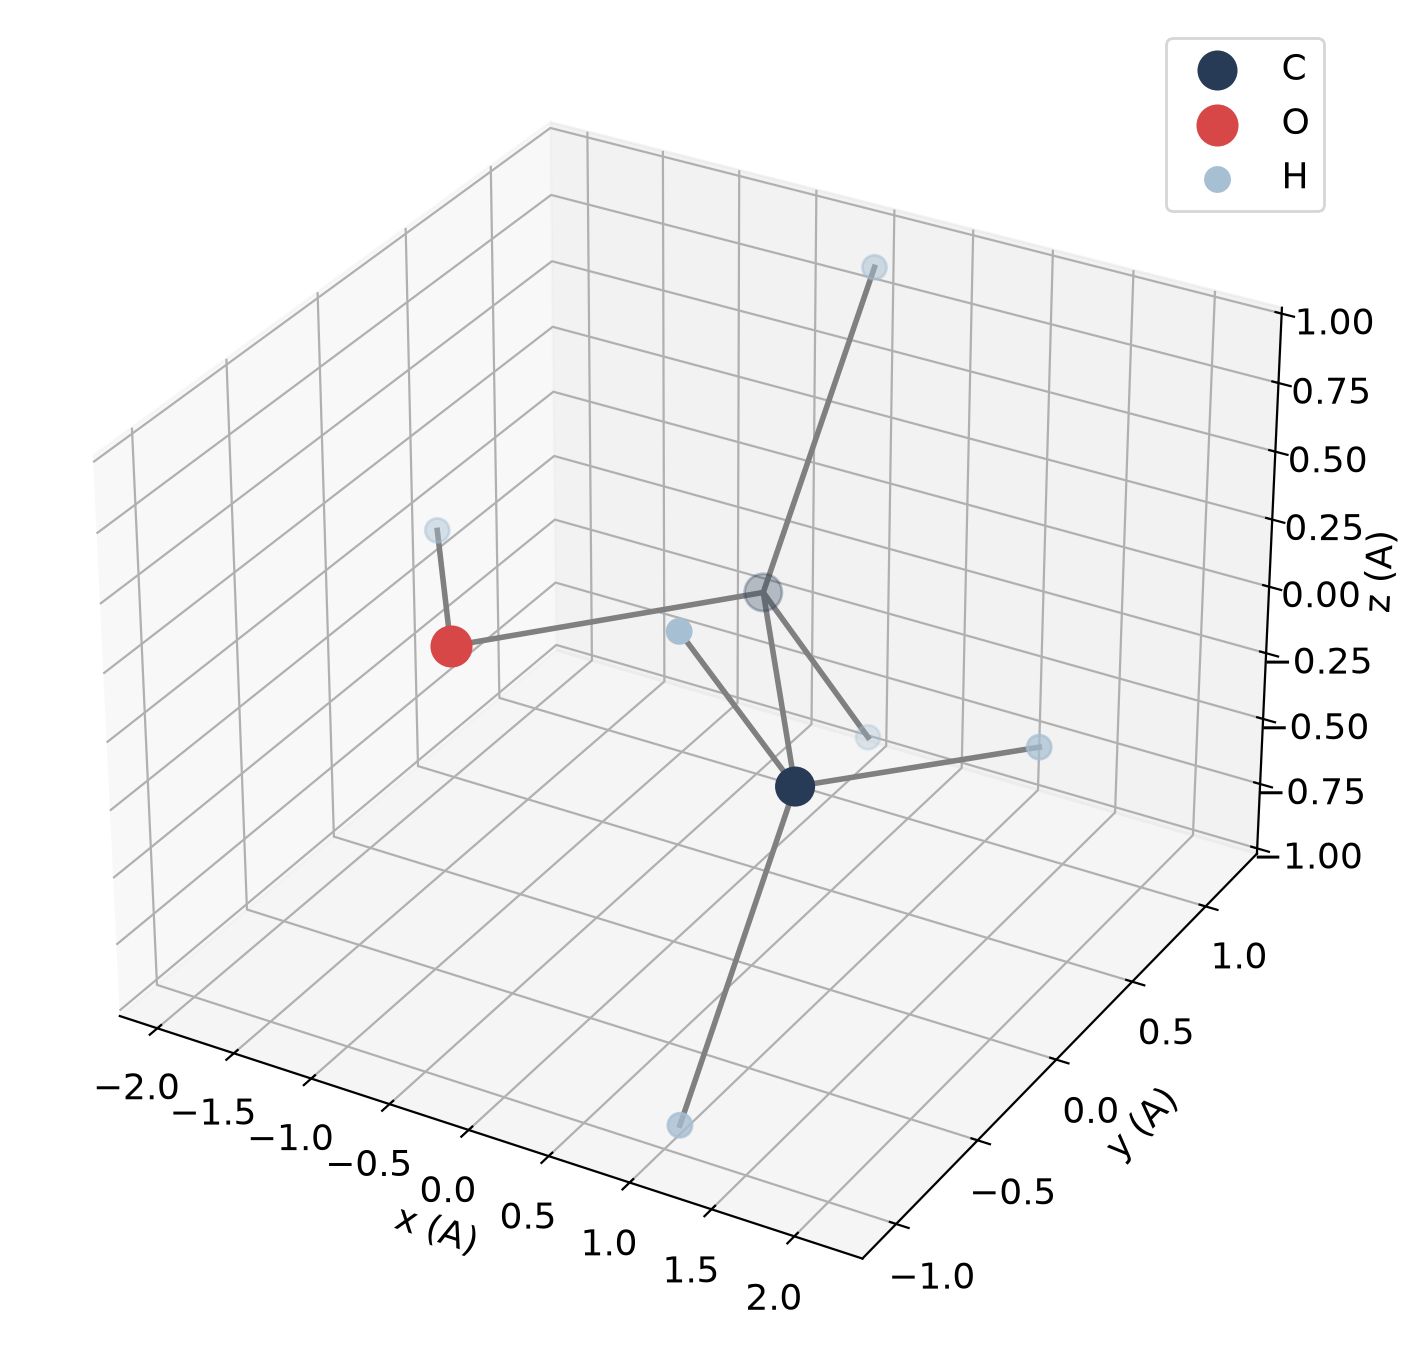
以9原子乙醇为例,分别执行--gfn 0、--gfn 1和--gfn 2,其他优化条件相同。查看日志中的GEOMETRY OPTIMIZATION CONVERGED,最终结构为xtbopt.xyz。
| 方法 | 优化后C–O键长 / Å | 该方法总能 / Hartree |
|---|---|---|
| GFN0 | 1.414320 | −10.83168568 |
| GFN1 | 1.415283 | −12.16103554 |
| GFN2 | 1.412446 | −11.39186731 |
不同GFN模型的能量基准不同,不能用这一列绝对能量排序方法“稳定性”。应在同一方法与相同组成、电荷条件下比较构型。
3 水分子的频率和热化学#
xtb input.xyz --gfn 2 --ohess tight --json > output.log
--ohess tight先优化再计算Hessian。输出包括hessian、vibspectrum、g98.out和JSON;日志给出热力学结果。不要只完成优化就把电子能当成自由能。
本次水分子3个振动频率为 1539.65、3642.45、3650.58 cm⁻¹,IR强度分别为 133.226、6.756、16.624 km/mol。另6个平移/转动模绝对值小于0.00004 cm⁻¹,属于数值零模,不应解释为结构失稳的虚频。
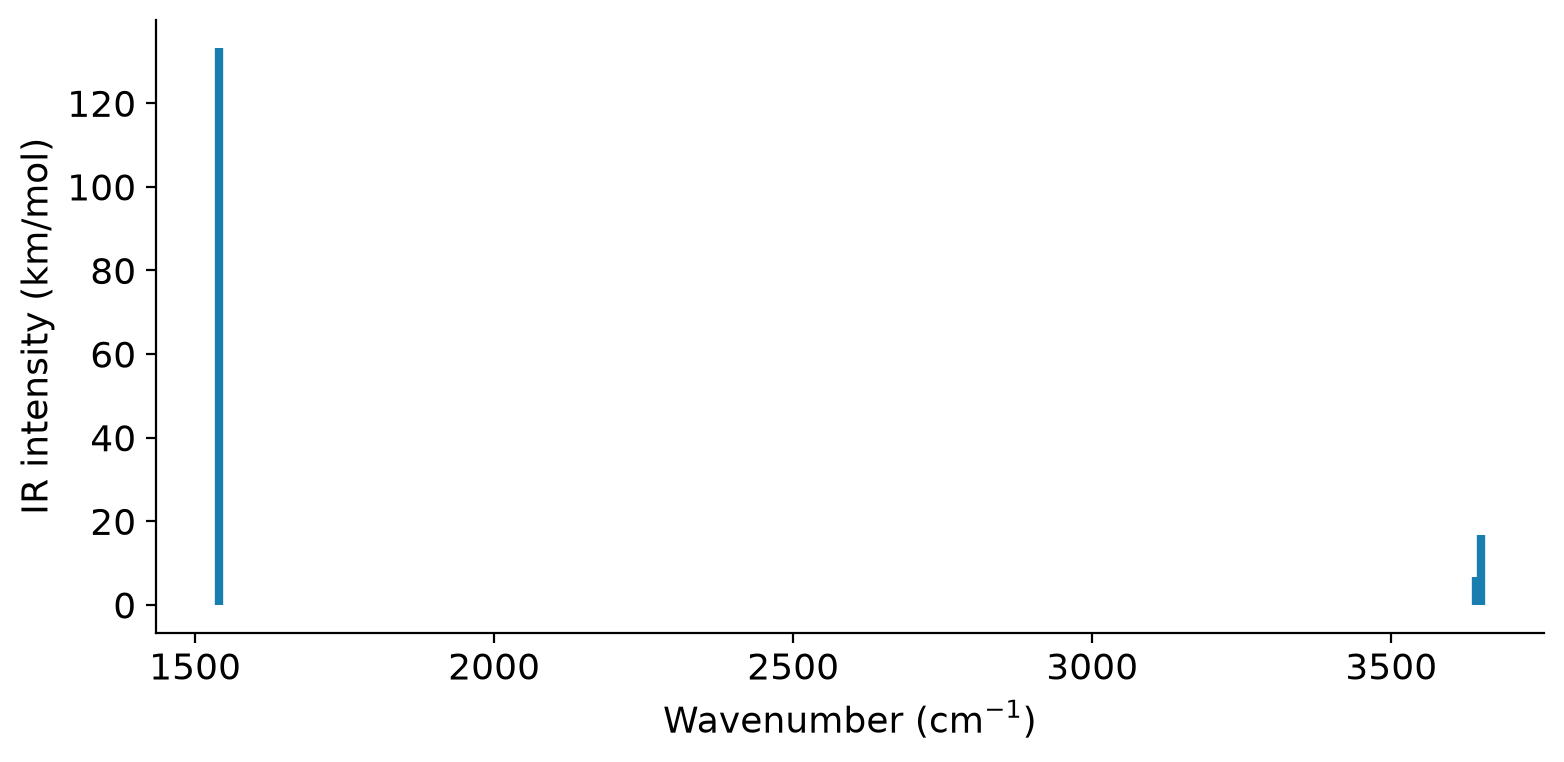
该图未加人为展宽,也不是实验光谱。比较反应自由能时,需要统一温度、标准态和低频处理,并核对每个物种是极小值还是过渡态。
参考:xTB基础计算与优化。