
BEEF吸附能与配对集合分析
CO/Cu表面真实算例:分阶段收敛、吸附能与2000成员的配对集合分析。
阅读本篇目录
从四个能量得到吸附能#
前置计算见CO/Cu分阶段工作流。本例保持结构固定,定义吸附能为E(CO+Cu) − E(Cu) − E(CO),负值表示相对于本例所选分离参考态能量降低。没有加入零点能、振动熵、温压或溶剂修正。
| 体系 | 零展宽外推电子能/eV |
|---|---|
| 干净Cu表面 | −3.74603855 |
| 气相CO | −12.09113059 |
| CO顶位 | −16.06659471 |
| CO fcc位 | −15.85592499 |
顶位吸附能为−0.22942557 eV,fcc位为−0.01875585 eV。E(fcc)−E(top)=+0.21066972 eV,即在这些固定输入下顶位更低。赝势定义了总能量零点,不应孤立解读总能量的正负。
为什么集合成员要一一配对#
同一个成员编号代表同一组交换关联参数在不同体系上的结果。应先对每个成员计算反应能,再统计2000个反应能的离散程度。不能先求每个体系的标准差再独立平方相加;各体系的能量误差高度相关,后者会破坏抵消关系。
在解压目录运行现有bee工具:
/public/software/vasp/libbeef/0.1.3/oneapi-2023.2-icc/8173m/bin/bee \
  1 CO-top-beef-final/OUTCAR \
 -1 clean-beef-final/OUTCAR \
 -1 CO-gas-beef-final/OUTCAR
本例输出:
0.13625 standard deviation
再运行配套脚本,提取完整数据并画图:
module purge
module load gpumdkit/1.5.8
python analyze.py
python plot_structures.py
cat RESULTS.json
得到ensembles.csv(成员编号与四个体系集合值)、RESULTS.json、bee-top.log以及两幅PNG。脚本从OUTCAR提取集合,用ASE读取电子能,再与OUTCAR的零展宽外推能逐项核对。下载包已在独立目录重跑分析。
| 能量组合 | 配对集合标准差/eV | 以本例电子能为中心的2.5%–97.5%成员区间/eV |
|---|---|---|
| 顶位吸附 | 0.136251 | −0.494653至+0.038857 |
| fcc吸附 | 0.121338 | −0.249722至+0.217647 |
| fcc−顶位 | 0.044108 | +0.123944至+0.299141 |
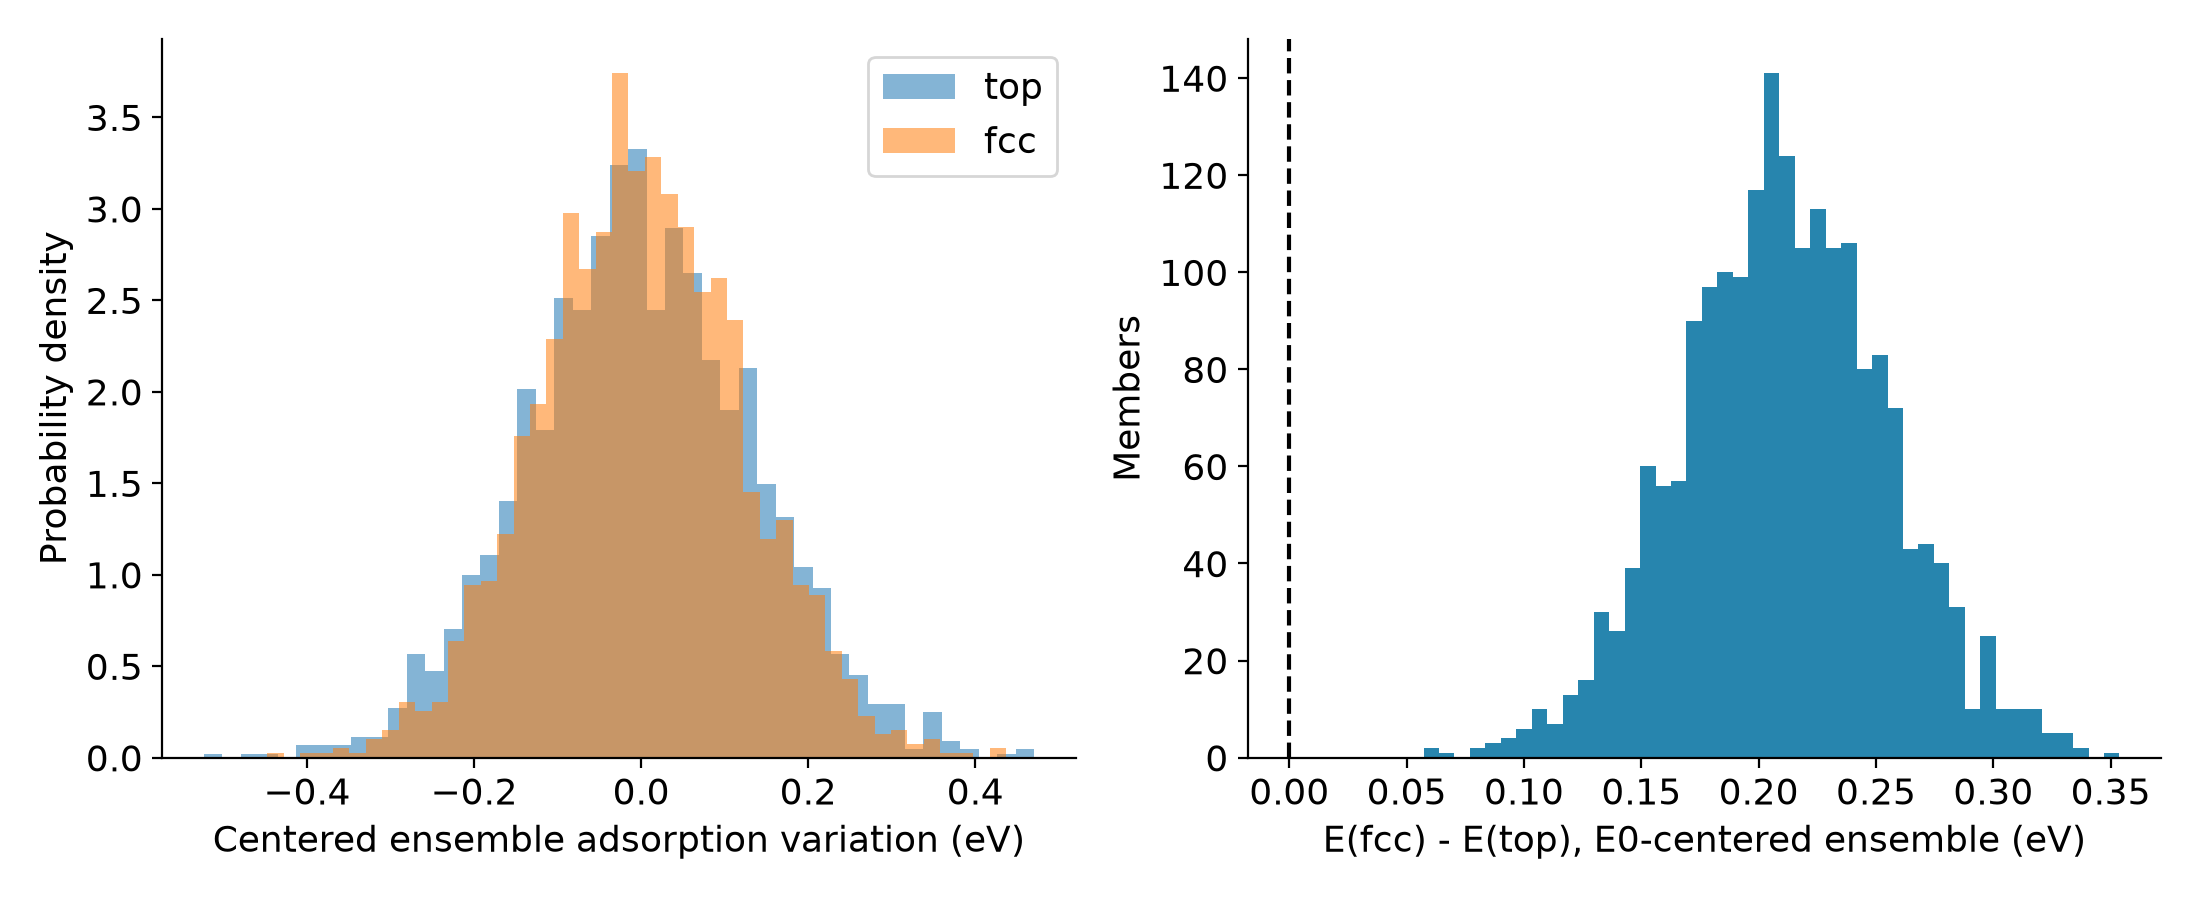
左图先减去各自集合平均值,显示配对反应能的波动;右图再把这类波动加到本次零展宽外推能量差上。这里2000个重心平移后的位点差均为正;这不等于“顶位在真实体系中100%正确”,也不等于统计置信度。集合只探索交换关联模型的不确定性,不包含结构优化、赝势、表面厚度、K点、覆盖度、温度等全部误差。
换成自己的反应#
- 用一致的泛函、赝势、精度与边界条件准备反应物和产物;先分别达到电子收敛。
- 保持集合定义和成员顺序一致,写出化学计量系数。
- 先按成员编号计算反应能,再统计。不要随意排序每个体系的集合。
- 同时报告参考电子能差、集合离散程度和物理模型范围。
分子反应可继续参考原有BEEF不确定性实例。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。