
CP2K结构优化与分子振动
从L-BFGS原子位置优化到18个有限位移与三个内部振动模。
阅读本篇目录
下载20份完整输入、真实输出、网格和绘图脚本。在已分配的CPU资源中运行 bash run.sh 示例名称;输出在 work/示例名称/,原结果在 reference/。不修改公共软件、不自动提交任务;正式提交流程参见CP2K入门。
1 先优化原子位置#
bash run.sh water-opt-lbfgs
沿用入门的12 Å非周期盒、PBE/DZVP-MOLOPT-SR-GTH,GLOBAL改为 RUN_TYPE GEO_OPT,并添加:
&MOTION
 &GEO_OPT
  OPTIMIZER LBFGS
  MAX_ITER 80
  MAX_FORCE 3.0E-4
  RMS_FORCE 2.0E-4
 &END GEO_OPT
&END MOTION
MAX_FORCE单位Hartree/Bohr,3E-4约为0.01543 eV/Å。本次最大原子力约0.01493 eV/Å,总能−17.219840546291 Hartree。
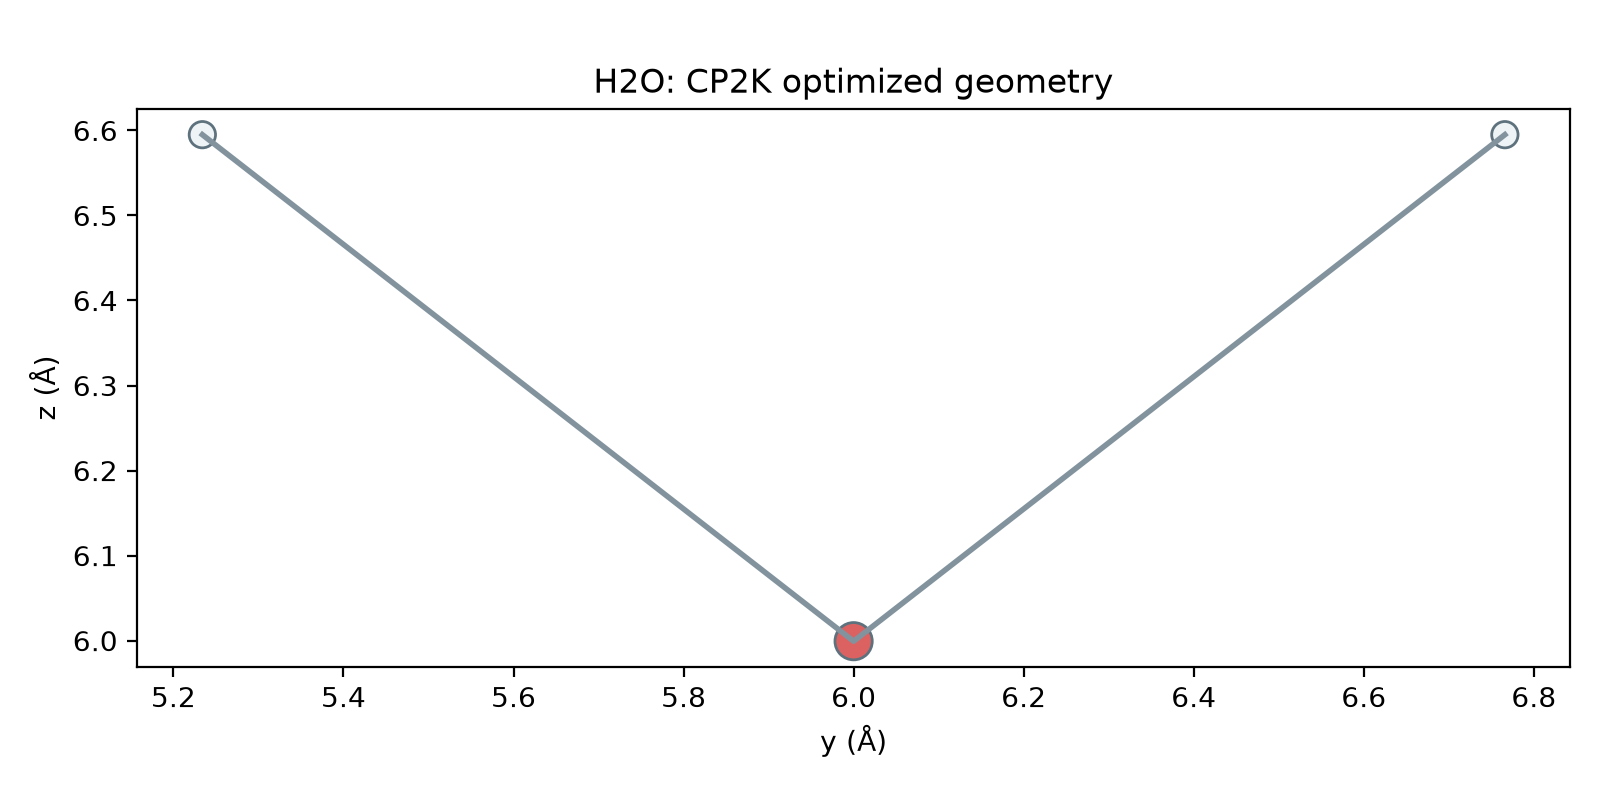
此处只优化原子位置,晶胞保持固定。晶胞优化需要周期体系、合适的应力与CELL_OPT设置,不应拿孤立水的真空盒做无约束体积优化。
2 准备振动输入#
bash run.sh water-vibrations
本篇振动使用此前已实际BFGS优化的水分子坐标,已直接写入完整输入。它与这里L-BFGS优化是两次满足相近力阈值的示例,文件不会自动串接覆盖。
O         5.9999998739        6.0000000010        5.9992568887
     H         5.9999999865        6.7657755697        6.5949200315
     H         5.9999998417        5.2342244900        6.5949201085
GLOBAL改为 RUN_TYPE VIBRATIONAL_ANALYSIS,增加:
&VIBRATIONAL_ANALYSIS
 DX 0.005
 FULLY_PERIODIC .FALSE.
 &PRINT
  &MOLDEN_VIB ON
  &END MOLDEN_VIB
 &END PRINT
&END VIBRATIONAL_ANALYSIS
DX是Bohr,0.005 Bohr约0.002646 Å;不是0.005 Å。3个原子共9个笛卡尔自由度,正负位移共18次力计算,另有参考能量评估。不要只看到19条能量就认为有19个振动模。
3 查看三个内部振动模#
grep 'VIB|Frequency' work/water-vibrations/output.log
grep 'removal of the rotations' work/water-vibrations/output.log
ls work/water-vibrations/*mol*
去除孤立非线性分子的平移和转动后,本例三个频率为:
| 模式顺序 | 频率/cm⁻¹ |
|---|---|
| 1 | 1614.9047 |
| 2 | 3717.8092 |
| 3 | 3823.4290 |
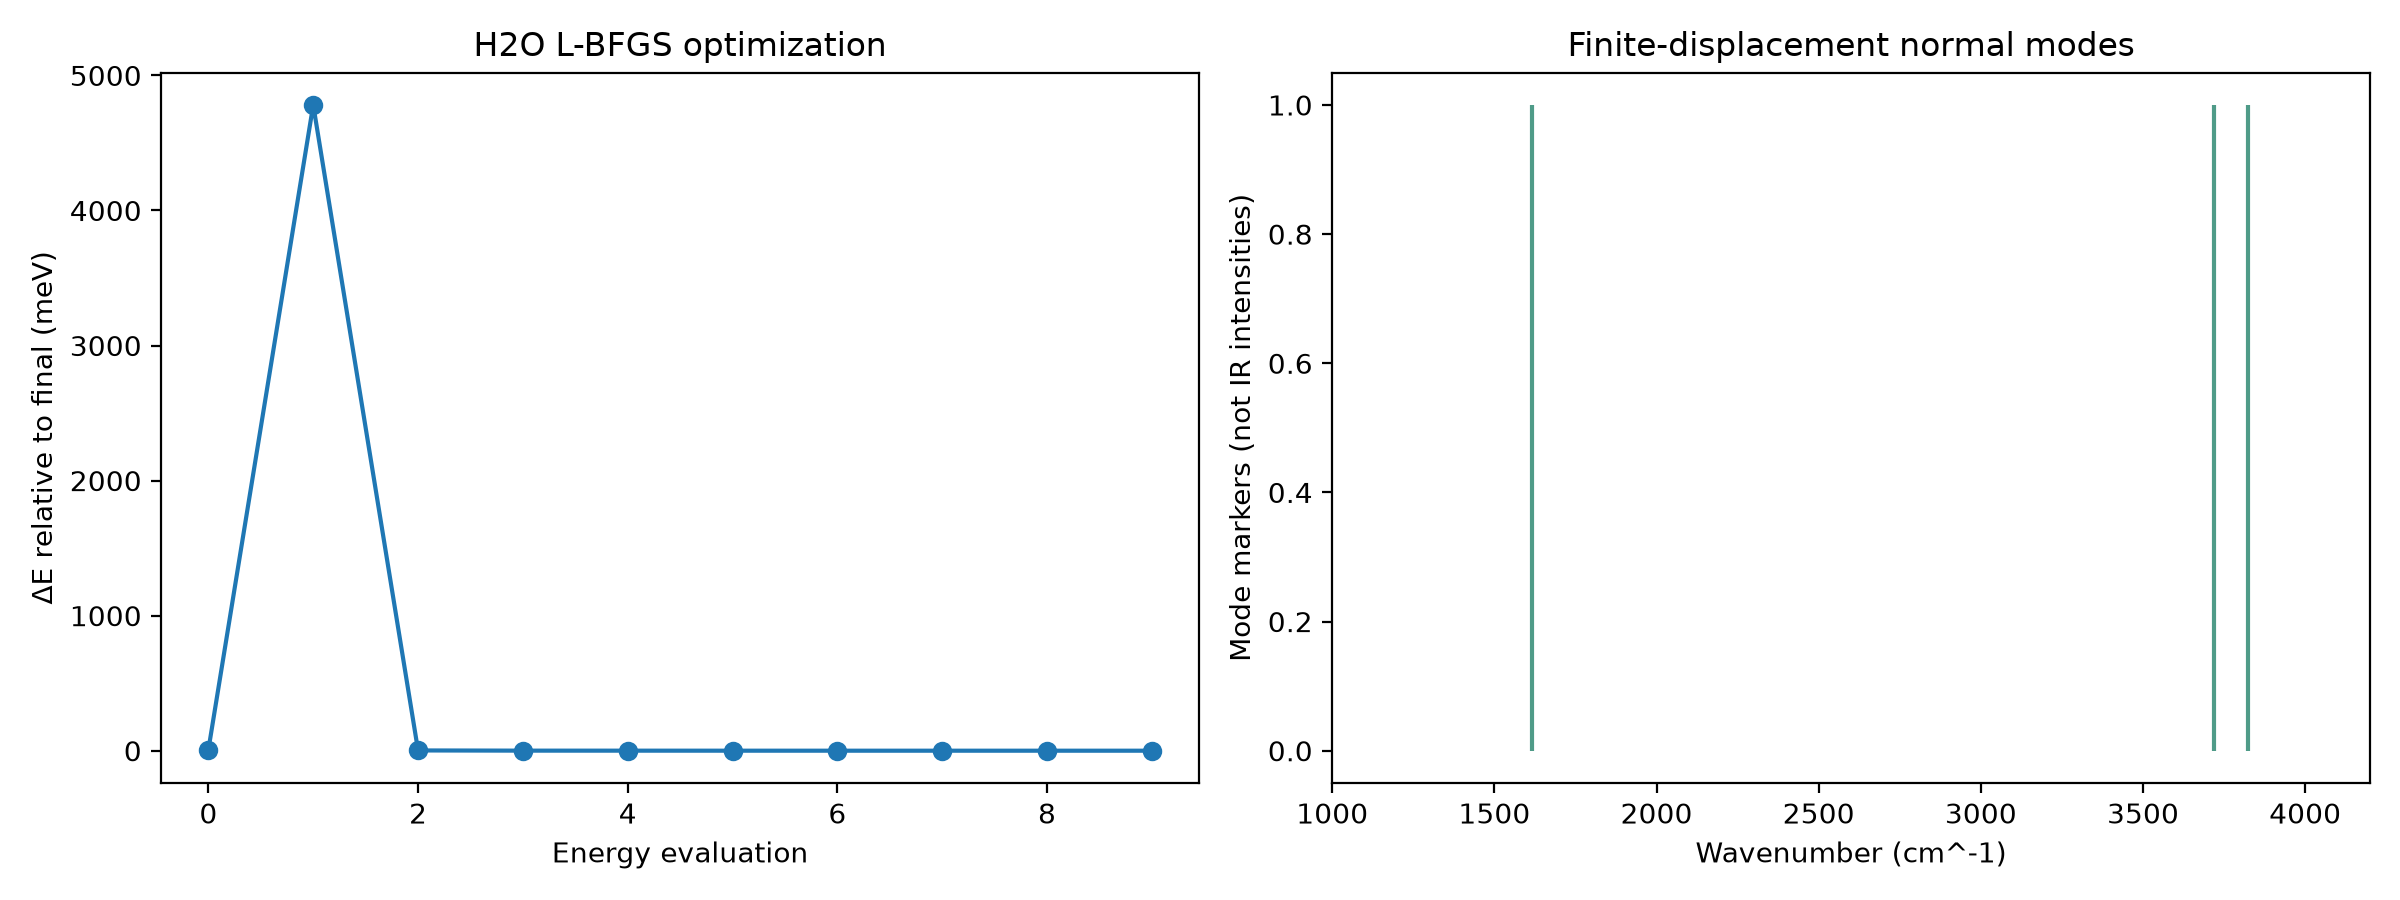
图右侧只是频率标记,不是红外强度。要得到IR或Raman谱,需要对应偶极或极化率导数,不能给三个频率任意指定峰高后称为实算光谱。
4 使用自己的分子#
先完成优化并检查力,再把最终坐标写入振动输入。确认周期性、约束、电荷、自旋和SCF精度一致;有限位移大小过大或过小都可能引入误差,必要时比较两档DX。
孤立线性分子平移/转动计数与非线性分子不同;固体声子也不等同于这个单分子Γ点振动流程。出现明显虚频时先检查几何与数值参数,再判断是否为过渡态或结构失稳。