
QE原子位置与晶胞优化
Si8原子优化、Si2零压晶胞与五点EOS,展示完整输入及约束。
阅读本篇目录
下载完整输入、赝势、真实结果和绘图脚本。解压后,inputs/是可修改输入,reference/是本次真实参考输出,复跑结果写入 work/。下面的计算命令在已分配的相应资源内运行。
1 两种优化的区别#
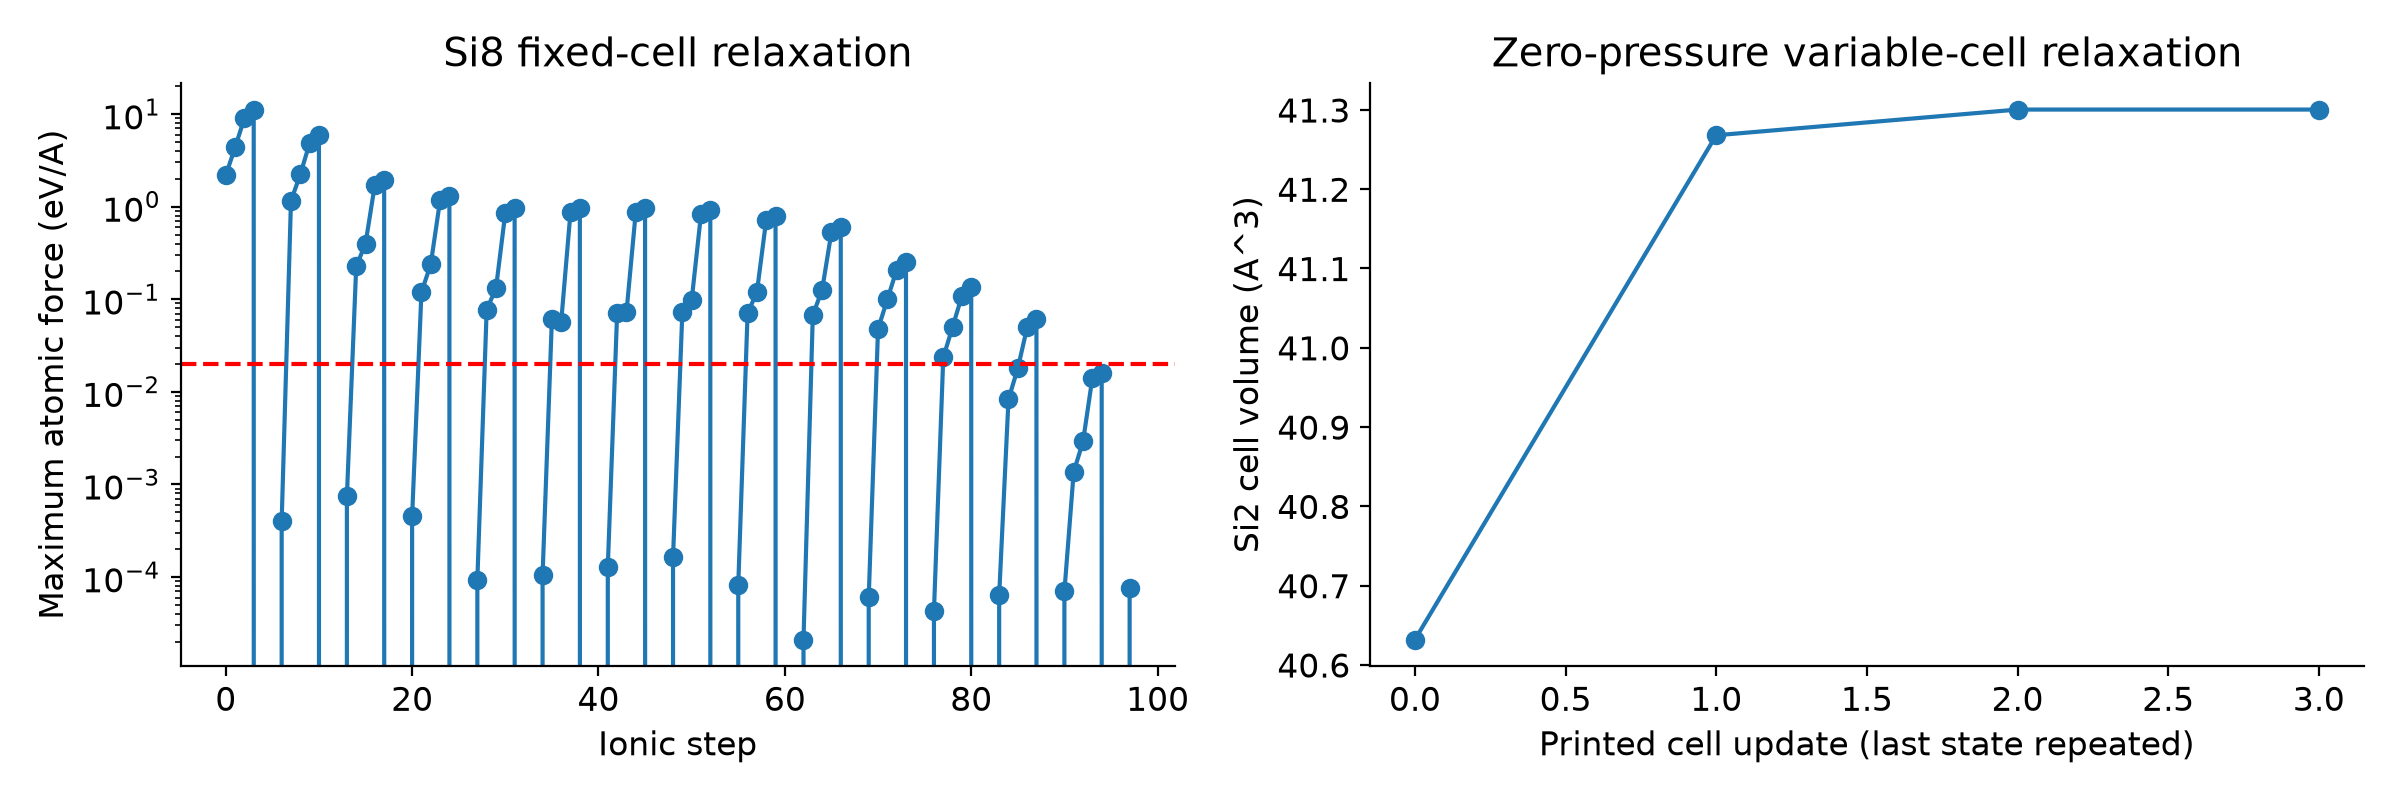
calculation='relax'优化原子坐标,晶胞保持输入值;'vc-relax'同时优化原子和晶胞,外压及允许变化的晶胞自由度另由&CELL设置。原胞Si的对称位置本来没有内部自由力,单做relax不能展示坐标如何恢复,因此本篇另用8原子扰动常规胞演示原子优化。
bash run.sh si-atomic-relax
grep "bfgs converged" work/si-atomic-relax/pw.in.out
grep "Total force" work/si-atomic-relax/pw.in.out
bash run.sh si-vc-relax
grep -A10 "Begin final coordinates" work/si-vc-relax/pw.in.out
2 原子位置优化完整输入#
&CONTROL
 calculation='relax', prefix='si', pseudo_dir='../pseudo', outdir='./tmp',
 tprnfor=.true., tstress=.true., verbosity='high',
 etot_conv_thr=1d-6, forc_conv_thr=0.0007779, nstep=80
/
&SYSTEM ibrav=0, nat=8, ntyp=1, ecutwfc=40, ecutrho=160, nbnd=20 /
&ELECTRONS conv_thr=1d-8, mixing_beta=0.5, electron_maxstep=150 /

&IONS ion_dynamics='bfgs' /
ATOMIC_SPECIES
Si 28.0855 Si_ONCV_PBE-1.0.upf
CELL_PARAMETERS angstrom
5.43 0 0
0 5.43 0
0 0 5.43
ATOMIC_POSITIONS crystal
Si 0.004109874566022522 0.015369429567292573 0.9975664828561347
Si 0.24108807615677919 0.2505450131242835 0.2639467770642809
Si 0.0031019377895701436 0.4972157578087681 0.49227769978291314
Si 0.2452326772464917 0.7523343265543009 0.7271205894471565
Si 0.4940016586730697 0.9836512969428217 0.5021573280572871
Si 0.761412521720668 0.24401165492683627 0.7475486655072026
Si 0.4950394127918835 0.5038742221764353 0.9991225936837846
Si 0.7429109014904426 0.7483082455461483 0.2516280750137261
K_POINTS automatic
2 2 2 0 0 0
forc_conv_thr=0.0007779 Ry/Bohr约为0.02 eV/Å;电子收敛另用conv_thr。此输入给Si8加入固定种子的坐标扰动,使用40 Ry与2×2×2网格,专门展示几何优化步骤,生产计算还应加密数值参数。
3 晶胞优化完整输入#
&CONTROL
 calculation='vc-relax', prefix='si', pseudo_dir='../pseudo', outdir='./tmp',
 tprnfor=.true., tstress=.true., verbosity='high',
 etot_conv_thr=1d-6, forc_conv_thr=0.0007779, nstep=80
/
&SYSTEM ibrav=0, nat=2, ntyp=1, ecutwfc=60, ecutrho=240, nbnd=12 /
&ELECTRONS conv_thr=1d-8, mixing_beta=0.5, electron_maxstep=150 /

&IONS ion_dynamics='bfgs' /
&CELL cell_dynamics='bfgs', press=0, press_conv_thr=0.5 /
ATOMIC_SPECIES
Si 28.0855 Si_ONCV_PBE-1.0.upf
CELL_PARAMETERS angstrom
0 2.715 2.715
2.715 0 2.715
2.715 2.715 0
ATOMIC_POSITIONS crystal
Si 0 0 0
Si .25 .25 .25
K_POINTS automatic
4 4 4 0 0 0
目标外压press=0,press_conv_thr=0.5 kbar。实际Si2的立方晶格参数约5.487041 Å。这里采用有限k网格,其最优体积不是高精度材料常数;应力对截断能也较敏感,不能只把原子力阈值调紧。
二维体系一般保持真空方向固定,选择允许的面内晶胞自由度;不要照搬三维体积优化后让真空层跟着缩小。固定某个原子可在ATOMIC_POSITIONS行末增加0/1方向约束,正式计算时说明哪些方向可移动。
4 能量体积扫描#
for ratio in 0p94 0p97 1 1p03 1p06; do
  bash run.sh "si-eos-$ratio"
done
module load calorine/4.0
python plot.py
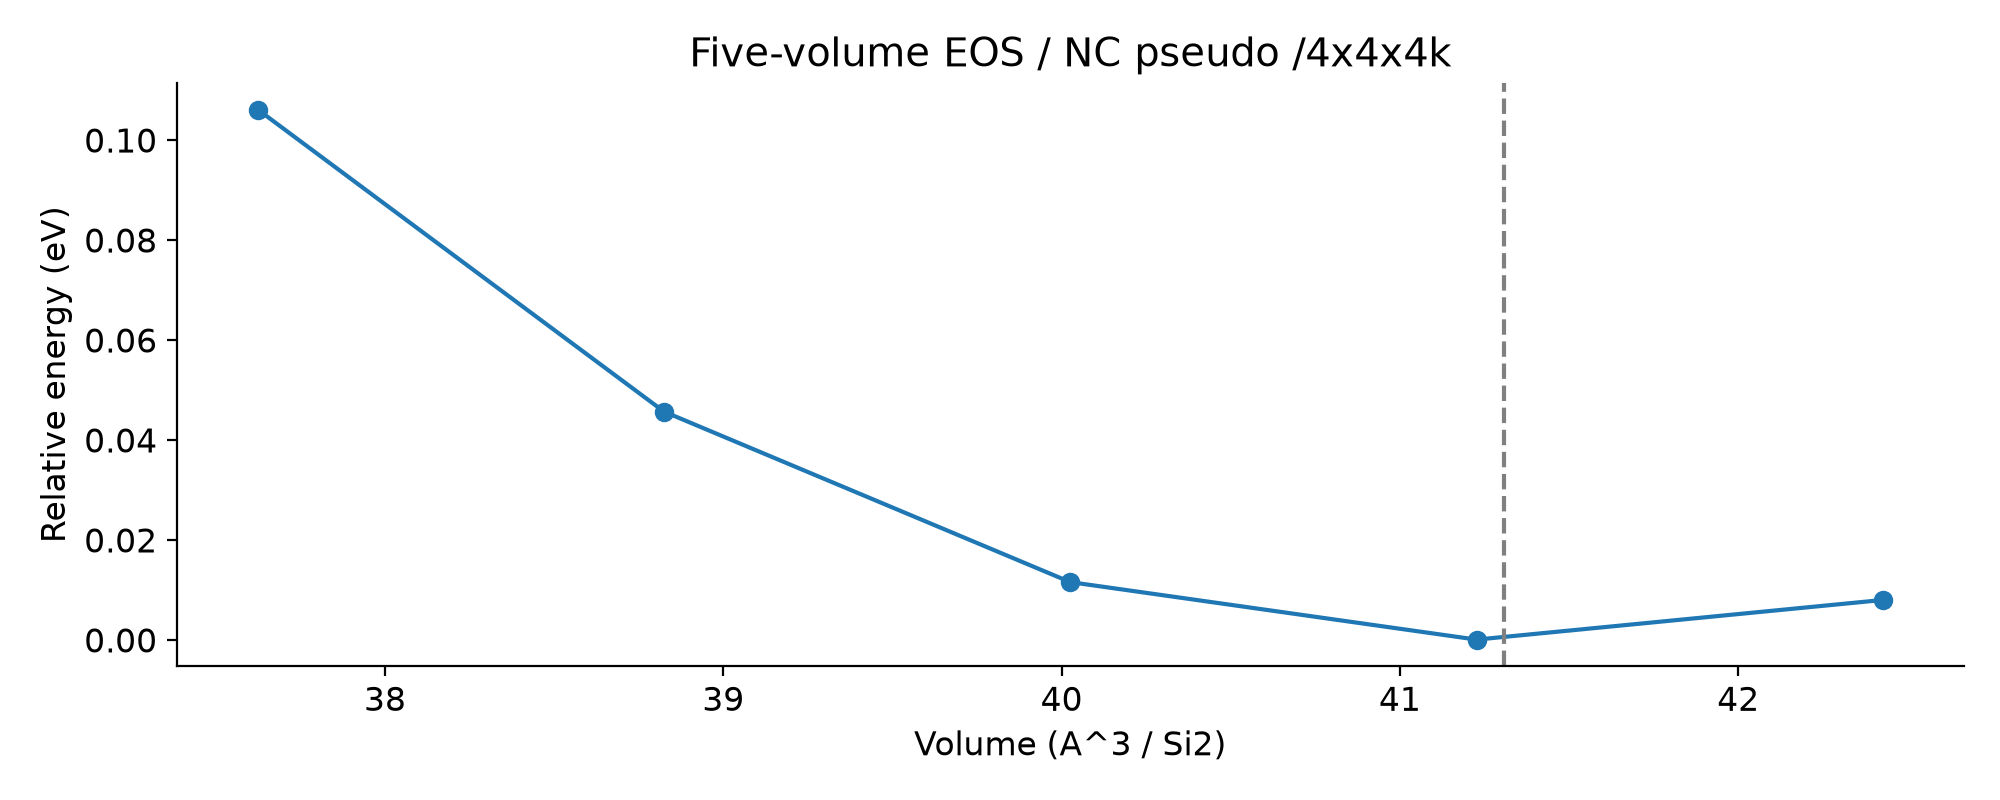
五体积Birch–Murnaghan拟合V₀=41.307320 ų/Si2、B₀=88.0797 GPa。最低点被体积区间包围,但k点仍需加密。本例理想Si没有非平凡内部坐标;低对称结构应在每个固定体积松弛原子,再拟合能量体积关系。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。