
QE能带、DOS与轨道投影
完整SCF到bands及NSCF流程,实际Si谱、四面体DOS与s/p投影。
阅读本篇目录
下载完整输入、赝势、真实结果和绘图脚本。解压后,inputs/是可修改输入,reference/是本次真实参考输出,复跑结果写入 work/。下面的计算命令在已分配的相应资源内运行。
1 电子结构流程#
先做SCF取得电荷密度,再在指定路径做bands计算,用bands.x提取;DOS/PDOS另做规则密集网格NSCF,然后使用dos.x与projwfc.x。路径点不是积分网格,不能拿一条高对称路径直接当成总DOS。
本篇使用带原子参考波函数的Si.pbe-n-van.UPF(US PBE),60/480 Ry,与收敛教程的NC赝势是另一条能量参照。部分NC赝势不带原子波函数,pw.x能计算,但不能直接用来做原子轨道投影;不要把缺少投影函数误认为结构错误。
cat inputs/si-electronic/scf.in
bash run.sh si-electronic
ls work/si-electronic/si-bands.dat*
ls work/si-electronic/si-dos.dat
ls work/si-electronic/si-pdos*
完整SCF输入:
&CONTROL
 calculation='scf', prefix='si', pseudo_dir='../pseudo', outdir='./tmp',
 tprnfor=.true., tstress=.true., verbosity='high',
 etot_conv_thr=1d-6, forc_conv_thr=0.0007779, nstep=80
/
&SYSTEM ibrav=0, nat=2, ntyp=1, ecutwfc=60, ecutrho=480, nbnd=12 /
&ELECTRONS conv_thr=1d-8, mixing_beta=0.5, electron_maxstep=150 /
ATOMIC_SPECIES
Si 28.0855 Si.pbe-n-van.UPF
CELL_PARAMETERS angstrom
0 2.715 2.715
2.715 0 2.715
2.715 2.715 0
ATOMIC_POSITIONS crystal
Si 0 0 0
Si .25 .25 .25
K_POINTS automatic
4 4 4 0 0 0
2 高对称路径#
bands.in保留同一结构、赝势与outdir,将calculation改为bands,使用以下K_POINTS:
K_POINTS crystal_b
6
0 0 0 20
0.5 0 0.5 20
0.5 0.25 0.75 20
0.375 0.375 0.75 20
0 0 0 20
0.5 0.5 0.5 1
路径为Γ–X–W–K–Γ–L,每段20个采样间隔,共101个点;12条能带。晶体坐标依本篇FCC原胞矢量定义,换用另一组晶胞矢量后要重新核对路径,不能只拷贝数字。
&BANDS prefix='si', outdir='./tmp', filband='si-bands.dat', lsym=.true. /
单独执行后处理时,先加载同一QE模块,再运行:
cd work/si-electronic
bands.x -in bands-post.in > bands-post.in.out
head -n 8 si-bands.dat.gnu
3 规则网格NSCF与DOS#
&CONTROL
 calculation='nscf', prefix='si', pseudo_dir='../pseudo', outdir='./tmp',
 tprnfor=.true., tstress=.true., verbosity='high',
 etot_conv_thr=1d-6, forc_conv_thr=0.0007779, nstep=80
/
&SYSTEM ibrav=0, nat=2, ntyp=1, ecutwfc=60, ecutrho=480, nbnd=16, occupations='tetrahedra' /
&ELECTRONS conv_thr=1d-8, mixing_beta=0.5, electron_maxstep=150 /
ATOMIC_SPECIES
Si 28.0855 Si.pbe-n-van.UPF
CELL_PARAMETERS angstrom
0 2.715 2.715
2.715 0 2.715
2.715 2.715 0
ATOMIC_POSITIONS crystal
Si 0 0 0
Si .25 .25 .25
K_POINTS automatic
8 8 8 0 0 0
&DOS prefix='si', outdir='./tmp', fildos='si-dos.dat', Emin=-12, Emax=18, DeltaE=0.02 /
此NSCF使用8×8×8网格和tetrahedra占据,空带增至16。前置SCF在相同work目录生成tmp/si.save;不要只拷贝nscf.in到空目录就直接运行。
4 原子轨道投影#
&PROJWFC prefix='si', outdir='./tmp', filpdos='si-pdos', ngauss=0, degauss=0.02, Emin=-12, Emax=18, DeltaE=0.02 /
projwfc.x -in projwfc.in > projwfc.in.out
head -n 6 si-pdos.pdos_tot
本篇投影使用0.02 Ry高斯展宽,与dos.x的四面体积分不是完全相同的展宽定义;比较曲线时注意方法。各原子s、p文件中第一条LDOS列已经对该轨道角动量分量求和,不能再重复加一次。
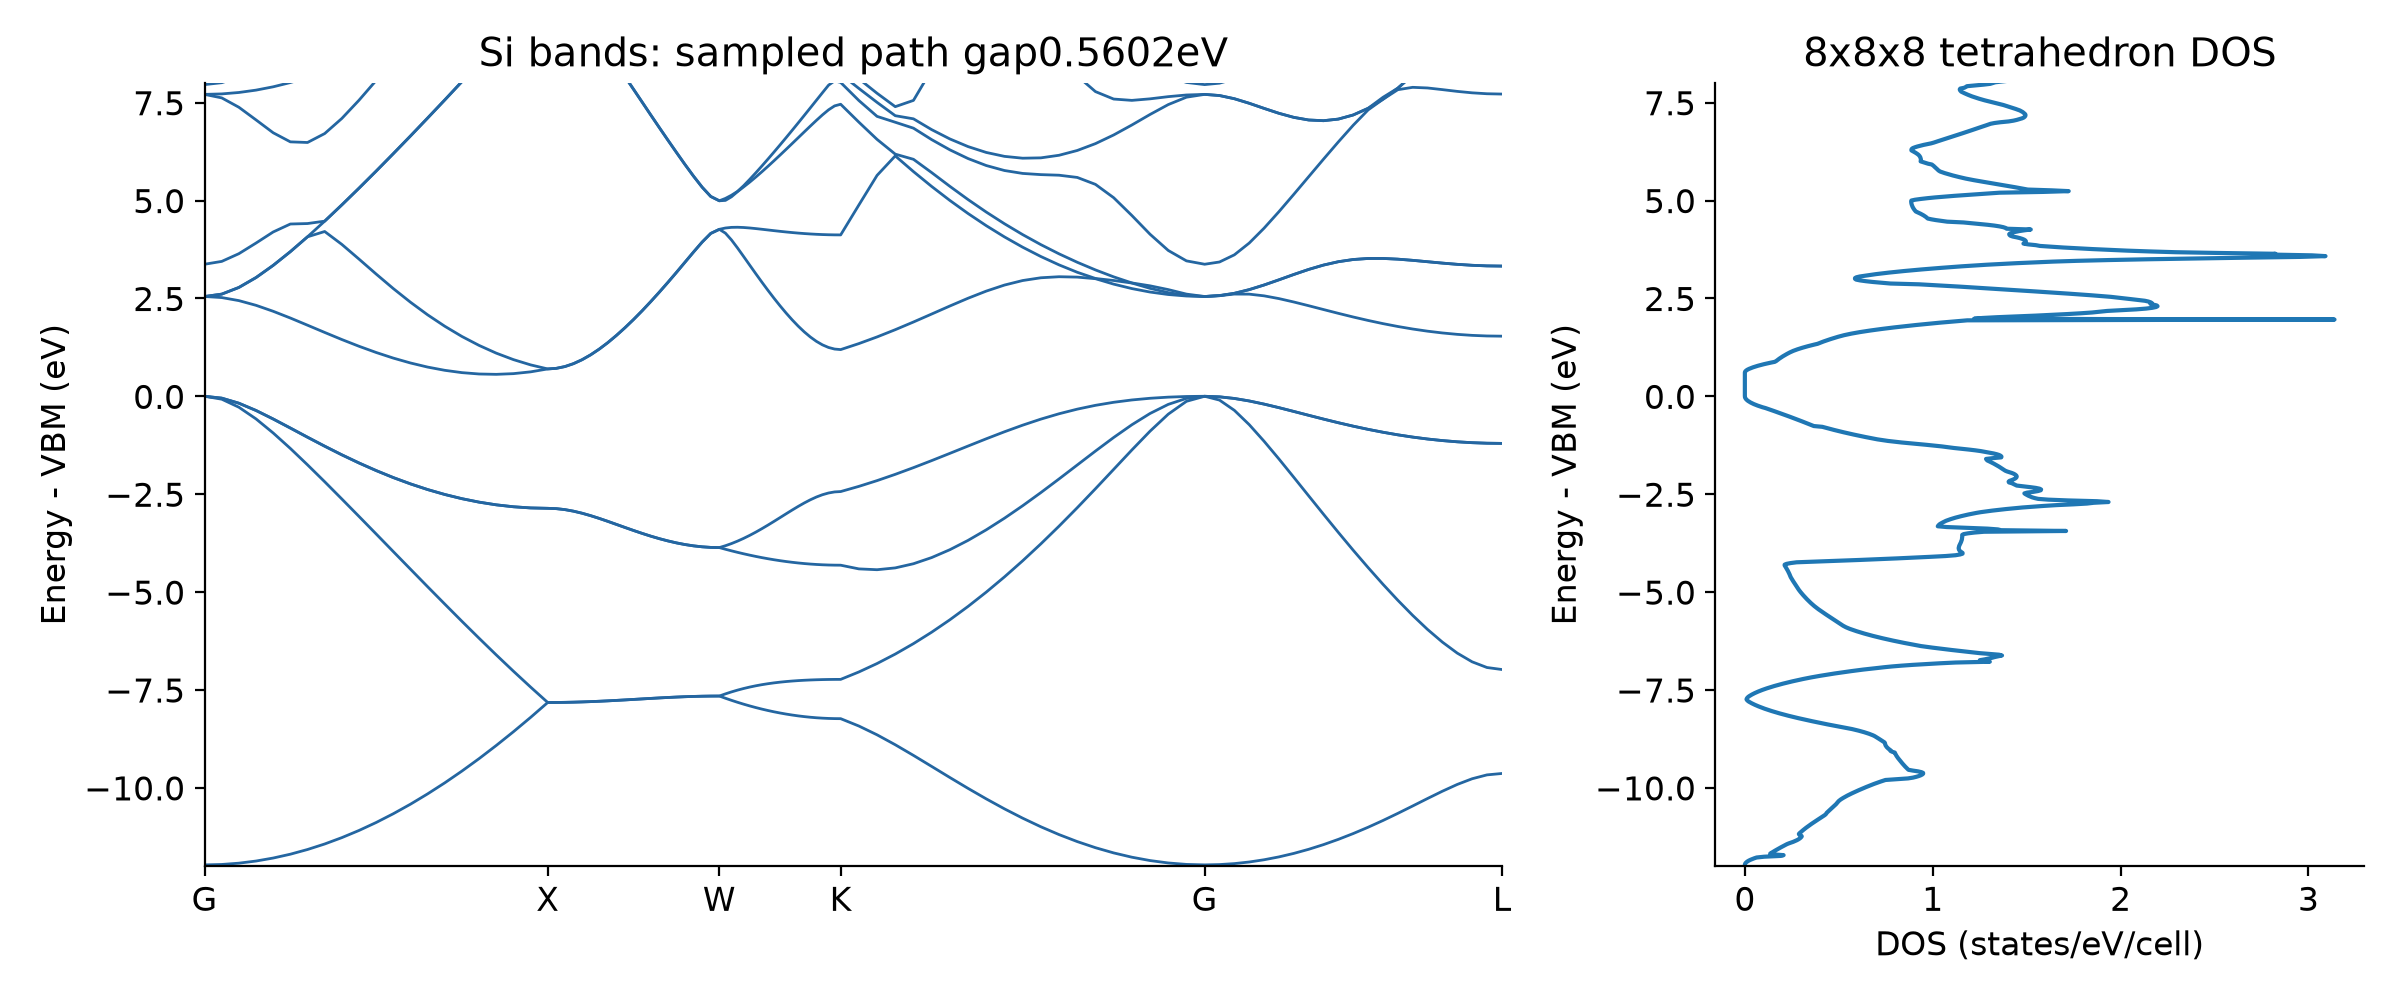
图以路径上最高占据能级6.2403 eV为零,本次路径采样带隙0.5602 eV。这是PBE/该赝势/该结构的路径结果,不是完整布里渊区极值搜索,也不能直接代替实验带隙。图和数据的重绘命令:
cd ../..
module load calorine/4.0
python extract.py bands
python plot.py
ls qe-bands-dos.png qe-pdos-density.png