
GPAW有限位移声子
Si的54原子超胞、13个力条件、力常数和声子色散实操。
阅读本篇目录
下载完整Python输入、原始结果、CSV和绘图脚本。以下短命令在解压目录、已分配的CPU资源中执行,输出写入 work/。本模块为CPU构建,加载GPU资源不会自动启用GPU计算。
1 准备并运行13个力条件#
bash run.sh phonons
该入口在已分配CPU资源中执行;串行会依次计算全部位移,缓存位于 work/response-phonons-three/forces/。核心代码:
from ase.build import bulk
from ase.phonons import Phonons
from gpaw import GPAW, PW, FermiDirac
atoms = bulk('Si', 'diamond', a=5.43)
calc = GPAW(mode=PW(300), xc='PBE', kpts=(1,1,1), nbands=120,
    occupations=FermiDirac(0.01),
    convergence={'energy':1e-7,'density':1e-6,'eigenstates':1e-9},
    symmetry={'point_group':False}, txt='phonon.txt')
p = Phonons(atoms, calc, supercell=(3,3,3), delta=0.01,
            name='forces')
p.run()
p.read(acoustic=True)
path = atoms.cell.bandpath('GXWKGL', npoints=100)
bands = p.get_band_structure(path)
Si原胞2原子,3×3×3超胞54原子。对两个原胞原子的三个方向做正负位移,共12个条件,另有未位移参照,合计13个;不是对54个原子全部做324个独立位移。
2 检查力与缓存#
ls work/response-phonons-three/forces/cache.*.json
本次参考结构最大原子力约1.46×10⁻⁵ eV/Å。每个位移都进行实际DFT力计算,不能用弹簧常数示意值代替这些力。
位移delta=0.01 Å;PW300 eV、超胞Γ点电子采样是此例设置。关闭点群后,任意偏移k网格不一定保留晶体所需对称性,检查理想结构的残余力很有帮助。
3 从力常数到色散#
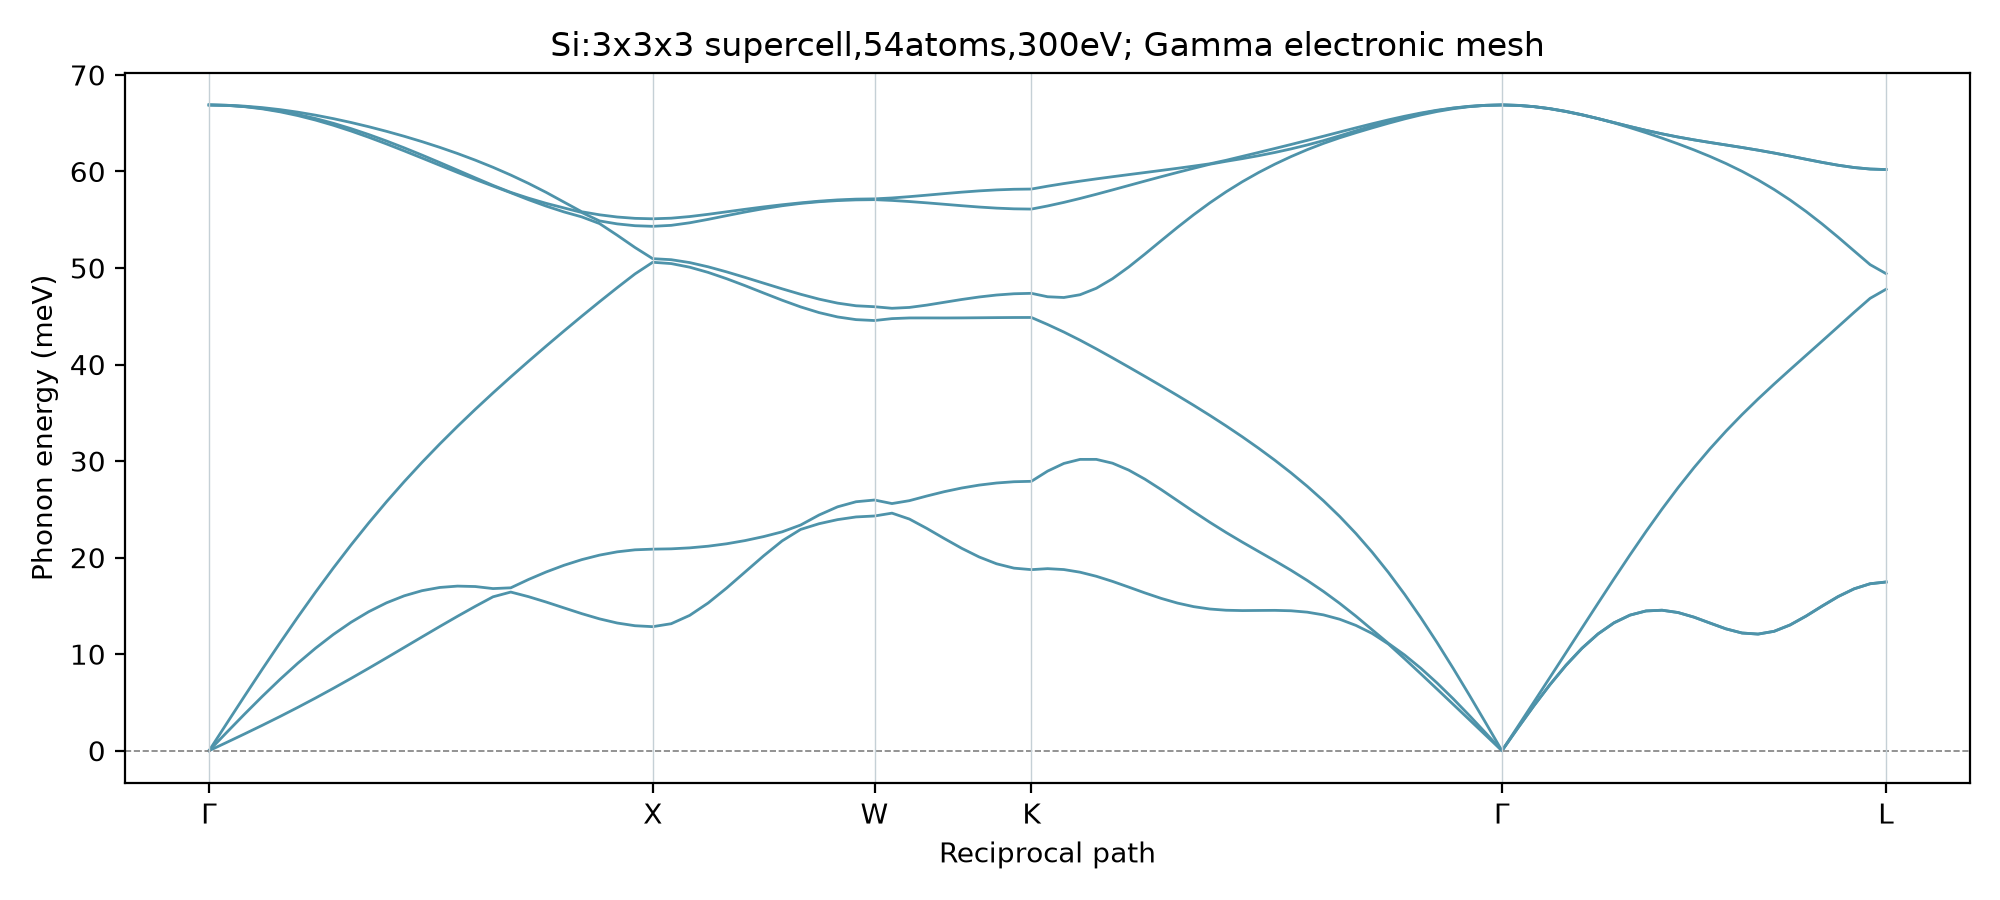
路径为Γ–X–W–K–Γ–L,纵轴为声子能量meV。最高约66.89 meV;Γ点声学模约10⁻⁹ eV量级的带符号数值零,不解释为显著物理虚频。
此前较小2×2×2超胞会产生明显的数值虚支。加密电子网格减少了残余力,继续扩大到奇数3×3×3超胞后得到上图;因此虚频需要先检查电子精度和有限超胞,而不是直接判断材料不稳定。
4 自己的体系如何继续#
先优化结构,再分别检查位移大小、超胞、电子k网格和PW截断。acoustic=True施加声学和约束,不会自动修复所有不收敛的力常数。极性材料的LO–TO分裂还需要Born有效电荷与介电张量,不能从这个非极性Si例直接得到。
更长程、高阶和热导流程可继续连接Phonopy或phono3py,但应先确保力常数格式、质量和单位匹配。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。