
GROMACS 从分子坐标生成初步拓扑
用真实乙醇坐标执行x2top,检查原子、键、角、电荷和质量,并说明初步几何映射的参数边界。
阅读本篇目录
下载输入、真实结果与绘图资料包,解压进入资料包目录。inputs 可修改,reference 是集群已计算的参考结果;脚本每次在 work 下建立独立目录。计算在分配好的资源内执行,可用 sbatch run.sbatch 跑整组,结果路径写入 LAST-RUN.txt。
适合什么场景#
x2top 根据坐标、原子名称和有限的映射表生成初步拓扑。它可以帮助理解键连通与格式,不能代替可靠的小分子力场参数化。本例用 ASE 生成的乙醇几何,共 9 个原子;此处只做实际拓扑生成与核对,没有把生成拓扑投入生产 MD。
bash run.sh tools
1. 查看输入坐标#
cat inputs/topology/ethanol.gro
module purge
module load gromacs/2026.4-p100-threadmpi
mkdir my-ethanol
cp inputs/topology/ethanol.gro my-ethanol/
cd my-ethanol
GRO 文件保留完整的盒向量行。本例分子位于 3 nm 盒中,但生成拓扑时使用 -nopbc,避免跨盒连接干扰非周期单分子的键识别。
2. 实际生成拓扑和残基条目#
gmx x2top -f ethanol.gro -ff oplsaa -name EthanolGeometry -nopbc -o primitive.top -r primitive.rtp
-ff oplsaa 使用当前安装自带的原子名称映射;primitive.rtp 是残基格式输出,不会自动添加到公共力场库。请在自己的目录检查,不修改共享力场文件。
3. 核对结果#
cat primitive.top
cat primitive.rtp
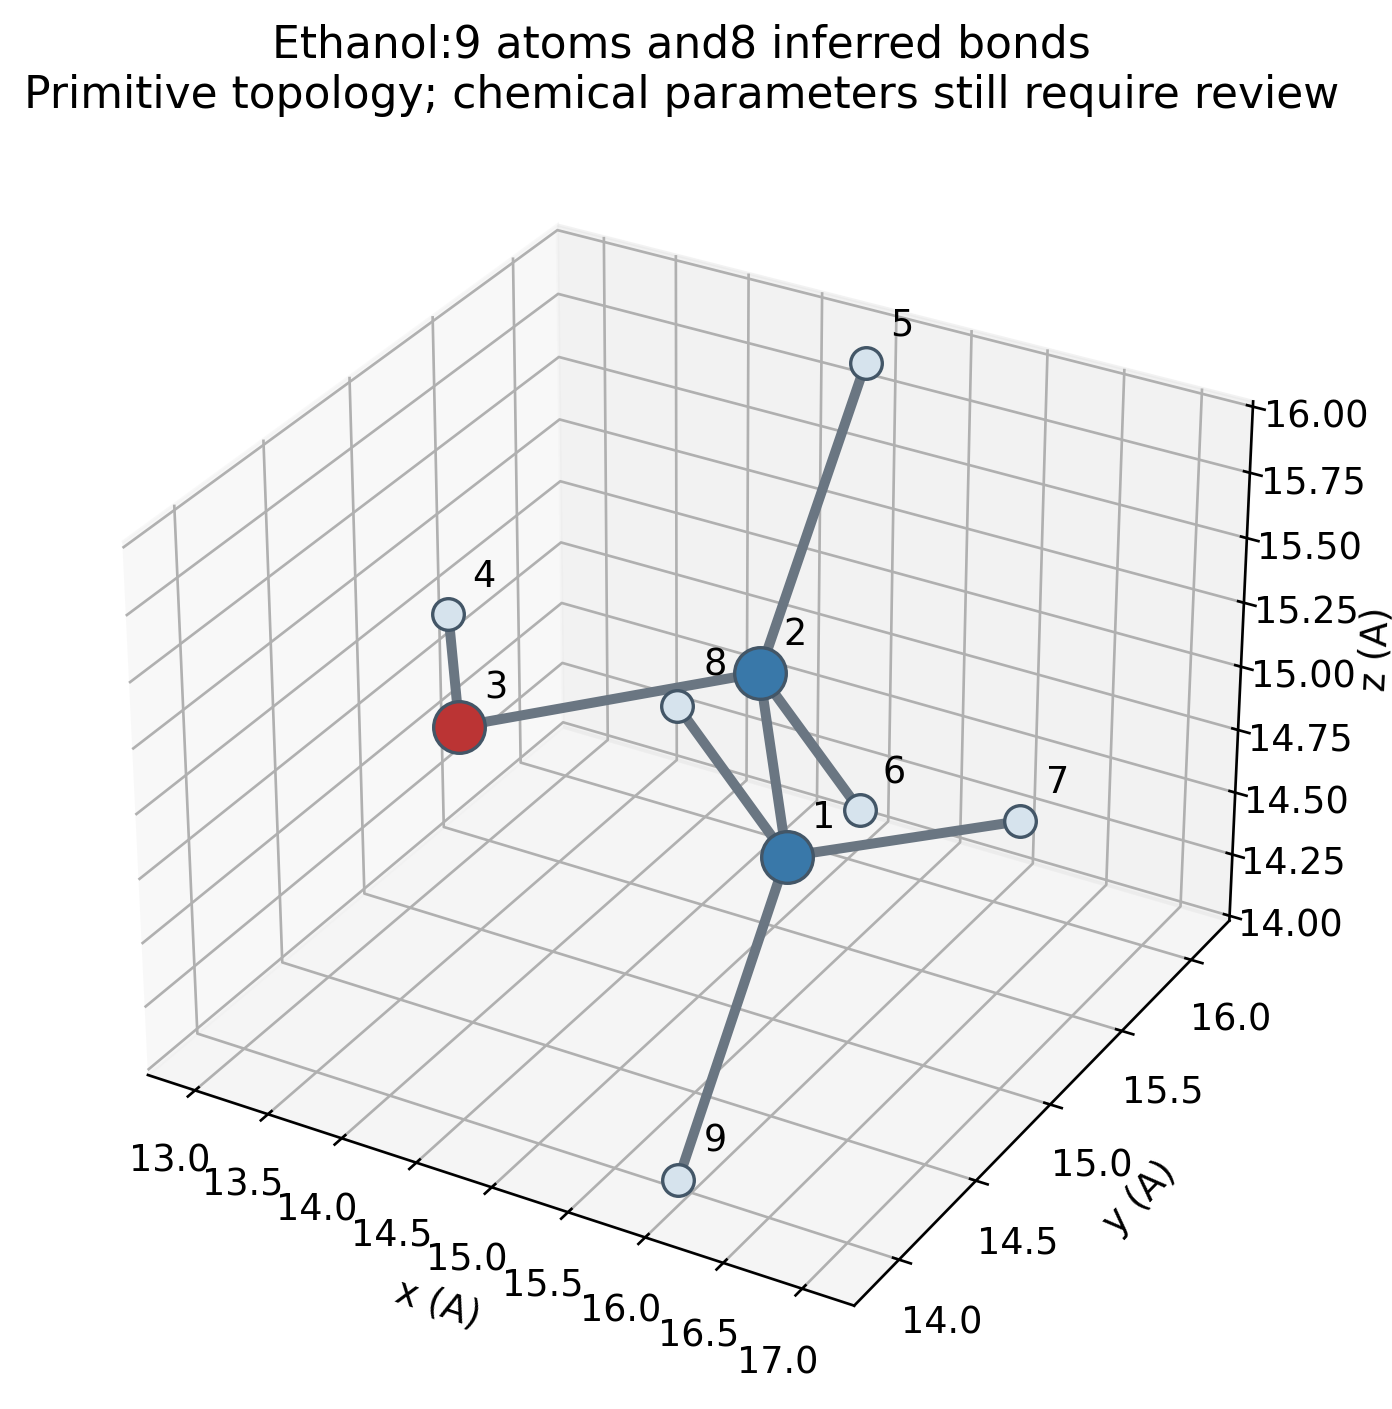
本例结果:9 个原子、8 条键、13 个角,总质量 46.0694 u,电荷和在浮点精度内为零。图中连接来自实际生成的 [ bonds ],并非另画一套连通关系。
但总电荷正确、键数合理仍不等于化学参数正确。需要逐项核对原子类型、电荷来源、平衡键角、扭转/不当扭转、1–4 相互作用和排除关系。默认几何推断的通用力常数与真实乙醇已验证参数不等价;构象不合理还可能让工具识别错误的近邻。
普通用户做小分子溶液、配体或辅因子时,应先明确选用的力场和参数来源,再与蛋白/溶剂保持一致。不能因为 grompp 接受文件就认为分子参数可靠。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。