
ATAT从真实能量画候选凸包
统一纯元素参照,比较完整候选集和遗漏一个结构时的凸包变化。
阅读本篇目录
下载本批输入、参考结果、数据图和运行脚本。从解压后的附件根目录操作,结果进入独立work目录;已有目录拒绝覆盖。使用申请的计算资源运行,CPU程序并不因模板选择P100分区而自动获得GPU加速。
1. 准备可比的能量#
本例沿用29个固定FCC的Cu–Au实际VASP单点。每个energy是晶胞总能,先除以原子数,再按Au摩尔分数c计算:
DeltaE = Ecell/N - (1-c)*E_Cu - c*E_Au
E_Cu = -3.5941924 eV/atom
E_Au = -2.6522221 eV/atom
两个纯元素与合金使用相同方法和固定a=3.85Å参照。本例只构建这个候选集合的下凸包,不代表所有结构和充分弛豫后的真实相图。
2. 独立计算#
module load gpumdkit/1.5.8
python -B hull.py
脚本从SPLIT.json中的原始参考能量、str.out原子数和元素计数重新计算形成能,写work/hull/hull.json。预测值不混入真实DFT候选凸包。
3. 核对原生ATAT输出#
本批二元24训练结构拟合后的gs.out依次给组分、实际形成能、预测形成能和结构编号。独立下凸包与其训练结构实际形成能列一致。它包含的候选数与完整29个数据集不同,比较前先对齐结构集合。
完整29个候选的下凸包编号为:
0, 27, 6, 3, 28, 1
4. 故意遗漏竞争结构会怎样#
只从候选集合删除编号3,重新求凸包,c=0.5处包络上移9.22115meV/atom。原始数据保留,删减只在脚本内存中的候选列表进行,不删除任何energy或结构文件。
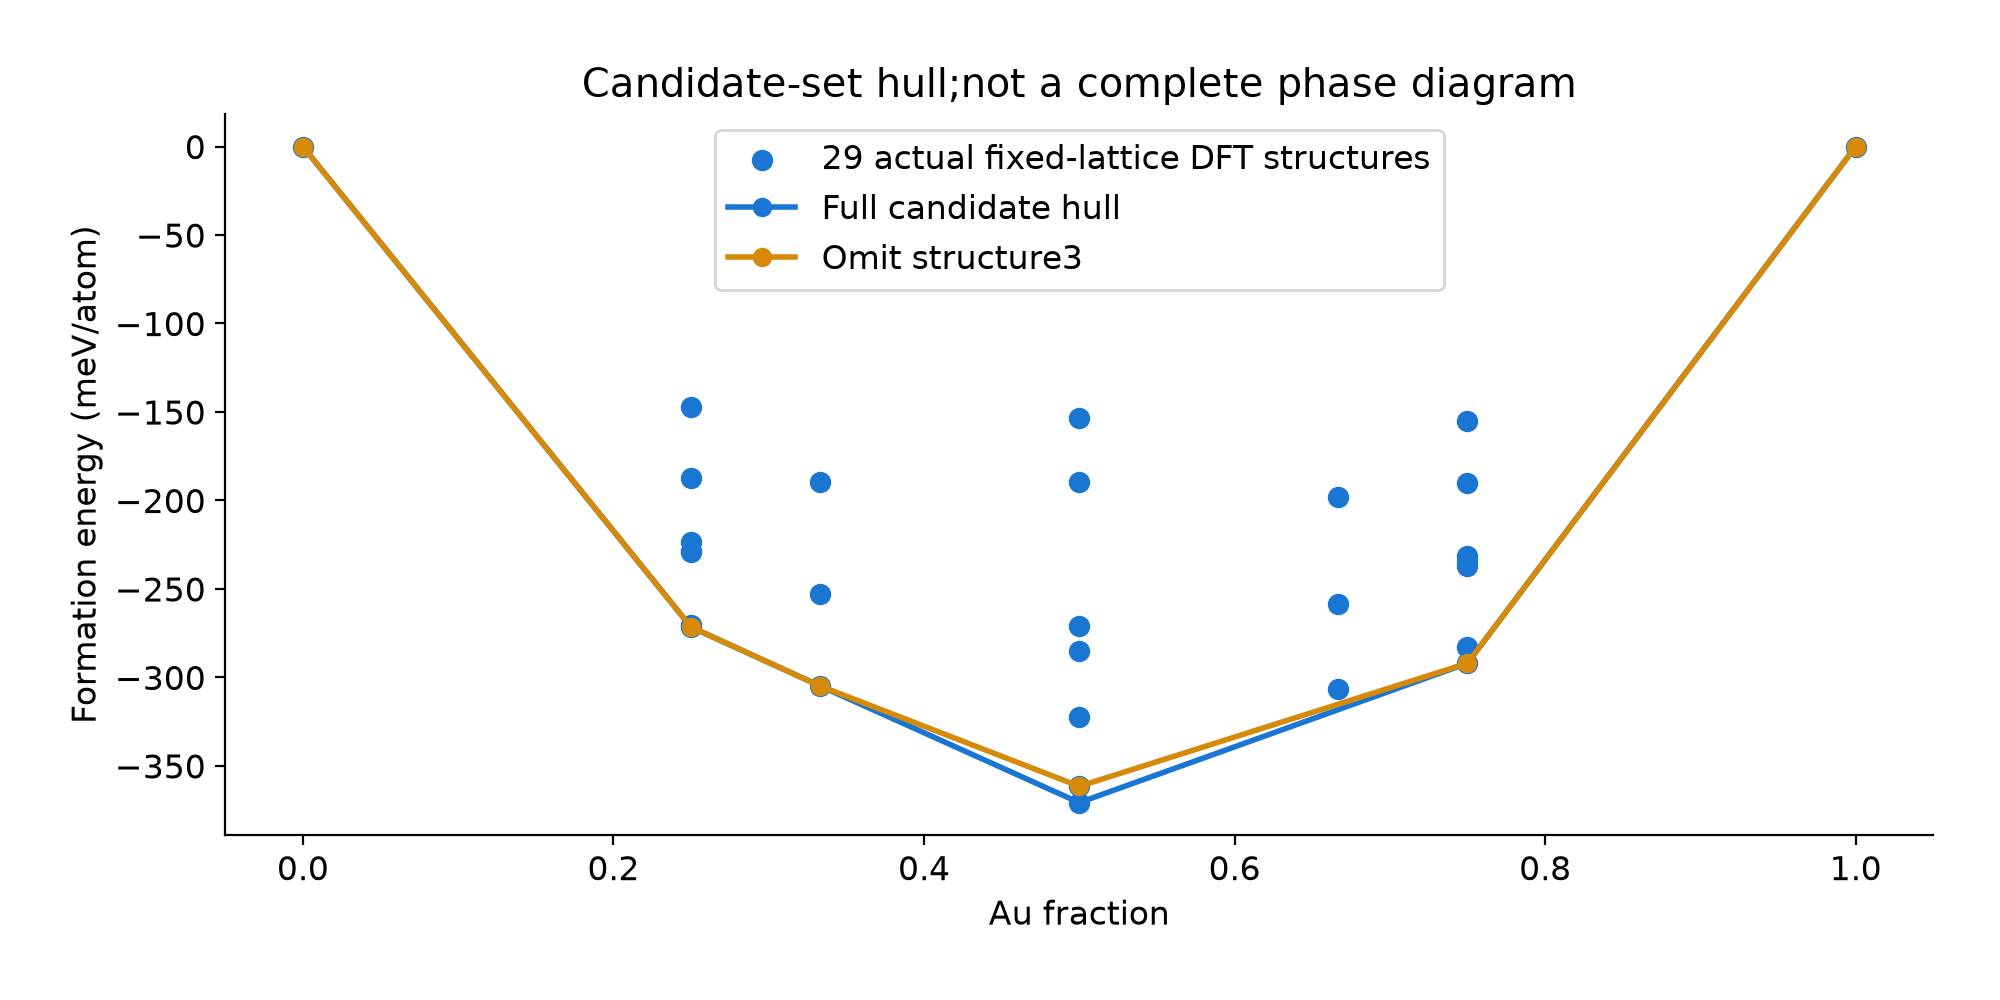
这说明“当前候选中在凸包上”与“已经证明是完整体系基态”有区别。正式相稳定性研究要继续增加可能的有序结构、相竞争、弛豫和必要的自由能贡献;不要从这张零温固定格点图直接读实验转变温度。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。