
ATAT比较SQS尺寸、随机种子与关联误差
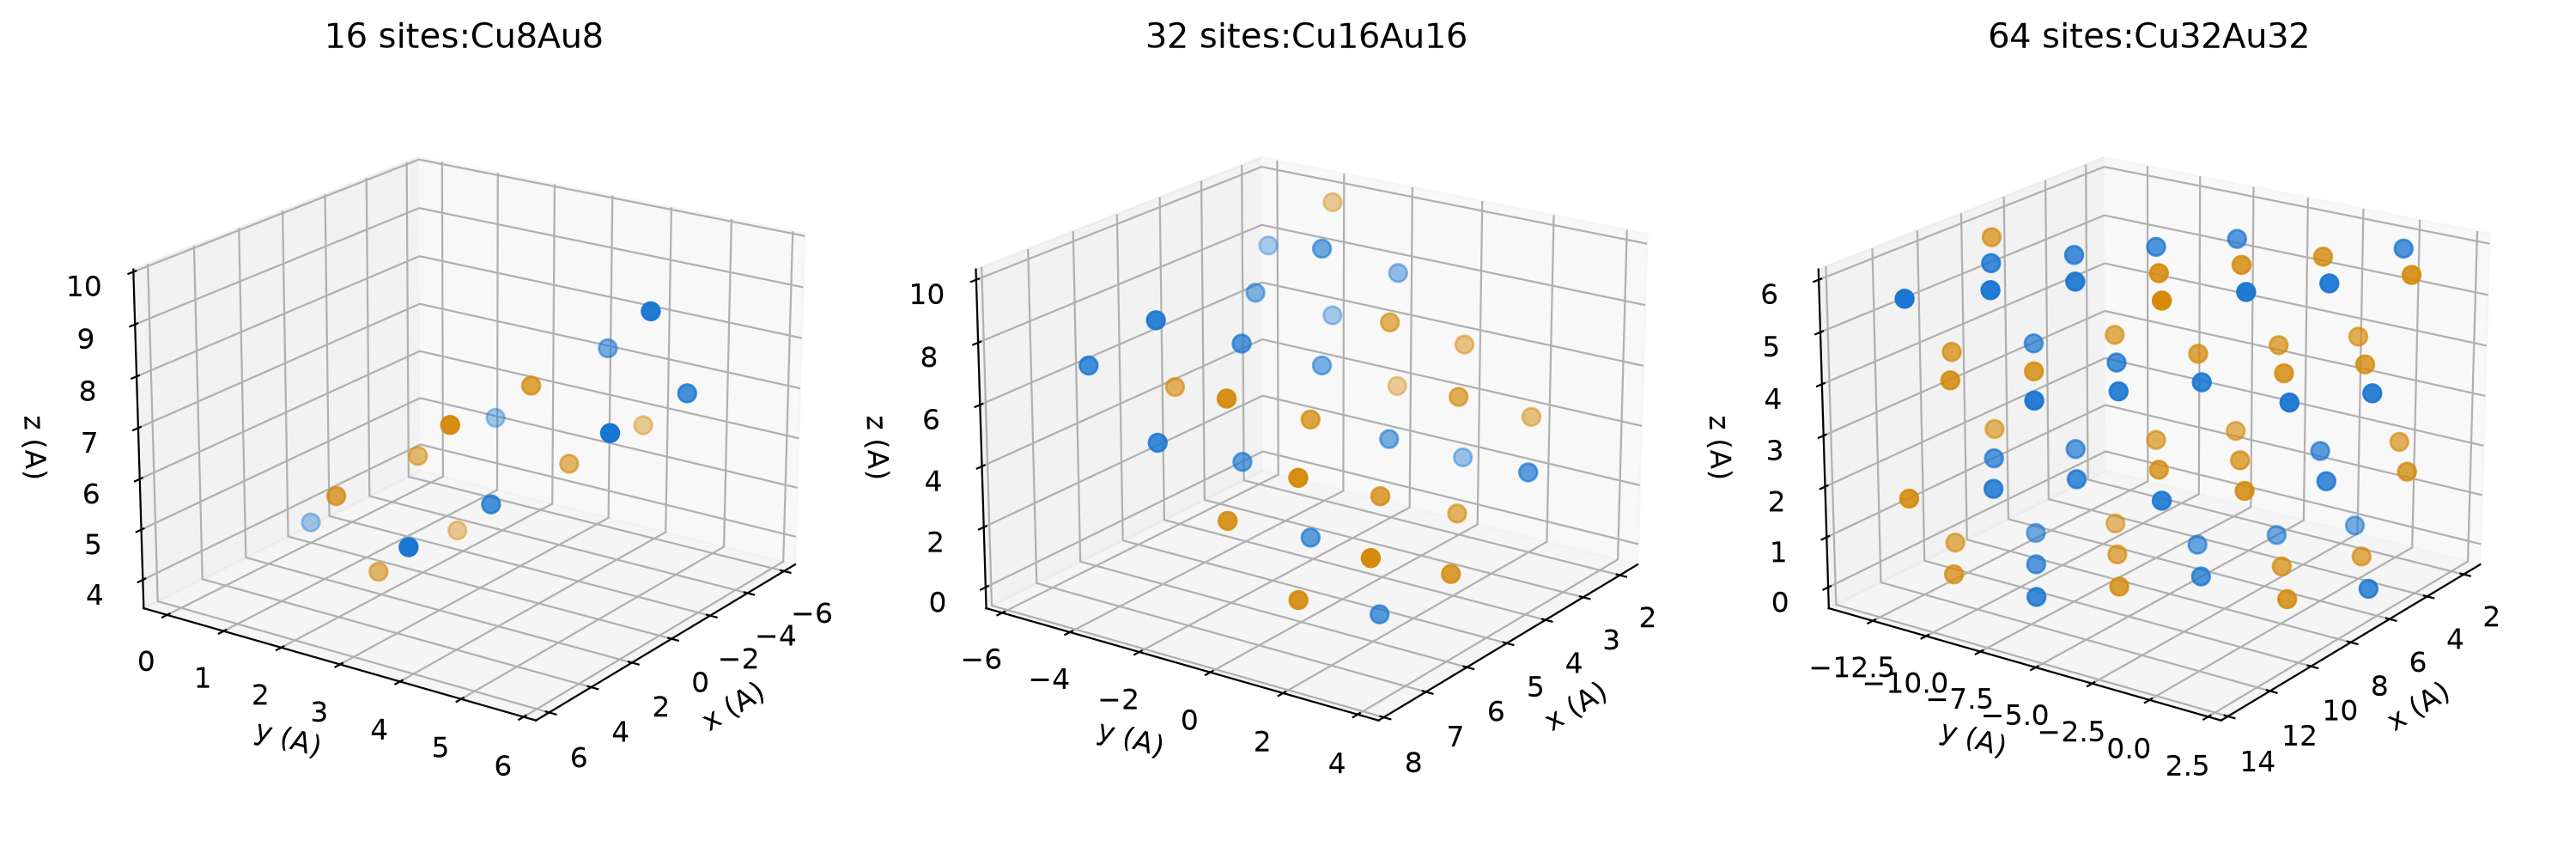
16、32、64格点各三个种子,展示结构和扩展团簇误差。
阅读本篇目录
下载本批输入、参考结果、数据图和运行脚本。从解压后的附件根目录操作,结果进入独立work目录;已有目录拒绝覆盖。使用申请的计算资源运行,CPU程序并不因模板选择P100分区而自动获得GPU加速。
1. 指定目标随机占据#
本例Cu/Au各50%,FCC晶格常数3.85Å,输入rndstr.in:
3.85 3.85 3.85 90 90 90
0 .5 .5
.5 0 .5
.5 .5 0
0 0 0 Cu=0.5,Au=0.5
mcsqs匹配随机合金的关联,不计算DFT能量,也不优化原子位置。
2. 先运行一个小尺寸#
sbatch run.sbatch sqs fcc16-seed20261028
其他名字见inputs/sqs,例如fcc32-seed20261029、fcc64-seed20261030。每个目录独立保存,不在原数据目录反复覆盖bestsqs.out。
脚本内部的原生命令为:
mcsqs -2=5.5 -3=3.0
mcsqs -n=16 -ms=50000 -sd=20261028
str2poscar < bestsqs.out > POSCAR
第一步设置优化用的二体和三体团簇范围;第二步规定原子数、最多50000次试探及随机种子。本例每个尺寸都用3个明确种子,并非等时间搜索。相同试探次数下,大体系可能更难找到好结构。
3. 优化目标之外再检查#
脚本在extended内用更长范围检查二体8Å、三体5.5Å:
corrdump -l=rndstr.in -ro -noe -2=8 -3=5.5 -s=bestsqs.out > correlations.out
corrdump -l=rndstr.in -ro -noe -2=8 -3=5.5 -s=bestsqs.out -rnd > target.out
getclus > clusters-table.out
对每项关联计算实际值减随机目标,并汇总未加权RMSE和最大绝对差。该统计是本例选择的额外检查,不是mcsqs内部目标函数的另一个名字。
| 格点数 | 种子 | 扩展关联RMSE | 最大绝对差 |
|---|---|---|---|
| 16 | 20261028 | 0.218218 | 1.000000 |
| 16 | 20261029 | 0.218218 | 1.000000 |
| 16 | 20261030 | 0.218218 | 1.000000 |
| 32 | 20261028 | 0.055784 | 0.166670 |
| 32 | 20261029 | 0.104470 | 0.375000 |
| 32 | 20261030 | 0.137292 | 0.500000 |
| 64 | 20261028 | 0.086791 | 0.354170 |
| 64 | 20261029 | 0.064877 | 0.265620 |
| 64 | 20261030 | 0.045433 | 0.125000 |
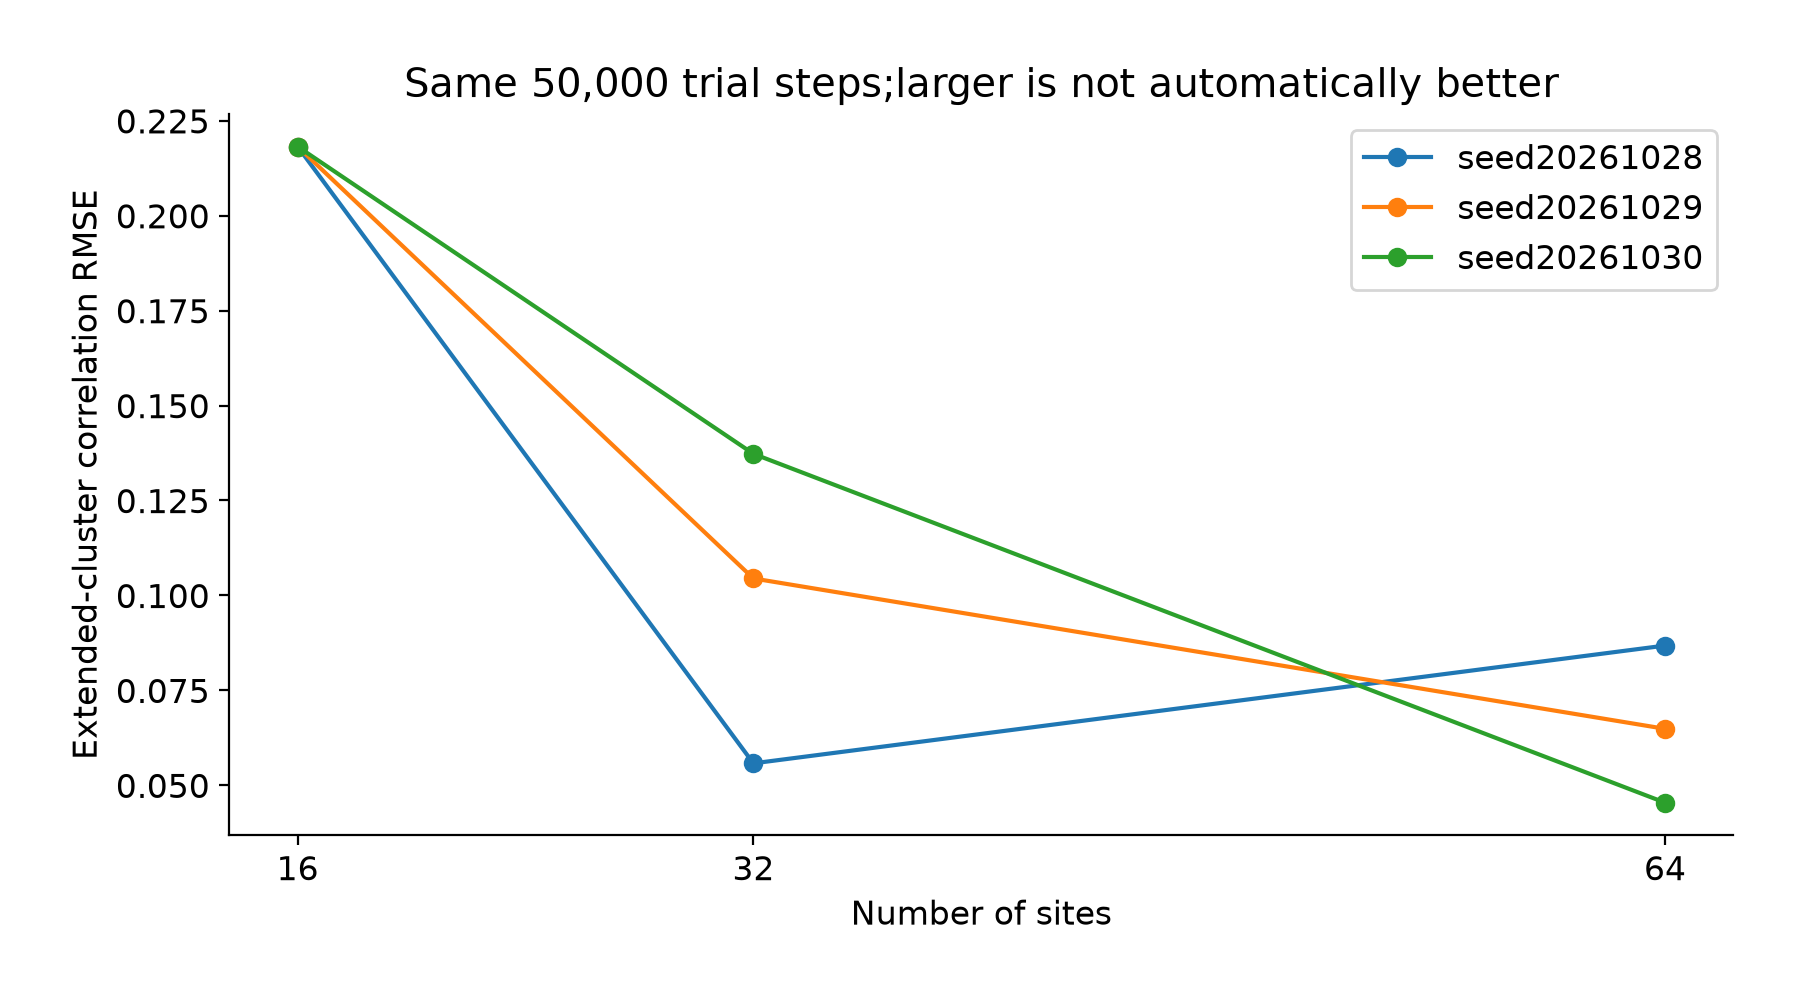
不要仅按原子数选结构。先看需要描述的局域环境和关联,再在若干种子中选择;记录被选结构、团簇范围和搜索预算。正式DFT计算还需转换元素顺序、准备合法赝势并做数值收敛。
本例不由SQS关联误差推断合金形成能、短程有序或相图。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。