
CP2K电嵌入与QM极化实操
Na离子GAUSS嵌入的输入、同网格参照、QM偶极及能量差分力对照。
阅读本篇目录
下载完整输入、实际结果与四张高清图。解压后在已分配CPU资源中执行 bash run.sh;输入在 inputs,新的结果在 work/cases,分析在 work/analysis,图片在 work/figures。
1 让外部电荷影响QM电子密度#
机械嵌入中,Na⁺与水的相互作用来自经典参数,QM水不被其电场极化。这里改用 E_COUPL GAUSS,把MM电荷产生的势加入QM计算。
结构仍为QM水+距O4Å的MM Na⁺。Na没有加入量子区,不能把这个结果解释成“水和Na的全量子计算”。
2 输入要同时设置分区、网格和电荷#
&DFT
 CHARGE 0
 &MGRID
  COMMENSURATE .TRUE.
  CUTOFF 400
  REL_CUTOFF 50
 &END MGRID
 ...
&END DFT
&QMMM
 E_COUPL GAUSS
 CENTER NEVER
 USE_GEEP_LIB 6
 &CELL
  ABC 12 12 12
  PERIODIC NONE
 &END CELL
 &QM_KIND O
  MM_INDEX 1
 &END QM_KIND
 &QM_KIND H
  MM_INDEX 2 3
 &END QM_KIND
 &MM_KIND Na
  RADIUS [angstrom] 1.0
 &END MM_KIND
&END QMMM
这里省略号只用于说明关键设置,完整可运行文件如下:
展开Na电嵌入完整input.inp
&GLOBAL
 PROJECT na-qmmm
 RUN_TYPE ENERGY_FORCE
 PRINT_LEVEL MEDIUM
&END GLOBAL
&FORCE_EVAL
 METHOD QMMM
 &DFT
  BASIS_SET_FILE_NAME BASIS_MOLOPT
  POTENTIAL_FILE_NAME GTH_POTENTIALS
  CHARGE 0
  &MGRID
   COMMENSURATE .TRUE.
   CUTOFF 400
   REL_CUTOFF 50
  &END MGRID
  &SCF
   EPS_SCF 1E-6
   MAX_SCF 100
   SCF_GUESS ATOMIC
   &OT
    MINIMIZER DIIS
    PRECONDITIONER FULL_SINGLE_INVERSE
   &END OT
  &END SCF
  &XC
   &XC_FUNCTIONAL PBE
   &END XC_FUNCTIONAL
  &END XC
  &POISSON
   PERIODIC NONE
   POISSON_SOLVER MT
  &END POISSON
  &PRINT
   &MOMENTS ON
    REFERENCE COM
   &END MOMENTS
  &END PRINT
 &END DFT
 &MM
  &FORCEFIELD
   &SPLINE
    EPS_SPLINE 1E-10
   &END SPLINE
   SHIFT_CUTOFF .TRUE.
   &BOND
    ATOMS O H
    K [kcalmol*angstrom^-2] 450.0
    KIND CHARMM
    R0 [angstrom] 0.9572
   &END BOND
   &BEND
    ATOMS H O H
    K [kcalmol*rad^-2] 55.0
    KIND CHARMM
    THETA0 [deg] 104.52
   &END BEND
   &CHARGE
    ATOM O
    CHARGE -0.834
   &END CHARGE
   &CHARGE
    ATOM H
    CHARGE 0.417
   &END CHARGE
   &CHARGE
    ATOM Na
    CHARGE 1.0
   &END CHARGE
   &NONBONDED
    &LENNARD-JONES
     ATOMS O O
     EPSILON [kcalmol] 0.152100000000
     SIGMA [angstrom] 3.150610000000
     RCUT [angstrom] 5.5
    &END LENNARD-JONES
    &LENNARD-JONES
     ATOMS O H
     EPSILON [kcalmol] 0.000000000000
     SIGMA [angstrom] 2.075305000000
     RCUT [angstrom] 5.5
    &END LENNARD-JONES
    &LENNARD-JONES
     ATOMS O Na
     EPSILON [kcalmol] 0.084459990528
     SIGMA [angstrom] 2.790268126865
     RCUT [angstrom] 5.5
    &END LENNARD-JONES
    &LENNARD-JONES
     ATOMS H H
     EPSILON [kcalmol] 0.000000000000
     SIGMA [angstrom] 1.000000000000
     RCUT [angstrom] 5.5
    &END LENNARD-JONES
    &LENNARD-JONES
     ATOMS H Na
     EPSILON [kcalmol] 0.000000000000
     SIGMA [angstrom] 1.714963126865
     RCUT [angstrom] 5.5
    &END LENNARD-JONES
    &LENNARD-JONES
     ATOMS Na Na
     EPSILON [kcalmol] 0.046900000000
     SIGMA [angstrom] 2.429926253730
     RCUT [angstrom] 5.5
    &END LENNARD-JONES
   &END NONBONDED
  &END FORCEFIELD
  &POISSON
   &EWALD
    EWALD_TYPE NONE
   &END EWALD
  &END POISSON
 &END MM
 &QMMM
  E_COUPL GAUSS
  CENTER NEVER
  USE_GEEP_LIB 6
  &CELL
   ABC 12 12 12
   PERIODIC NONE
  &END CELL
  &QM_KIND O
   MM_INDEX 1
  &END QM_KIND
  &QM_KIND H
   MM_INDEX 2 3
  &END QM_KIND
  &MM_KIND Na
   RADIUS [angstrom] 1.0
  &END MM_KIND
 &END QMMM
 &SUBSYS
  &CELL
   ABC 12 12 12
   PERIODIC NONE
  &END CELL
  &COORD
   O 6.000000000000 6.000000000000 6.000000000000
   H 6.000000000000 6.756950327264 6.585882276618
   H 6.000000000000 5.243049672736 6.585882276618
   Na 10.000000000000 6.000000000000 6.000000000000
  &END COORD
  &TOPOLOGY
   CONN_FILE_FORMAT PSF
   CONN_FILE_NAME topology.psf
  &END TOPOLOGY
  &KIND O
   ELEMENT O
   BASIS_SET DZVP-MOLOPT-SR-GTH
   POTENTIAL GTH-PBE-q6
  &END KIND
  &KIND H
   ELEMENT H
   BASIS_SET DZVP-MOLOPT-SR-GTH
   POTENTIAL GTH-PBE-q1
  &END KIND
  &KIND Na
   ELEMENT Na
  &END KIND
 &END SUBSYS
 &PRINT
  &FORCES ON
  &END FORCES
 &END PRINT
&END FORCE_EVAL
GAUSS要求DFT多重网格设为 COMMENSURATE。这个设置会影响子网格,因此比较能量时,孤立水参照也必须使用同样网格;附件对应目录是 water-qm-grid,不能拿另一个网格的 water-qm随意替代。
RADIUS 1Å是这个MM粒子的高斯电荷模型参数,不是水合离子半径或QM截断半径;真实模型要检查参数和结果对它的敏感性。QM水用 CHARGE 0,整个模型因MM Na⁺带+1电荷。
3 按顺序运行与取数#
cat inputs/na-qmmm/input.inp
cat inputs/na-qmmm/topology.psf
sbatch submit.slurm
作业结束后:
grep 'SCF run converged' work/cases/na-qmmm/output.log
grep 'ENERGY|' work/cases/na-qmmm/output.log
grep -A1 'Dipole moment' work/cases/na-qmmm/output.log
cat work/analysis/energies.csv
| 条件 | 实际总能量/Hartree |
|---|---|
| 同网格孤立QM水 | −17.219478567653560 |
| Na机械嵌入 | −17.222554011388251 |
| Na GAUSS电嵌入 | −17.224358064081070 |
相同几何下,机械嵌入相互作用能−0.083687080eV,GAUSS为−0.132777850eV。这是当前固定几何、基组、网格和电荷模型的差异,不是结合自由能,不能仅凭能量更低就认定所有模型参数都合适。
GAUSS输出有很大的电子与核静电分项,两者会相消;不能只取负的电子项作为结合能,也不能把经典跨区固定电荷静电再加一遍。使用完整 ENERGY| ... ( QMMM )总量,并配合同模型参照。
4 看QM水是否真的发生极化#
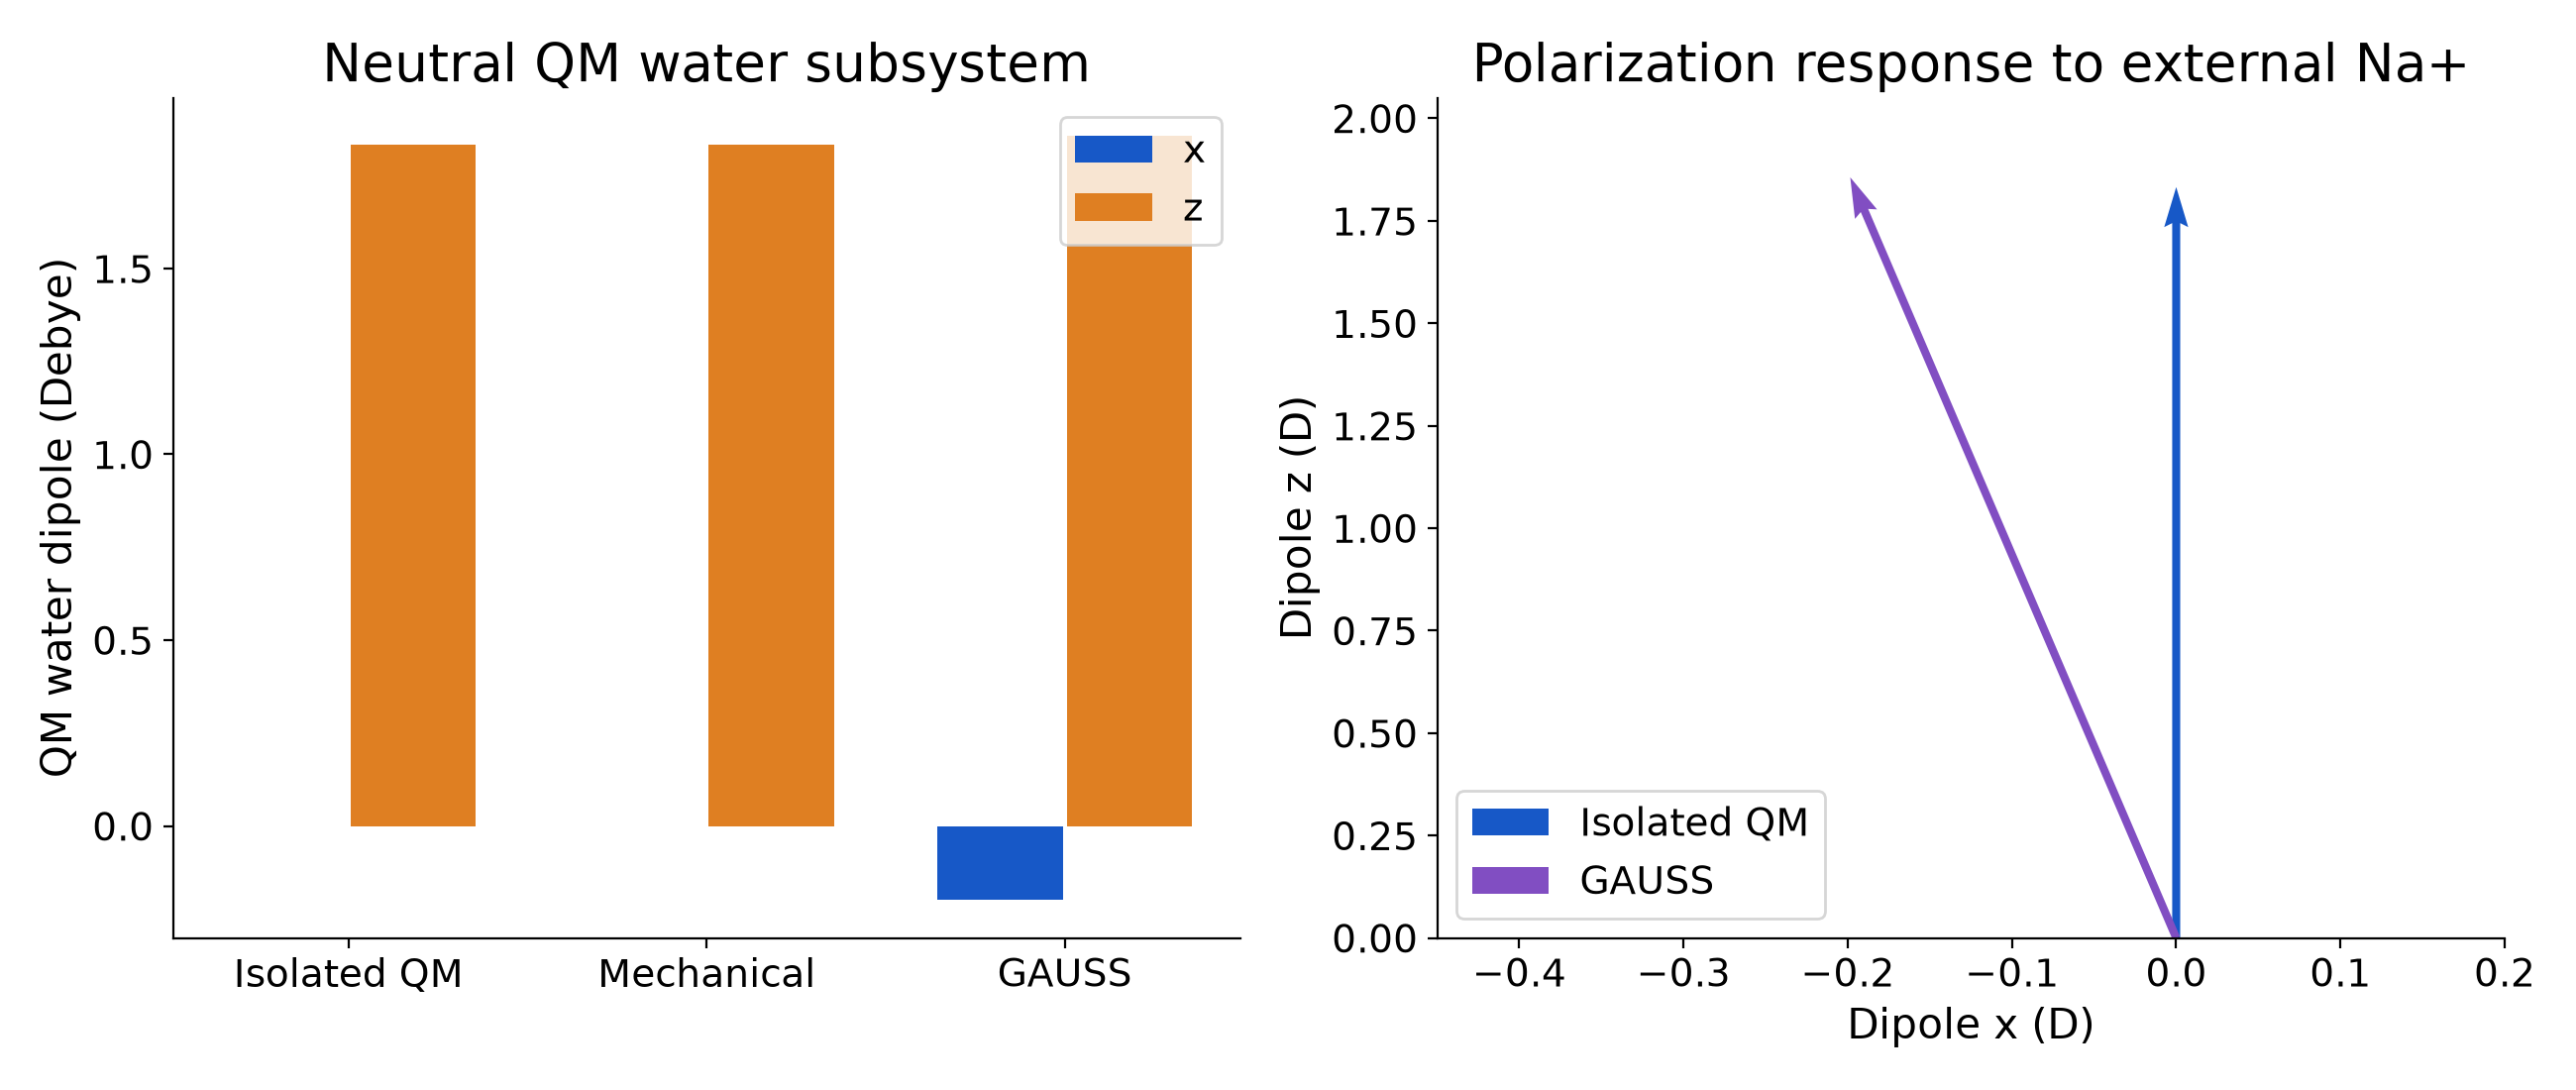
| 条件 | QM水μx/D | QM水μz/D | 偶极大小/D |
|---|---|---|---|
| 孤立QM,同网格 | −0.00000147 | 1.832321 | 1.832321 |
| Na机械嵌入 | −0.00000147 | 1.832321 | 1.832321 |
| Na GAUSS | −0.19848250 | 1.856061 | 1.866644 |
Na位于水的+x方向,QM电子密度发生响应,偶极x分量明显改变。这些偶极来自中性QM水子系统。不要把它们写成总带电组合的原点无关偶极矩。
5 用微小位移检查力#
附件还做了Na沿x方向±0.01Å的两个独立单点:na-xminus与 na-xplus。
grep 'ENERGY|' work/cases/na-xminus/output.log
grep 'ENERGY|' work/cases/na-xplus/output.log
grep 'FORCES|' work/cases/na-qmmm/output.log
module load ase/3.29.0
python -B work/analyze.py
python -B work/plot_results.py
Fx ≈ −[E(x+0.01Å)−E(x−0.01Å)] / 0.02Å
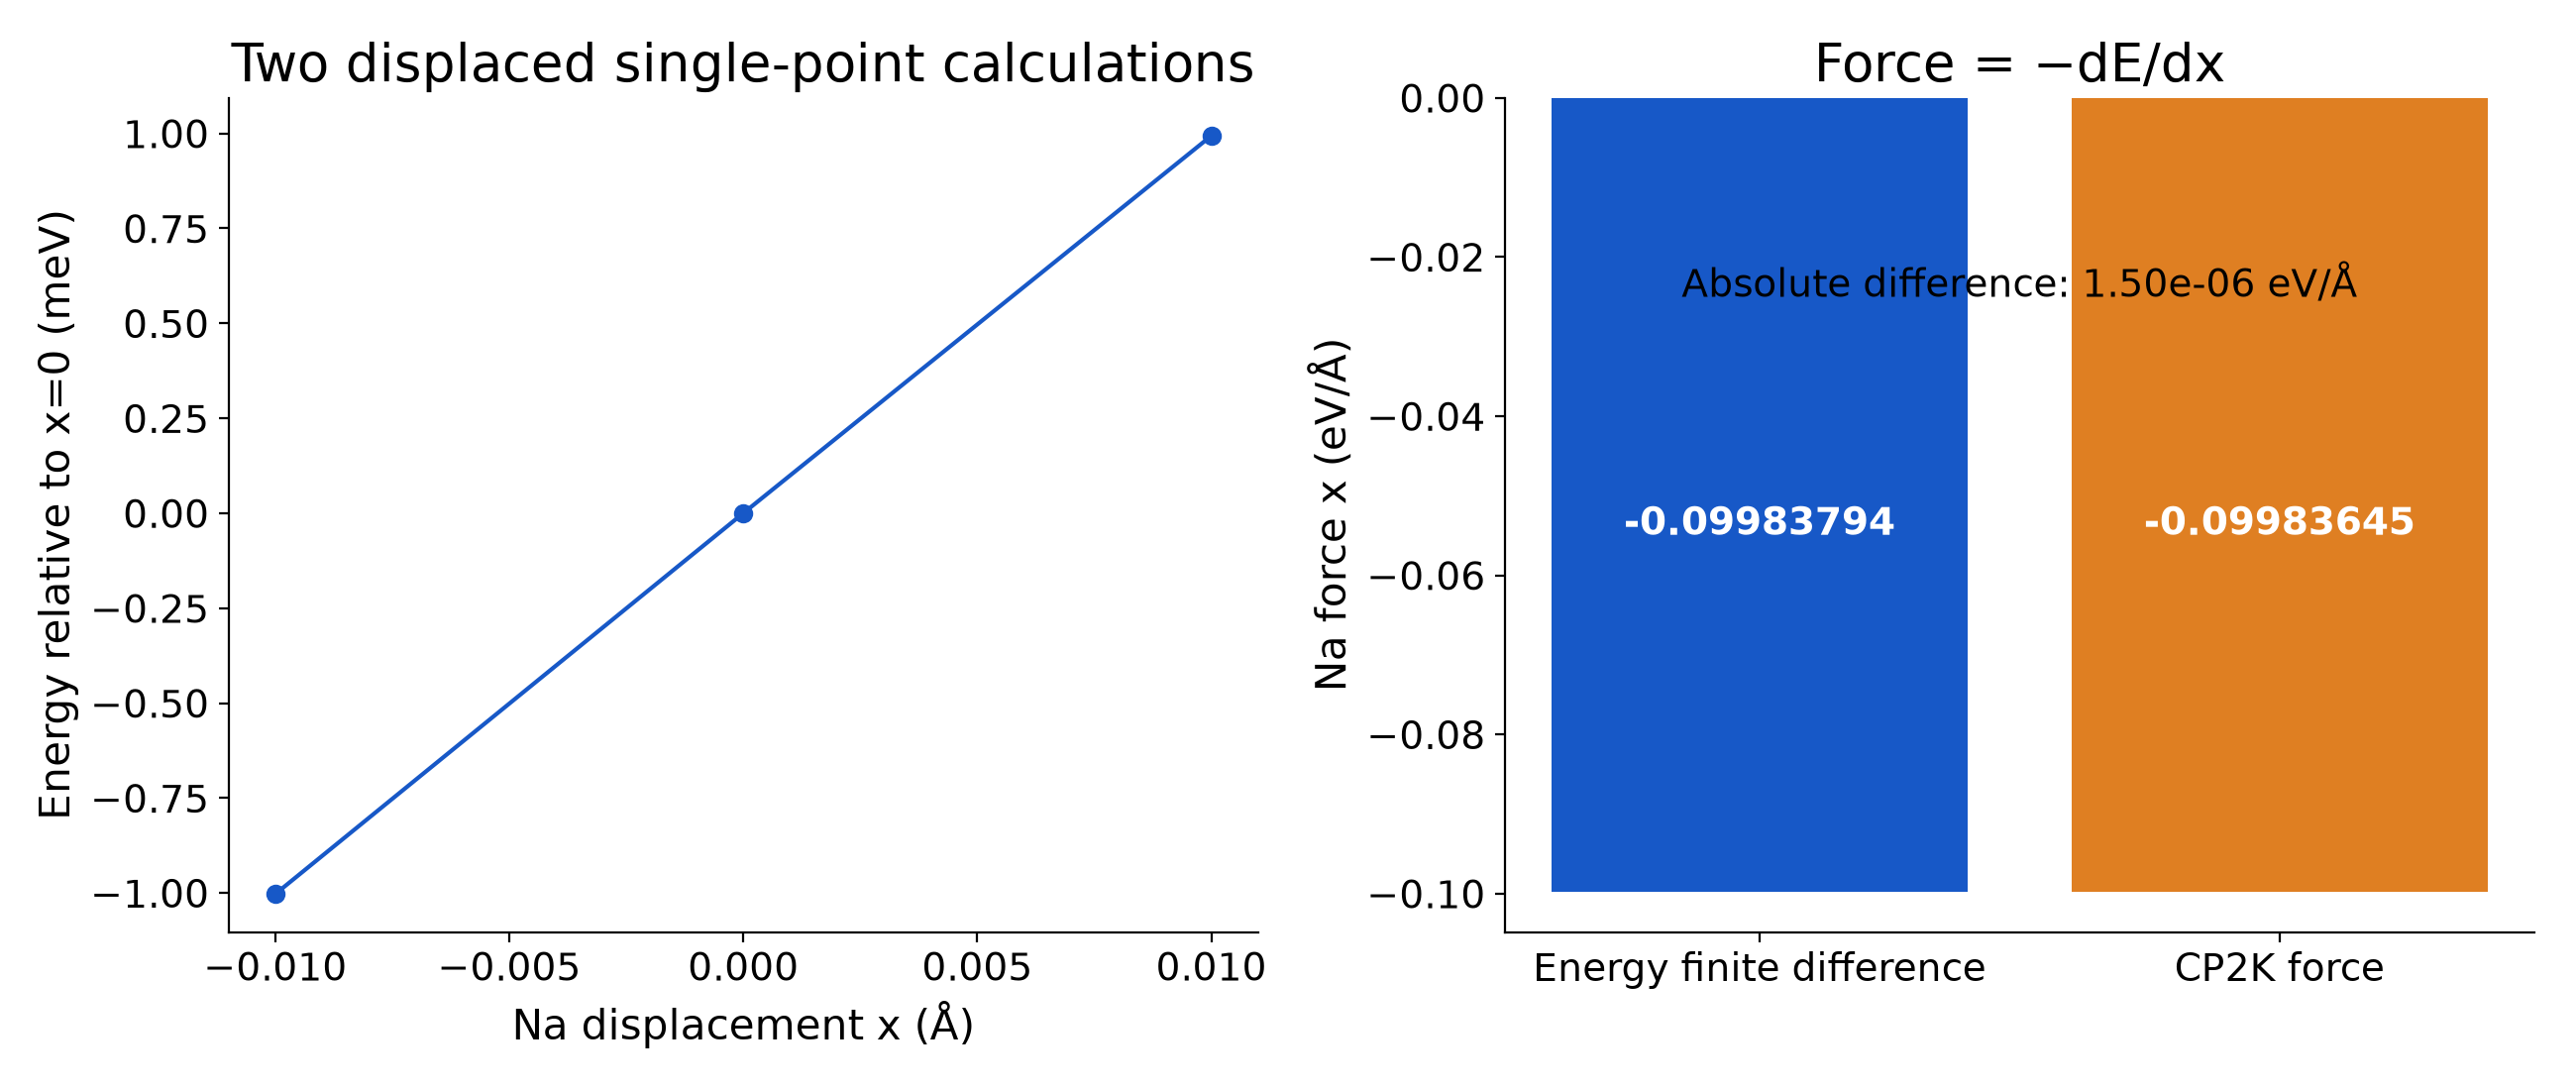
能量差分得到−0.099837941eV/Å,程序输出−0.099836445eV/Å,相差约1.50×10⁻⁶eV/Å。这比只看到程序正常退出更能帮助判断输入、单位和力的方向是否一致。
6 扩展到自己的QM/MM体系#
先保证MM拓扑和力场在纯MM模型中可用,再检查QM区的电荷、自旋、边界和基组。明确是否跨共价键、边界如何处理、是否周期及长程静电如何求解,再做QM/MM单点与力检查,最后开展优化或动力学。
当前四原子模型没有跨区共价键,也没有液体采样;不能据此直接给出溶剂化自由能、反应势垒或大体系平衡性质。参考:CP2K QM/MM输入说明。