
CP2K SCCS连续介质溶剂
固定水分子的介电常数对照、完整SCCS输入及总能量与极化项的区别。
阅读本篇目录
SCCS用随电子密度变化的介电环境描述连续介质溶剂。本篇采用固定水分子和周期盒的小例子,比较ε=1、10、78.36,学习怎样设置、提交和读取电子能量;另用无SCCS的同盒计算作为参照。
下载完整输入、真实日志、介电函数CUBE和绘图脚本,解压进入run.sh目录。采用CP2K2026.2 P100双精度构建:GNU13.3、MPICH5.0.1、CUDA12.9、OpenBLAS0.3.33、ScaLAPACK2.2.3;分析ASE3.29.0。
1 提交这一组#
sbatch submit.slurm
模板申请一张P100、一个MPI和一个CPU核,固定 OMP_NUM_THREADS=1,依次运行八个条件,再提取和画图。这里的资源设置与实际脚本一致;调整进程、线程或边界后,应重新核对结果。
这是核时P100模板,套餐用户用yskit生成所属分区脚本,保留已分配资源中的 bash run.sh。不要在登录节点计算。inputs可修改,reference为本文结果,work为你的新结果;已有work时请新解压。
2 先明确模型与边界#
本例沿用CP2K上游小例子的水分子坐标,在鸢算科技集群重新计算,并增加介电常数、盒长和腔体对照。原子位置保持不动,没有在每种介质中重新优化分子。
采用PBE、DZVP-MOLOPT-SR-GTH、O GTH-PBE-q6、H GTH-PBE-q1,240/40 Ry网格和8 Å立方周期盒,Poisson也为周期求解。这里是周期盒中重复的分子与连续介质,不是已经去除镜像影响的孤立分子。每个盒长都有自己的ε=1参照,不能混入其他教程不同几何、盒长和基组的气相能量。
完整input.inp:water-periodic-sccs-78p36#
&GLOBAL
 PROJECT sccs
 RUN_TYPE ENERGY
 PRINT_LEVEL MEDIUM
&END GLOBAL
&FORCE_EVAL
 METHOD QS
 &DFT
  BASIS_SET_FILE_NAME ../DATA/BASIS_MOLOPT
  POTENTIAL_FILE_NAME ../DATA/GTH_POTENTIALS
  &QS
   EPS_DEFAULT 1.0E-8
  &END QS
  &MGRID
   CUTOFF 240
   REL_CUTOFF 40
   NGRIDS 4
   &RS_GRID
    DISTRIBUTION_TYPE DISTRIBUTED
   &END RS_GRID
  &END MGRID
  &POISSON
   PERIODIC XYZ
   POISSON_SOLVER PERIODIC
  &END POISSON
  &SCF
   EPS_SCF 1.0E-6
   MAX_SCF 300
   SCF_GUESS ATOMIC
   &DIAGONALIZATION
    ALGORITHM STANDARD
   &END DIAGONALIZATION
   &MIXING
    METHOD DIRECT_P_MIXING
    ALPHA 0.2
   &END MIXING
  &END SCF
  &XC
   &XC_FUNCTIONAL PBE
   &END XC_FUNCTIONAL
  &END XC
  &SCCS ON
   METHOD ANDREUSSI
   RELATIVE_PERMITTIVITY 78.36
   EPS_SCF 0.3
   EPS_SCCS 1.0E-6
   MAX_ITER 500
   MIXING 0.6
   DERIVATIVE_METHOD CD5
   ALPHA 0
   BETA 0
   GAMMA 0
   &ANDREUSSI
    RHO_MIN 0.0001
    RHO_MAX 0.001
   &END ANDREUSSI
  &END SCCS
  &PRINT
   &SCCS ON
    &EACH
     QS_SCF 1
    &END EACH
    &DIELECTRIC_FUNCTION ON
     FILENAME =dielectric.cube
     APPEND FALSE
     STRIDE 1 1 1
     &EACH
      QS_SCF 1
     &END EACH
    &END DIELECTRIC_FUNCTION
    &DENSITY_GRADIENT OFF
    &END DENSITY_GRADIENT
    &POLARISATION_POTENTIAL OFF
    &END POLARISATION_POTENTIAL
   &END SCCS
  &END PRINT
 &END DFT
 &SUBSYS
  &CELL
   ABC 8.0 8.0 8.0
   PERIODIC XYZ
  &END CELL
  &COORD
O         4.9999870401        4.5606769781        4.5606769833
      H         5.0000000491        4.4536015938        5.5327585878
      H         5.0000000214        5.5327585972        4.4536017371
  &END COORD
  &KIND H
   BASIS_SET DZVP-MOLOPT-SR-GTH
   POTENTIAL GTH-PBE-q1
  &END KIND
  &KIND O
   BASIS_SET DZVP-MOLOPT-SR-GTH
   POTENTIAL GTH-PBE-q6
  &END KIND
 &END SUBSYS
&END FORCE_EVAL
3 看懂三种收敛设置#
SCF里的 EPS_SCF 1E-6控制电子自洽;SCCS里的 EPS_SCCS 1E-6控制极化密度迭代;SCCS里的 EPS_SCF 0.3是启动介质迭代的电子误差门槛,并不是把最终电子收敛放宽到0.3。三者含义不同。
METHOD ANDREUSSI选择密度到介电函数的平滑方式。RHO_MIN=0.0001与RHO_MAX=0.001使用CP2K原子单位密度,定义介面密度范围,RELATIVE_PERMITTIVITY是体相介电常数;本篇把78.36作为示例参数。DERIVATIVE_METHOD采用CD5,介质与电子混合参数分别为0.6和0.2。
ALPHA、BETA、GAMMA均为零,因此这里不加入排斥、色散和空腔表面能参数项;计算的是这一套电子连续介质模型。
4 读取总能量和原生SCCS项#
grep -E 'SCF run converged|ENERGY\| Total FORCE_EVAL' work/cases/water-periodic-sccs-*/output.log
grep -E 'Polarisation energy|Solvation free energy|Cavitation energy' work/cases/water-periodic-sccs-78p36/output.log
cat work/analysis/sccs.csv
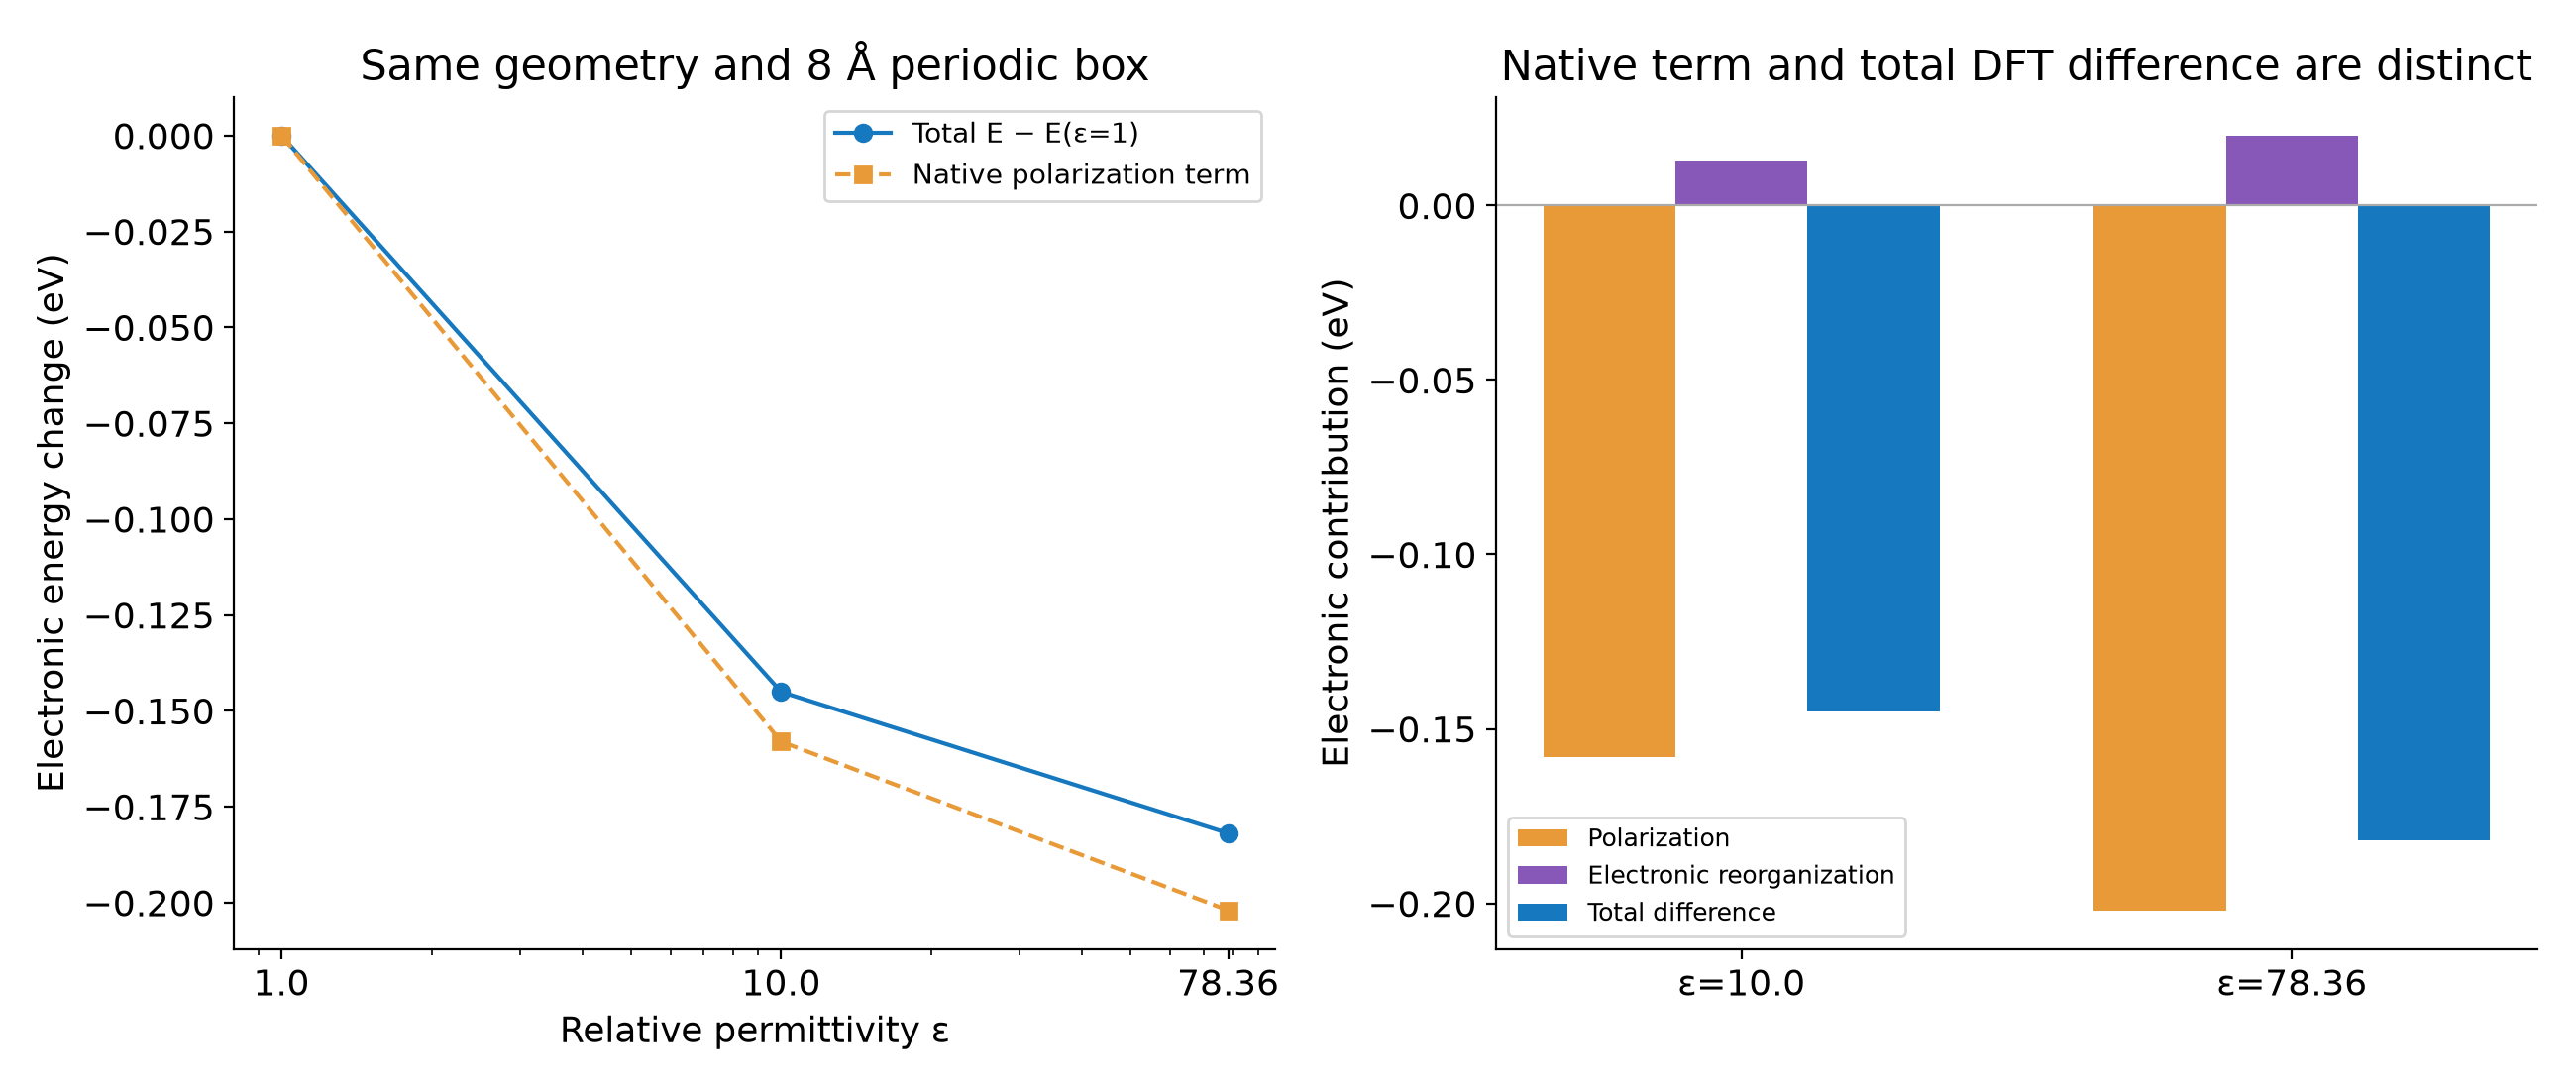
| ε | 总能量/Hartree | 同盒总能量差/eV | 原生极化项/eV | 电子重排项/eV |
|---|---|---|---|---|
| 1.0 | -17.219894911298 | 0.000000 | 0.000000 | 0.000000 |
| 10.0 | -17.225226208401 | -0.145072 | -0.158045 | 0.012973 |
| 78.36 | -17.226580424137 | -0.181922 | -0.201990 | 0.020068 |
无SCCS与ε=1的8 Å计算总能量在本例数值精度内一致。介电常数增大后,当前模型中的电子总能量降低。
5 为什么两个“溶剂能”数字不同#
“同盒总能量差”使用完整DFT总能量:ΔE=E(介质)−E(ε=1)。原生日志的Solvation free energy由所列极化、空腔、色散和排斥项组成;在本例后三项为零,它等于原生极化项。
介质会改变自洽电子密度,因此完整总能量差与原生极化项之间还存在电子重排贡献。脚本将两者分开列出,不把极化项再加到已经包含它的介质总能量上。本文的“电子重排项”是两种上述定义之差,便于检查能量账目,并非又引入了一个经验溶剂项。
完整溶剂化自由能还涉及模型参数、结构和构象、热贡献、非静电项以及标准态。本篇固定几何、有限周期盒的电子能量差只用于操作参考;继续看盒长、腔体与介电函数。
提取与重画#
module load ase/3.29.0
python analyze.py work
python plot_results.py work
cat work/analysis/sccs.csv
cat work/analysis/RESULTS.json
ls work/figures
CSV用条件名、盒长、腔体模型、介电常数和各项能量标识每个结果,能量单位Hartree。JSON保留分项与CUBE网格信息;作图时转换为eV。只看本文参考,把work换成reference。
参数定义见CP2K2026.2 SCCS手册。