
CP2K 分子垂直激发与自旋态
实际H2O的六个单重/三重激发、完整TDDFPT输入和独立粒子对照。
阅读本篇目录
想计算分子的电子激发,TDDFPT与振动光谱是两件不同的事。本篇固定优化后的H₂O核位置,从同一闭壳层基态计算电子垂直激发,并比较单重态、三重态与去掉响应核的对照。
下载完整输入、实际日志、数据和绘图脚本,解压后进入run.sh所在目录。采用鸢算科技CP2K2026.2 P100双精度构建(GNU13.3、MPICH5.0.1、CUDA12.9、OpenBLAS0.3.33、ScaLAPACK2.2.3),每次一个MPI、四个OpenMP线程、一张P100;分析ASE3.29.0。
1 提交这一组#
sbatch submit.slurm levels
这是核时P100模板。套餐用户用yskit选择所属分区并生成自己的脚本,保留已分配资源中的 bash run.sh levels。不要在登录节点直接计算。同组条件依次使用这一张GPU;若分开提交,每个条件请新解压一份,避免覆盖已有work。
脚本按“读取固定结构 → 自洽基态 → 激发或传播 → 提取 → 画图”运行。inputs可修改,reference保存本文真实结果,work是你的新结果。
2 固定同一分子结构#
采用PBE、DZVP-MOLOPT-SR-GTH、O的GTH-PBE-q6和H的GTH-PBE-q1,12 Å非周期MT盒,600/50 Ry网格,EPS_SCF1E−8。结构来自分子振动教程的实际优化结果,核位置在激发计算中保持不动。
完整input.inp:water-singlet-full#
&GLOBAL
 PROJECT excitation
 RUN_TYPE ENERGY
 PRINT_LEVEL MEDIUM
&END GLOBAL
&FORCE_EVAL
 METHOD QS
 &DFT
  BASIS_SET_FILE_NAME ../DATA/BASIS_MOLOPT
  POTENTIAL_FILE_NAME ../DATA/GTH_POTENTIALS
  &QS
   EPS_DEFAULT 1.0E-12
  &END QS
  &MGRID
   CUTOFF 600
   REL_CUTOFF 50
  &END MGRID
  &SCF
   EPS_SCF 1.0E-8
   MAX_SCF 100
   SCF_GUESS ATOMIC
   &OT
    MINIMIZER DIIS
    PRECONDITIONER FULL_SINGLE_INVERSE
   &END OT
  &END SCF
  &XC
   &XC_FUNCTIONAL PBE
   &END XC_FUNCTIONAL
  &END XC
  &POISSON
   PERIODIC NONE
   POISSON_SOLVER MT
  &END POISSON
 &END DFT
 &SUBSYS
  &CELL
   ABC 12 12 12
   PERIODIC NONE
  &END CELL
  &COORD
  O         5.9999999937        6.0000000000        5.9993806921
  H         5.9999999971        6.7653454490        6.5954871263
  H         5.9999998457        5.2346546213        6.5954872165
  &END COORD
  &KIND O
   BASIS_SET DZVP-MOLOPT-SR-GTH
   POTENTIAL GTH-PBE-q6
  &END KIND
  &KIND H
   BASIS_SET DZVP-MOLOPT-SR-GTH
   POTENTIAL GTH-PBE-q1
  &END KIND
 &END SUBSYS
 &PRINT
  &FORCES ON
  &END FORCES
 &END PRINT
 &PROPERTIES
  &TDDFPT
   NSTATES 6
   CONVERGENCE 1.0E-7
   MAX_ITER 100
   KERNEL FULL
   RKS_TRIPLETS FALSE
  &END TDDFPT
 &END PROPERTIES
&END FORCE_EVAL
NSTATES 6要求六个激发态;CONVERGENCE 1E-7单位Hartree,控制激发求解精度。此处TDDFPT采用Tamm–Dancoff近似,KERNEL FULL指使用完整的响应核,不表示关闭TDA、使用完整Casida A/B矩阵。NLUMO未限制时使用本基组可用的未占据空间;本例23个原子轨道中有4个占据轨道和19个虚轨道。
3 同一基态上的三重态与NONE#
三重态条件只把TDDFPT里的 RKS_TRIPLETS改为TRUE;基态仍是闭壳层单重态,并不是把DFT基态改成一个三重态水分子。
&TDDFPT
 NSTATES 6
 CONVERGENCE 1.0E-7
 MAX_ITER 100
 KERNEL FULL
 RKS_TRIPLETS TRUE
&END TDDFPT
独立粒子对照把 KERNEL FULL改为 KERNEL NONE,并保持 RKS_TRIPLETS FALSE。它帮助区分轨道能量差与含响应相互作用的激发能,不能把NONE结果当成同一方法下更便宜但等价的吸收谱。
4 查看实际激发能#
grep -E 'TDDFPT run converged|multiplicity|TDDFPT\|      [1-6]' work/cases/water-singlet-full/output.log
cat work/analysis/water-singlet-full.csv
| 态序号 | 单重态FULL/eV | 三重态FULL/eV | 单重态NONE/eV |
|---|---|---|---|
| 1 | 10.97689 | 10.05042 | 10.61254 |
| 2 | 11.38214 | 10.73730 | 11.26808 |
| 3 | 13.45041 | 11.71683 | 12.70014 |
| 4 | 13.98550 | 12.37045 | 13.35569 |
| 5 | 16.45814 | 15.52831 | 16.35832 |
| 6 | 17.32091 | 15.62797 | 16.51390 |
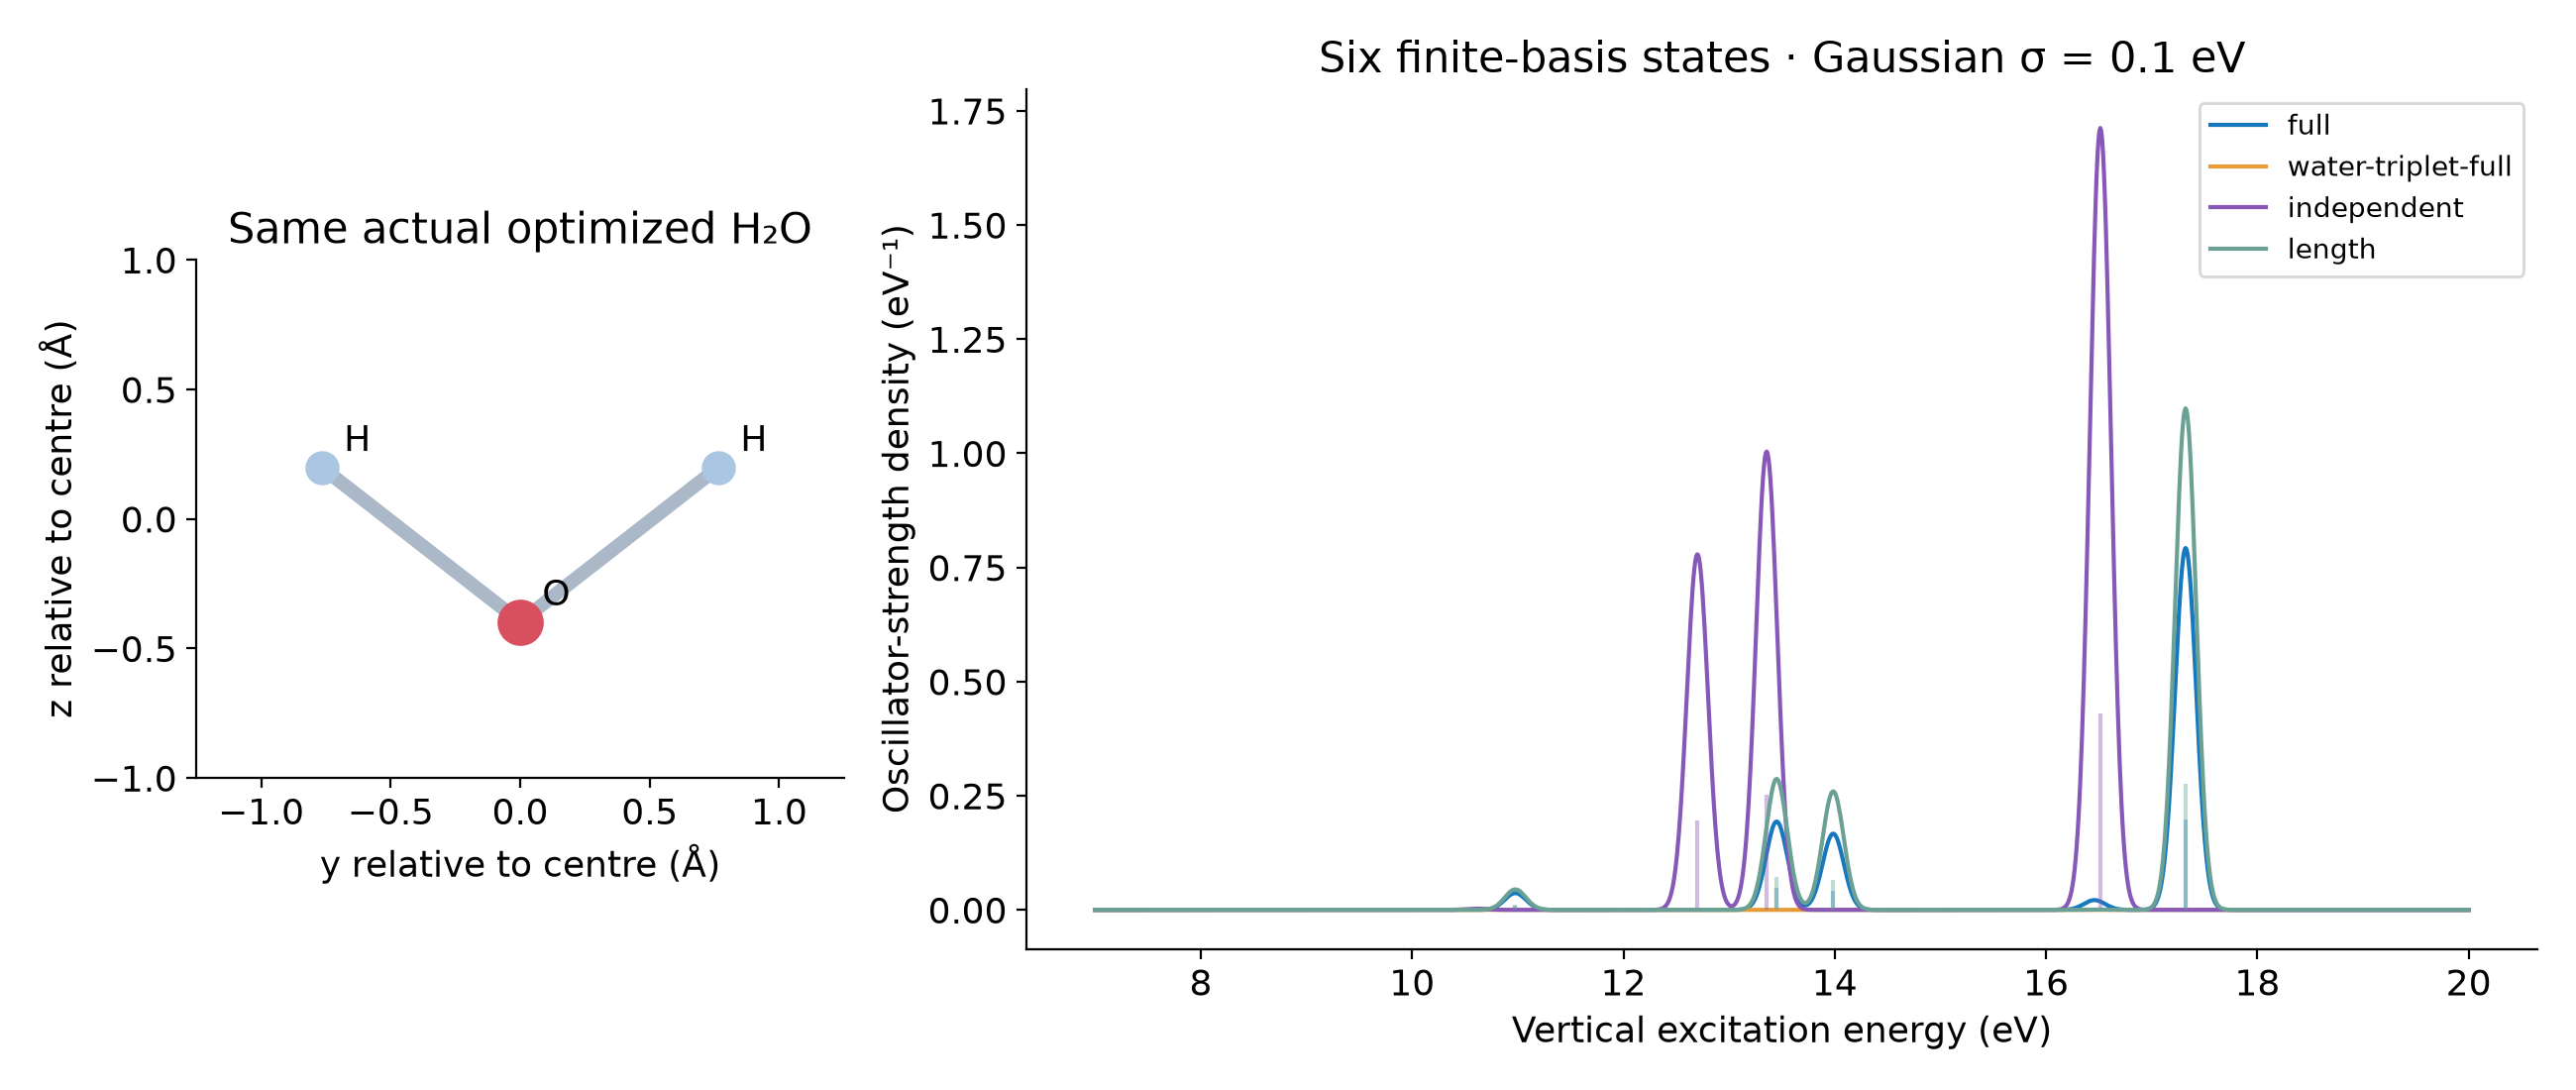
图中只把这六个态的振子强度用σ=0.1 eV高斯展宽,展示线位置和相对权重;并没有包含全部高能态。当前紧凑基组没有专门加入弥散函数,不能把这些数值称为已收敛的气相水Rydberg吸收峰或直接对标实验。
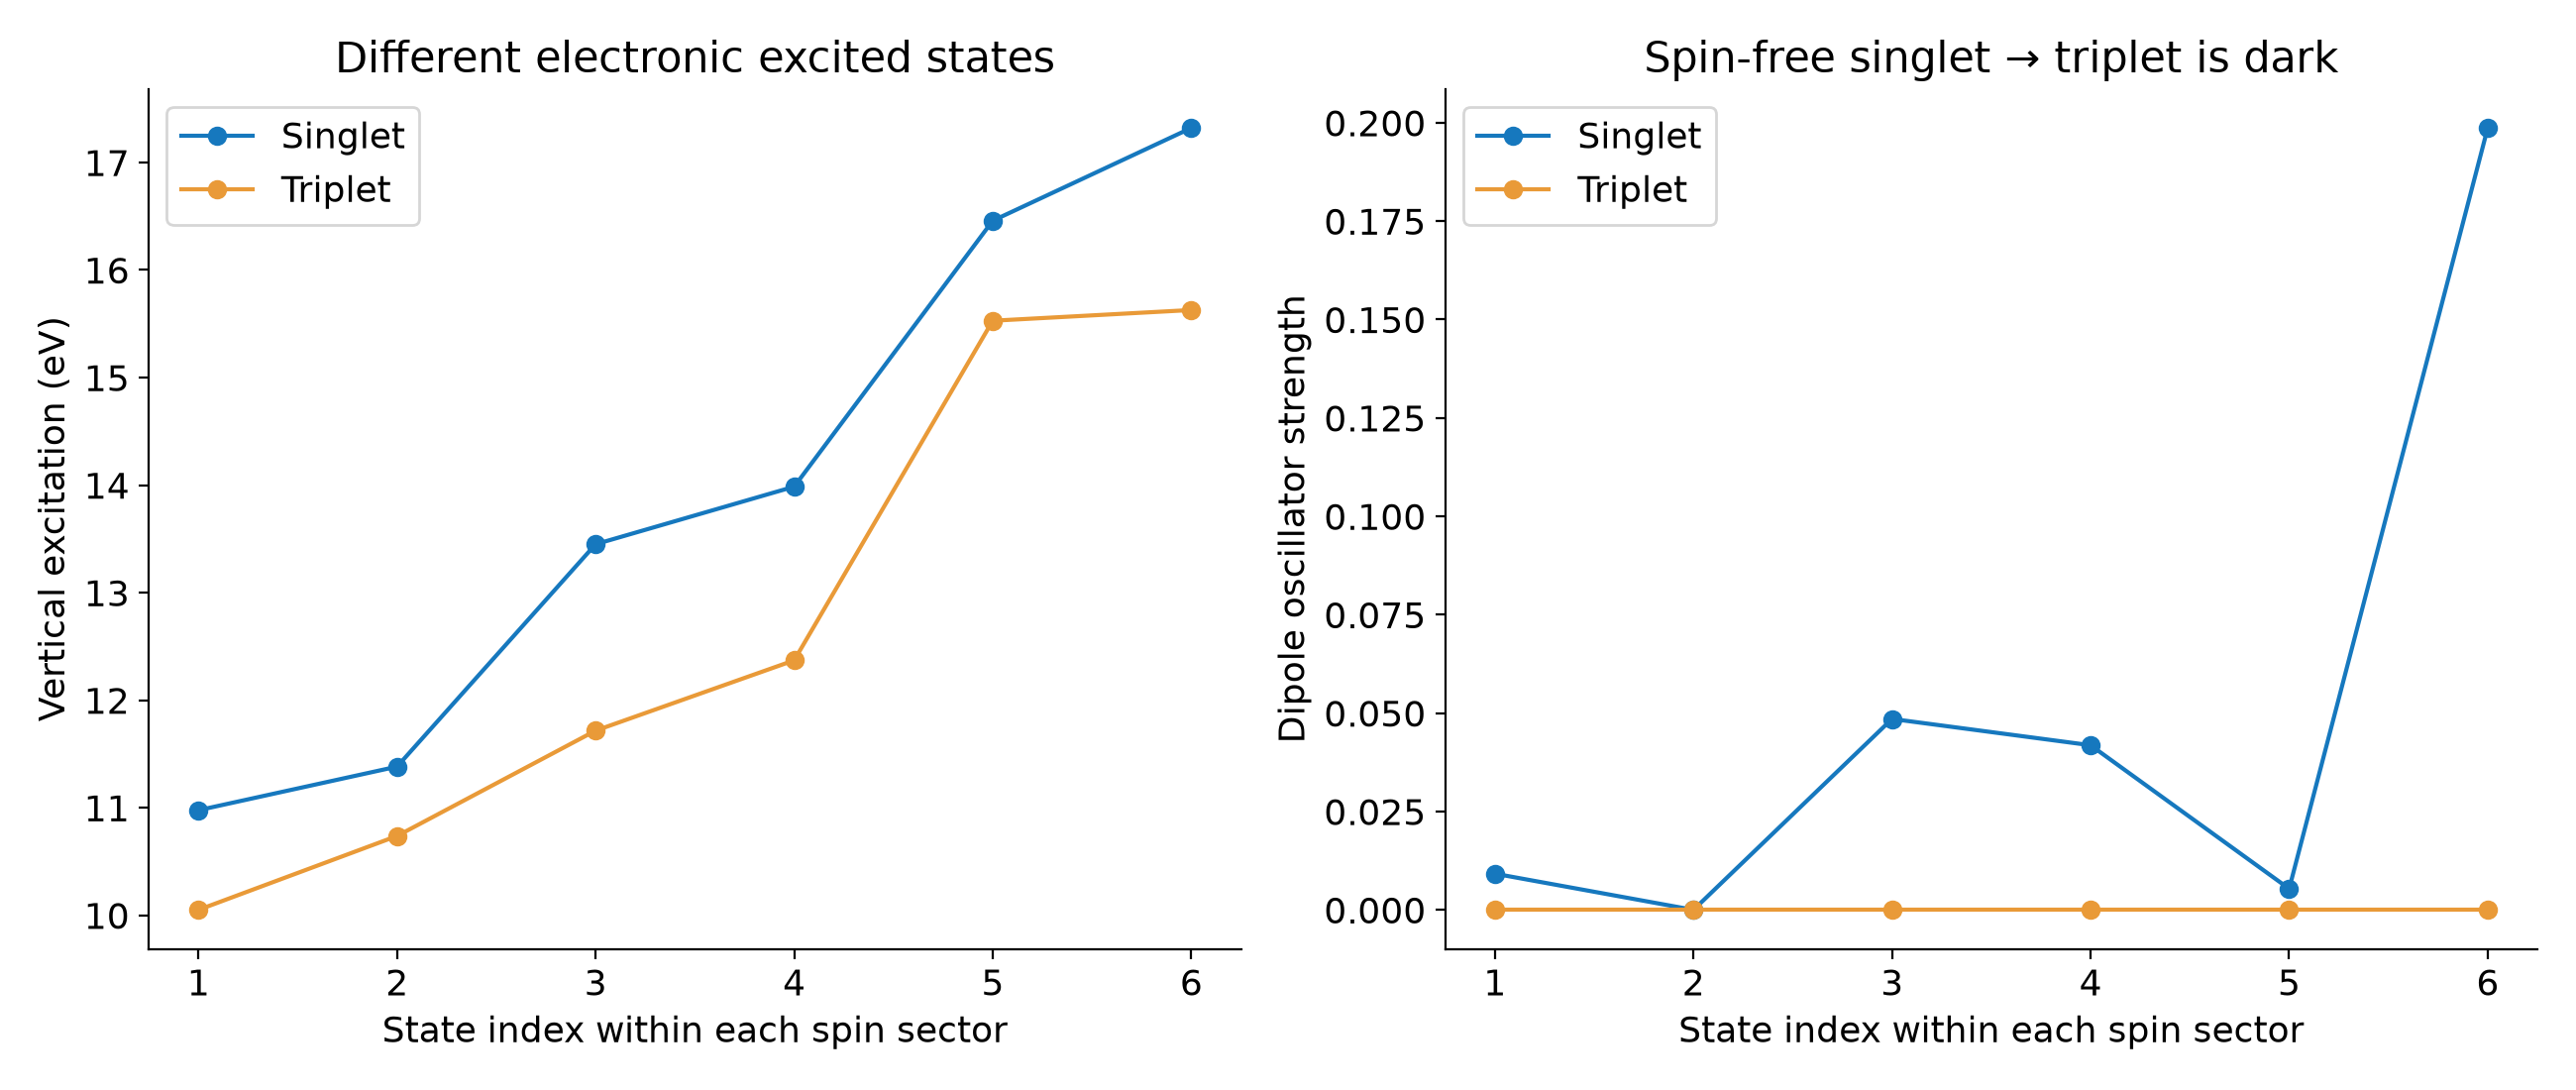
本例从单重态基态到三重态的电偶极振子强度为零,来自当前无自旋轨道耦合模型中的自旋选择规则。三重态的存在不等于它在普通电偶极吸收中就是亮态;暗态也不等于没有算到态。
提取与重画#
module load ase/3.29.0
python analyze.py work
python plot_results.py work
ls work/analysis
ls work/figures
只看本文数据,把work换成reference。CSV保留原始单位,JSON区分电子激发和时间响应;图均由这些实际数值生成。改变体系后,先检查基组、赝势、几何、电子自旋、边界与SCF,再讨论激发态结果。
相关:跃迁偶极与振子强度、短脉冲实时传播。设置依据CP2K2026.2 TDDFPT手册。