
ORCA 活性空间与NEVPT2实操
用三个H₂键长学习CASSCF、SC-NEVPT2、自然占据数与有限基组全CI对照。
阅读本篇目录
下载完整输入、25个实际计算输出与绘图脚本,解压后进入资料包目录:
bash analyze.sh
已有结果重画在 reference/figures,CSV与完整数值在 reference/analysis。想重新计算,在新解压目录执行:
sbatch submit.slurm
重新计算写入 work,随后自动提取与画图。此小体系模板分配P100主机1个CPU核心和1个GPU配额,ORCA只用CPU,GPU不参与计算;计费按所选GPU分区规则。常规生产请用 yskit 复制CPU模板,并使 %pal 与实际分配匹配;资源状态以门户为准。ORCA6.1.1使用官方CPU预编译发行包,配套OpenMPI4.1.8由GNU13.3编译;本例串行单线程、每进程 %maxcore 500 MB,不能据此判断多核效率。分析使用ASE3.29.0环境中的Python、NumPy/SciPy与Matplotlib。
1 为什么用H₂拉伸示范活性空间#
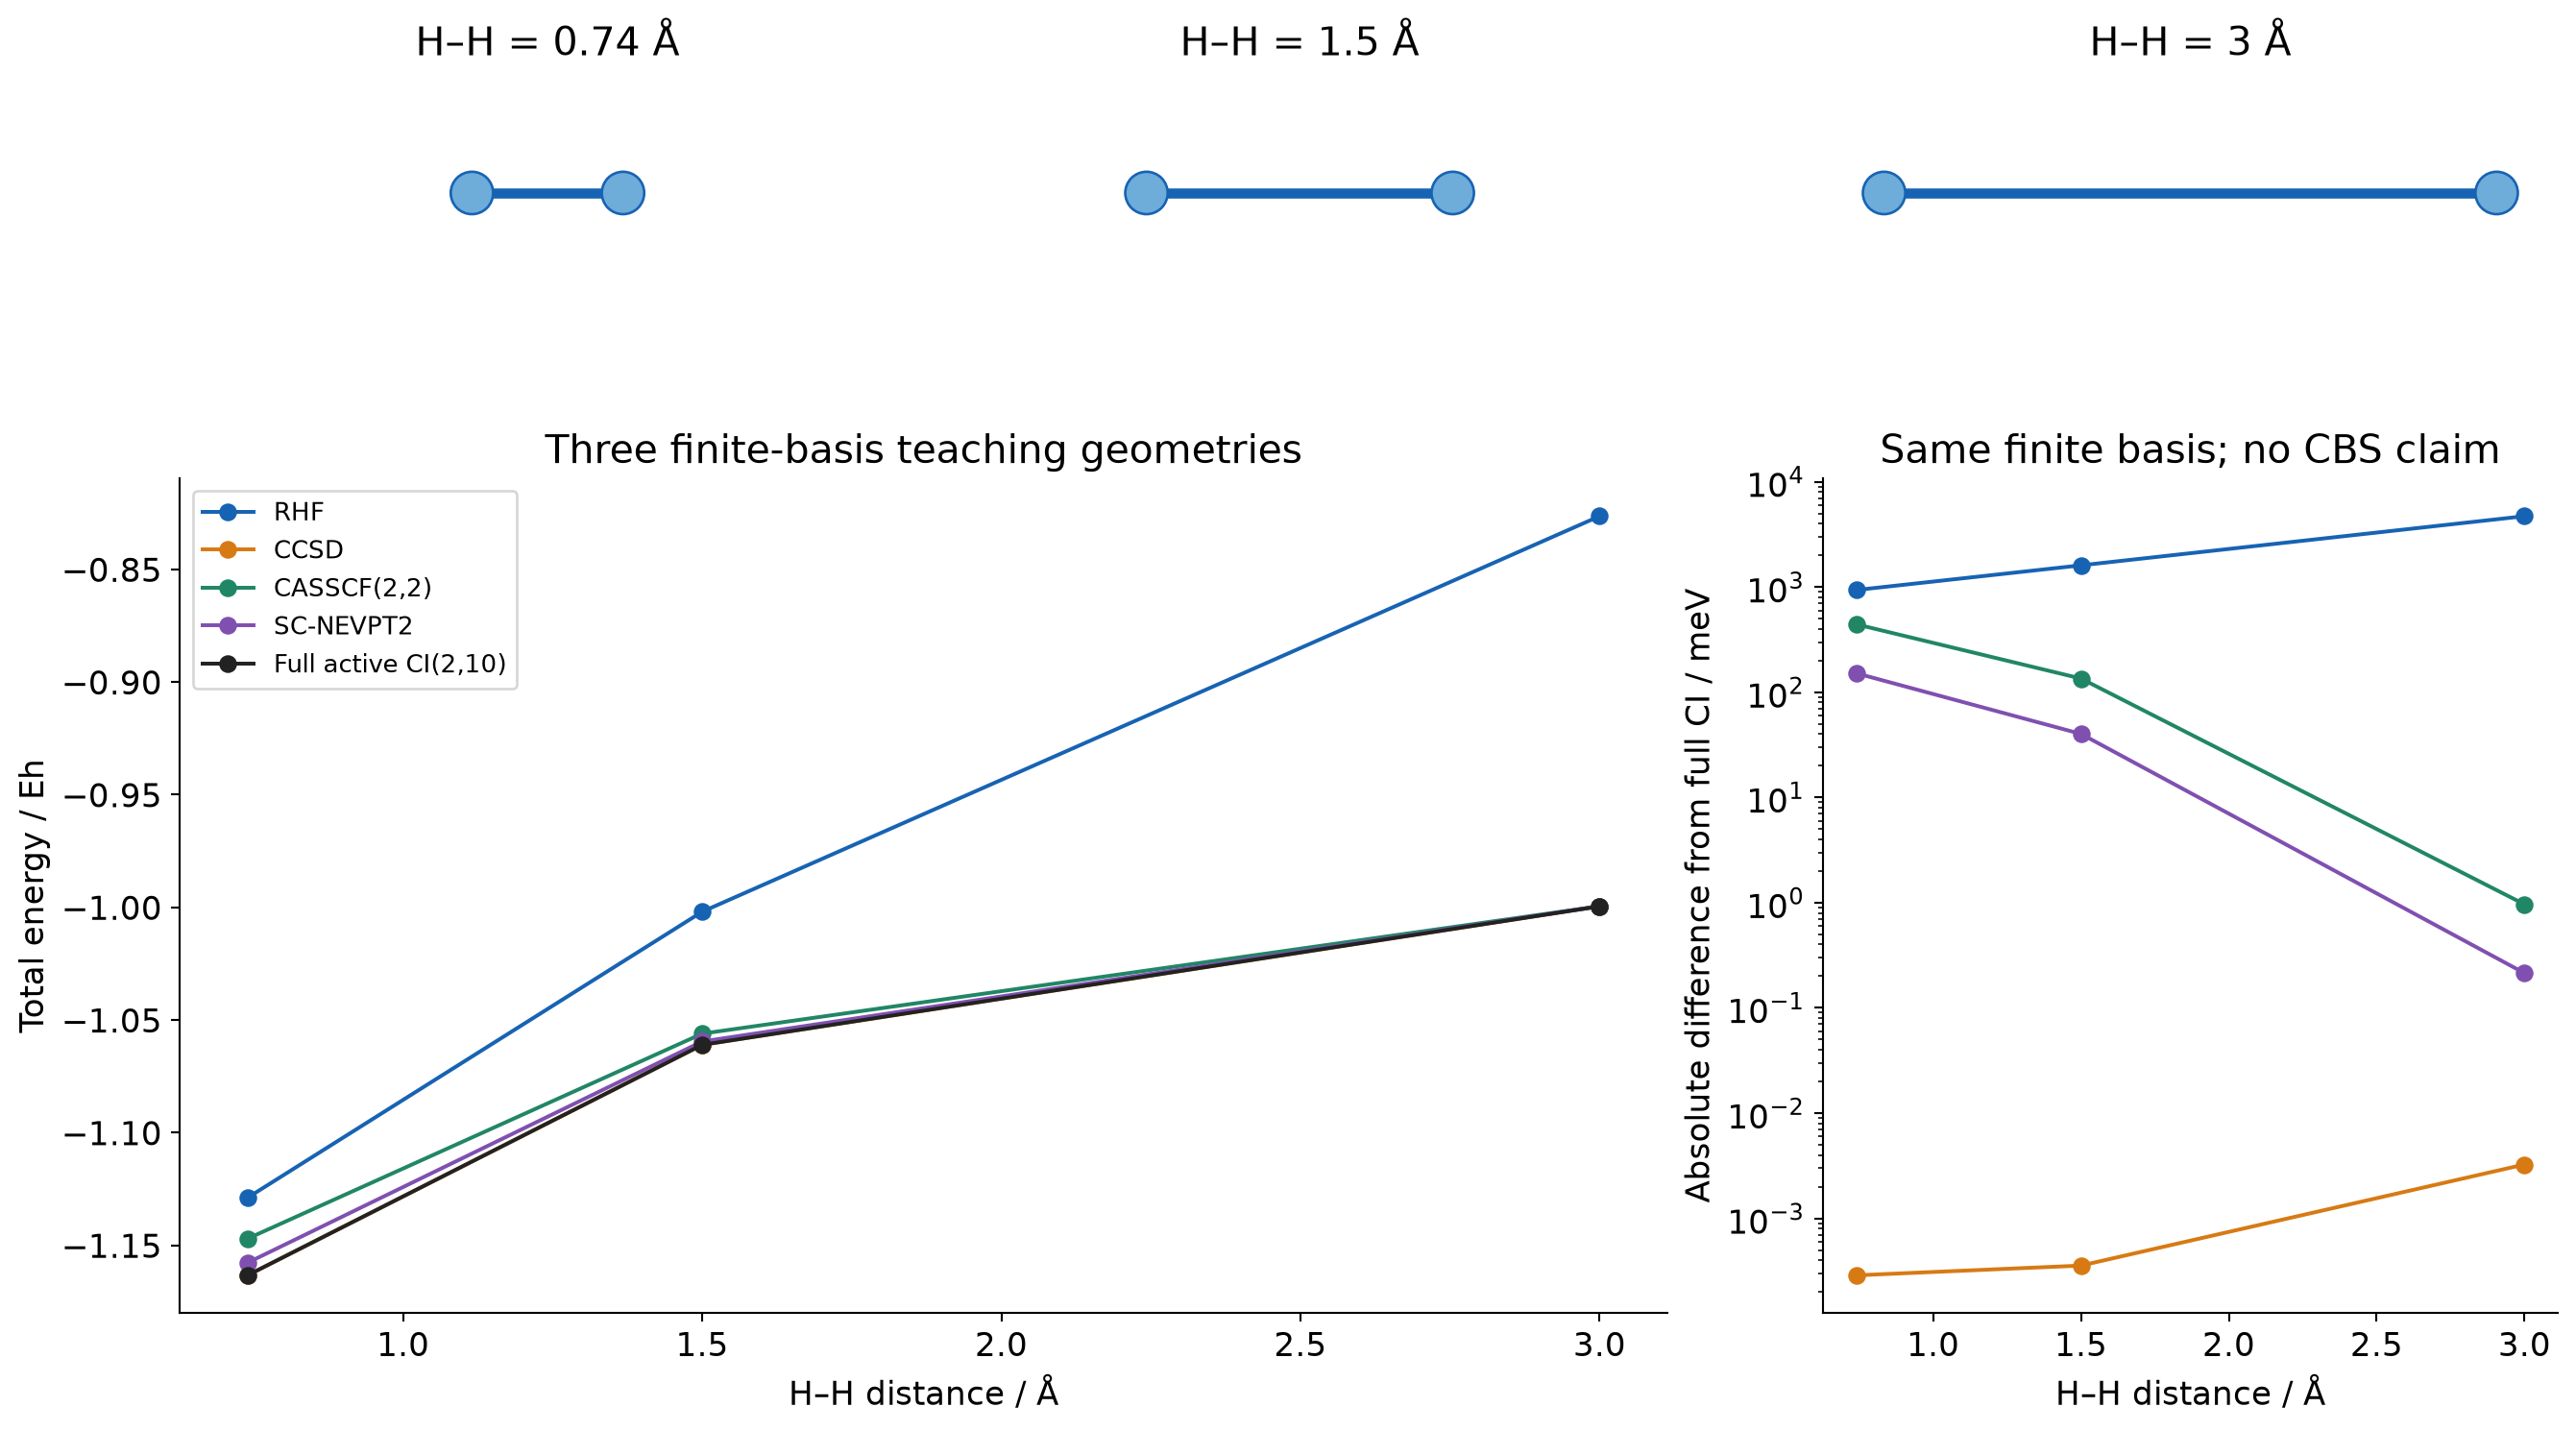
H₂只有两个电子,适合把RHF、CCSD、CASSCF与NEVPT2放在同一基组下比较。这里实际计算0.74、1.5、3.0 Å三个距离,全部为中性单重态def2-SVP。这三点是操作参考,不是已收敛的完整解离势能曲线。
2 先运行CASSCF(2,2)#
CASSCF(nel,norb)表示在选定的norb个活性空间轨道中分配nel个电子,本例是2电子、2轨道。以下为3 Å的完整输入:
! CASSCF def2-SVP VeryTightSCF NoFrozenCore
%pal nprocs 1 end
%maxcore 500
%casscf
 nel 2
 norb 2
 mult 1
 nroots 1
end

* xyz 0 1
H 0.0000000000 0.0000000000 -1.5000000000
H 0.0000000000 0.0000000000 1.5000000000
*
在已分配资源中执行:
mkdir h2-cas
cp inputs/h2-R3p0-casscf/case.inp h2-cas/
cd h2-cas
module purge
module load orca/6.1.1
export OMP_NUM_THREADS=1 OPENBLAS_NUM_THREADS=1 MKL_NUM_THREADS=1
"$ORCA_ROOT/orca" case.inp > case.out
grep -E 'active electrons|active orbitals|CAS-SCF ENERGY|CAS-SCF GRADIENT|CI-PROBLEM SOLVED|Final CASSCF energy|FINAL SINGLE POINT ENERGY' case.out
这个小分子的价层成键/反键空间很直观。一般分子不能只复制数字2、2:需要按目标过程检查轨道性质、电子数、根与对称性,并验证初猜是否落入正确活性空间。
3 再加SC-NEVPT2动态相关#
独立目录中将第一行 CASSCF 改成 NEVPT2,保留下面的 %casscf 块和坐标。当前实例使用强收缩SC-NEVPT2,不能当作FIC、DMRG或所有多参考分支的演示。
! NEVPT2 def2-SVP VeryTightSCF NoFrozenCore
运行后提取参考能、八类二阶修正及最终能量:
grep -E 'Class V|Reference Energy|Total Energy Correction|FINAL SINGLE POINT ENERGY' case.out
NEVPT2从CASSCF参考出发补充动态相关;本例最终能量等于参考能加八类修正之和。多参考计算同样需要检查CASSCF能量、梯度和CI解是否收敛。
4 自然占据数怎么提取#
资料包里的 analyze.py 完整读取自旋求和活性空间一阶密度矩阵,检查对称性、迹等于2及本征值范围,再对角化得到自然占据数。它不把任意轨道基底中的密度矩阵对角元直接当自然占据数。
回到资料包根目录:
bash analyze.sh work
head work/analysis/h2-controls.csv
python3 -m json.tool work/analysis/RESULTS.json | less
只看随包参考结果时用 bash analyze.sh,将后两个路径的 work 换成 reference。
| H–H距离 / Å | CASSCF(2,2)自然占据数 | CCSD T1 |
|---|---|---|
| 0.74 | 1.976382, 0.023618 | 0.005370906 |
| 1.5 | 1.809558, 0.190442 | 0.027922492 |
| 3 | 1.146748, 0.853252 | 0.083410641 |
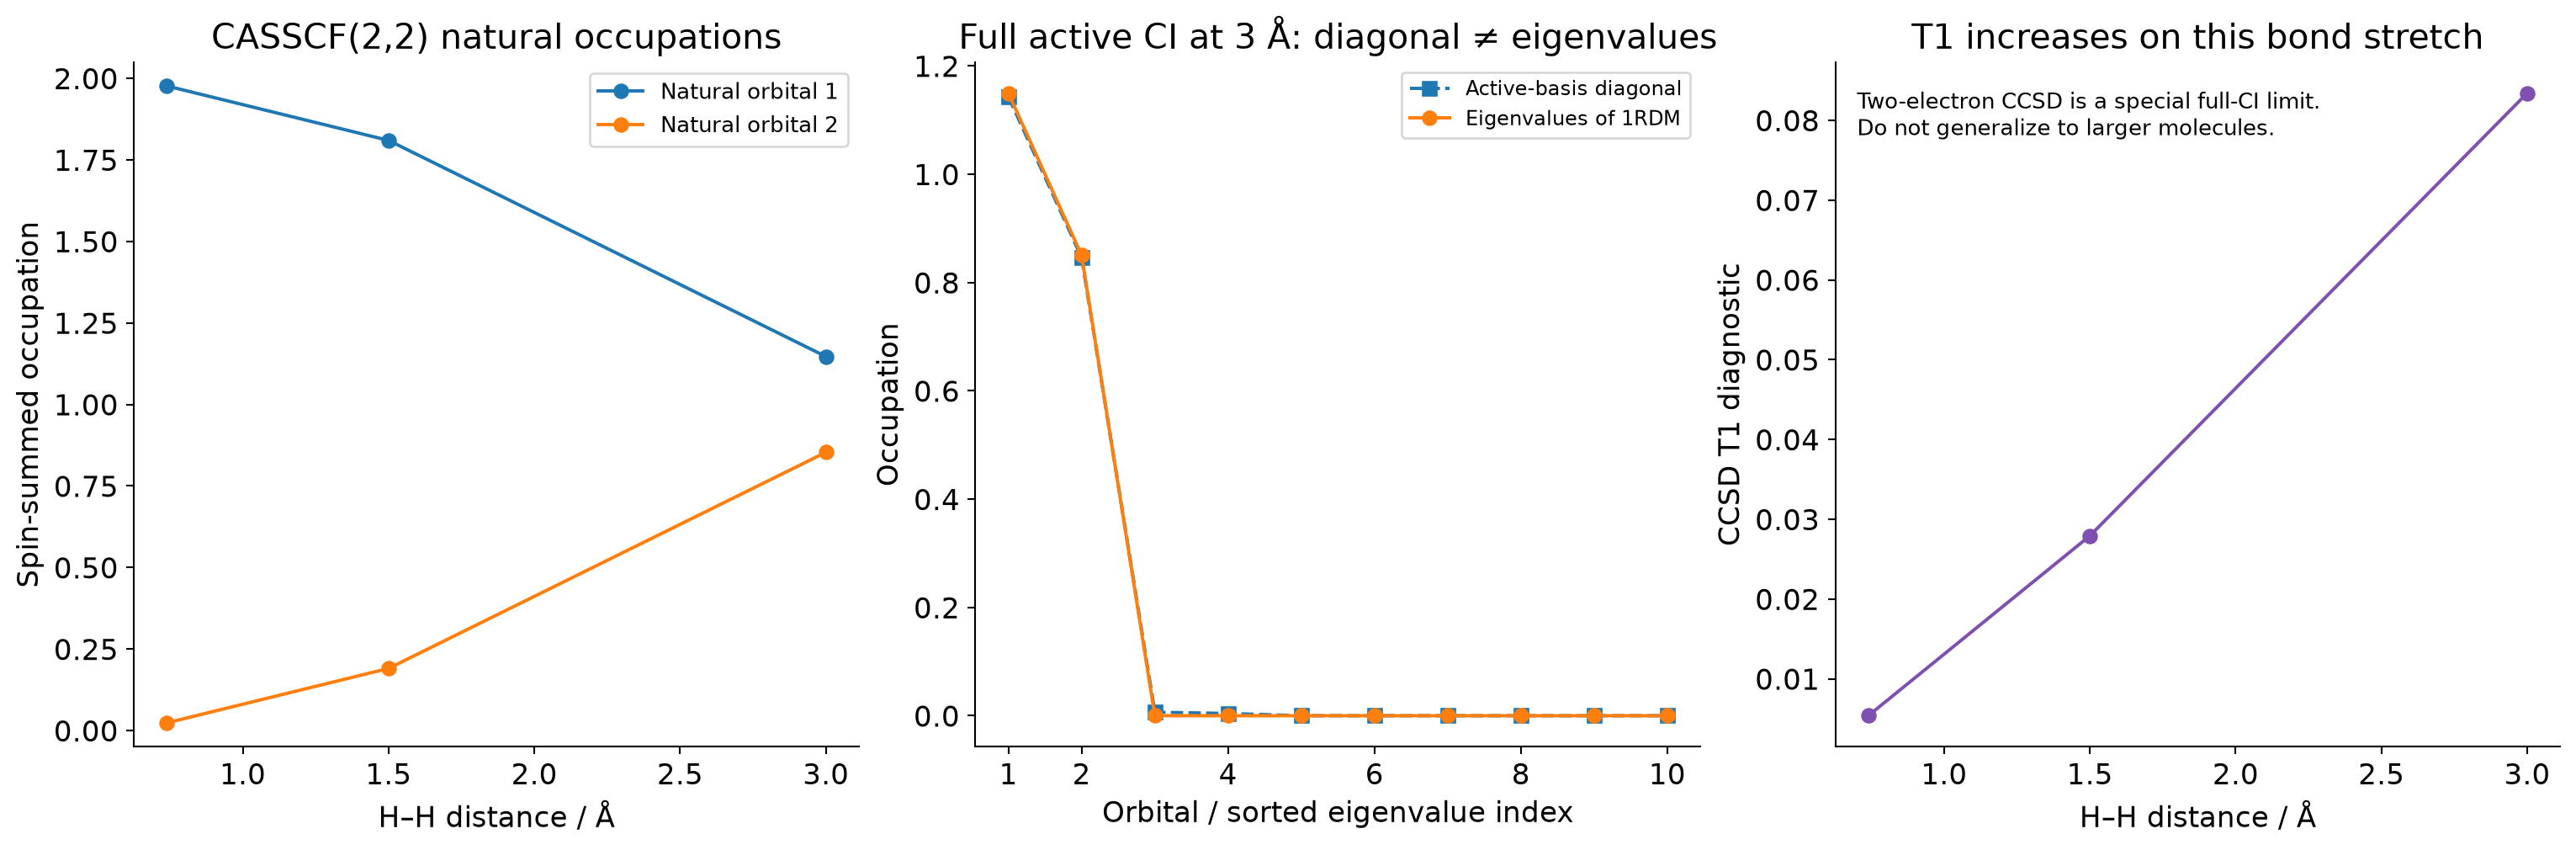
键拉长后,两条活性自然轨道的占据向1与1靠近,单一闭壳层行列式的描述越来越不充分。本例T1随拉伸增大;T1是一项诊断,不能仅凭某个经验阈值替代轨道与波函数分析。
5 用全活性空间做两电子对照#
def2-SVP在H₂上有10个基函数/空间轨道。本例另外实际完成三个 nel 2; norb 10 的全活性CI,覆盖当前有限基组中的全部电子配置。完整输入随包在 inputs/h2-R3p0-full-active-fci/case.inp,其余距离也有独立文件。输出采用CAS-CI与EXACT积分处理;这是这个两电子有限基组的全CI对照,不是完备基组极限。
本例CCSD与全CI的差值约1.06×10⁻⁸、1.31×10⁻⁸与1.19×10⁻⁷ Eh,均在当前1×10⁻⁶ Eh比较尺度内;CSV保留带符号差值,没有把它们强制写成零。两电子体系使CCSD具备特殊的完整激发空间,不能据此推断CCSD适用于所有断键或复杂多参考分子。
全活性计算在3 Å处,原轨道基底的前两个密度对角元约1.143196和0.846134,而完整矩阵本征值约1.149744与0.850233;这正说明为什么需区分“轨道占据对角元”与“自然占据本征值”。
6 怎样迁移到自己的体系#
先确定电荷、自旋和目标电子过程,再选择初始活性轨道;用CASSCF检查轨道和占据,按需要增加NEVPT2,比较不同活性空间对目标相对能的影响。不要把本例2、2空间直接套给过渡金属、激发态或多键断裂。正式结论还需要基组、活性空间、态选择与几何采样的收敛检查。
操作选项见 官方CASSCF手册 与 NEVPT2手册。本实例没有计算CASPT2、DMRG、SOC多重态或激发态光谱。