
ORCA 点电荷嵌入实操
外部电荷文件、电子极化、DoEQ能量项以及原生点电荷梯度的实际核对。
阅读本篇目录
下载完整输入、真实结果、轨道导出、CSV与绘图脚本。解压进入资料包目录,先处理已有数据:
bash analyze.sh
图片在 reference/figures,数据表在 reference/analysis;原生Molden轨道文件在相应原子算例目录。想重新计算全部条件,在新解压目录执行:
bash submit.sh
脚本提交27个独立条件的数组任务,结束后导出6组原子轨道,再自动提取和绘图。新结果在 work,原参考保留。它们分属溶剂模型、点电荷环境和原子SOC三个小工作流,不是27种独立材料性质。
使用 orca/6.1.1 厂商预编译CPU程序,依赖专用OpenMPI4.1.8(GNU13.3环境);单条件 nprocs=1。实际在P100节点使用CPU,不是ORCA GPU加速。附件Slurm模板每个任务申请1个CPU核心和1张P100,GPU不参与计算,资源按对应分区计费。不要在登录节点运行模拟。后处理使用ASE3.29.0环境中的NumPy/SciPy/Matplotlib。
1 先做一个能独立核对的小环境#
量子区是一份固定水分子,外部放两个相反的点电荷,位置分别为z=+4 Å和−4 Å。改变电荷大小和符号,观察量子电子的极化与能量变化。
这里是固定点电荷的静电嵌入示例,没有环境极化迭代,也不是完整的QM/MM力场、键切割或耦合动力学流程。
2 输入文件和外部电荷文件#
完整ORCA输入:
! PBE0 def2-SVP def2/J RIJCOSX DefGrid3 VeryTightSCF EnGrad
%pal nprocs 1 end
%maxcore 500
%pointcharges "charges.pc"
* xyz 0 1
O 0 0 0.119262
H 0 0.763239 -0.477047
H 0 -0.763239 -0.477047
*
charges.pc 实际内容:
2
0.1000000000 0 0 4.0000000000
-0.1000000000 0 0 -4.0000000000
第一行是点电荷数量。后面每行依次为:电荷q(单位e)、x、y、z(单位Å)。坐标不是Bohr;水分子量子区的输入电荷仍为0、多重度1,不要把外部电荷不加判断地计入量子区电子数。
单条件原生命令:
module load orca/6.1.1
"$ORCA_ROOT/orca" case.inp > case.out
grep 'FINAL SINGLE POINT ENERGY' case.out
cat case.pcgrad
附件 bash run.sh 22 对应该+0.1/−0.1 e、±4 Å条件;在已分配资源中运行。EnGrad 同时生成量子原子梯度与点电荷梯度。
3 外部电荷彼此的能量默认不在里面#
外部文件点电荷的相互作用通常交给外部MM程序处理,因此默认不会把点电荷彼此的经典库仑能加入这里的核排斥能。若独立模型需要这项,可明确加入 DoEQ:
! PBE0 def2-SVP def2/J RIJCOSX DefGrid3 VeryTightSCF EnGrad DoEQ
%pal nprocs 1 end
%maxcore 500
%pointcharges "charges.pc"
* xyz 0 1
O 0 0 0.119262
H 0 0.763239 -0.477047
H 0 -0.763239 -0.477047
*
同样的量子结构、电子设置和电荷排列,仅改变是否加入这项常数。不要在完整QM/MM程序已计算该能量时再重复加入。
本例两电荷相距8 Å,经典项为:
E_pc-pc = q1*q2 / r_bohr
        = -0.000661471513 Eh
实际 DoEQ 能量变化约−0.000661471510 Eh,与独立库仑公式相符。加入这项不改变本例水分子的电子极化和量子原子梯度,因为点电荷位置固定、该常数与量子坐标无关。
4 实际电荷扫描和位置对照#
下表能量相对零点电荷/气相条件,单位kJ/mol。q是+R处电荷,−R处为−q:
| q(e) | R(Å) | 加入点电荷互作用 | 相对能量 |
|---|---|---|---|
| +0.00 | 4.000 | 否 | -0.000000 |
| +0.05 | 4.000 | 否 | -3.557334 |
| -0.05 | 4.000 | 否 | 3.515634 |
| +0.10 | 4.000 | 否 | -7.156183 |
| -0.10 | 4.000 | 否 | 6.989379 |
| +0.10 | 4.000 | 是 | -8.892877 |
| +0.10 | 3.995 | 否 | -7.173700 |
| +0.10 | 4.005 | 否 | -7.138730 |
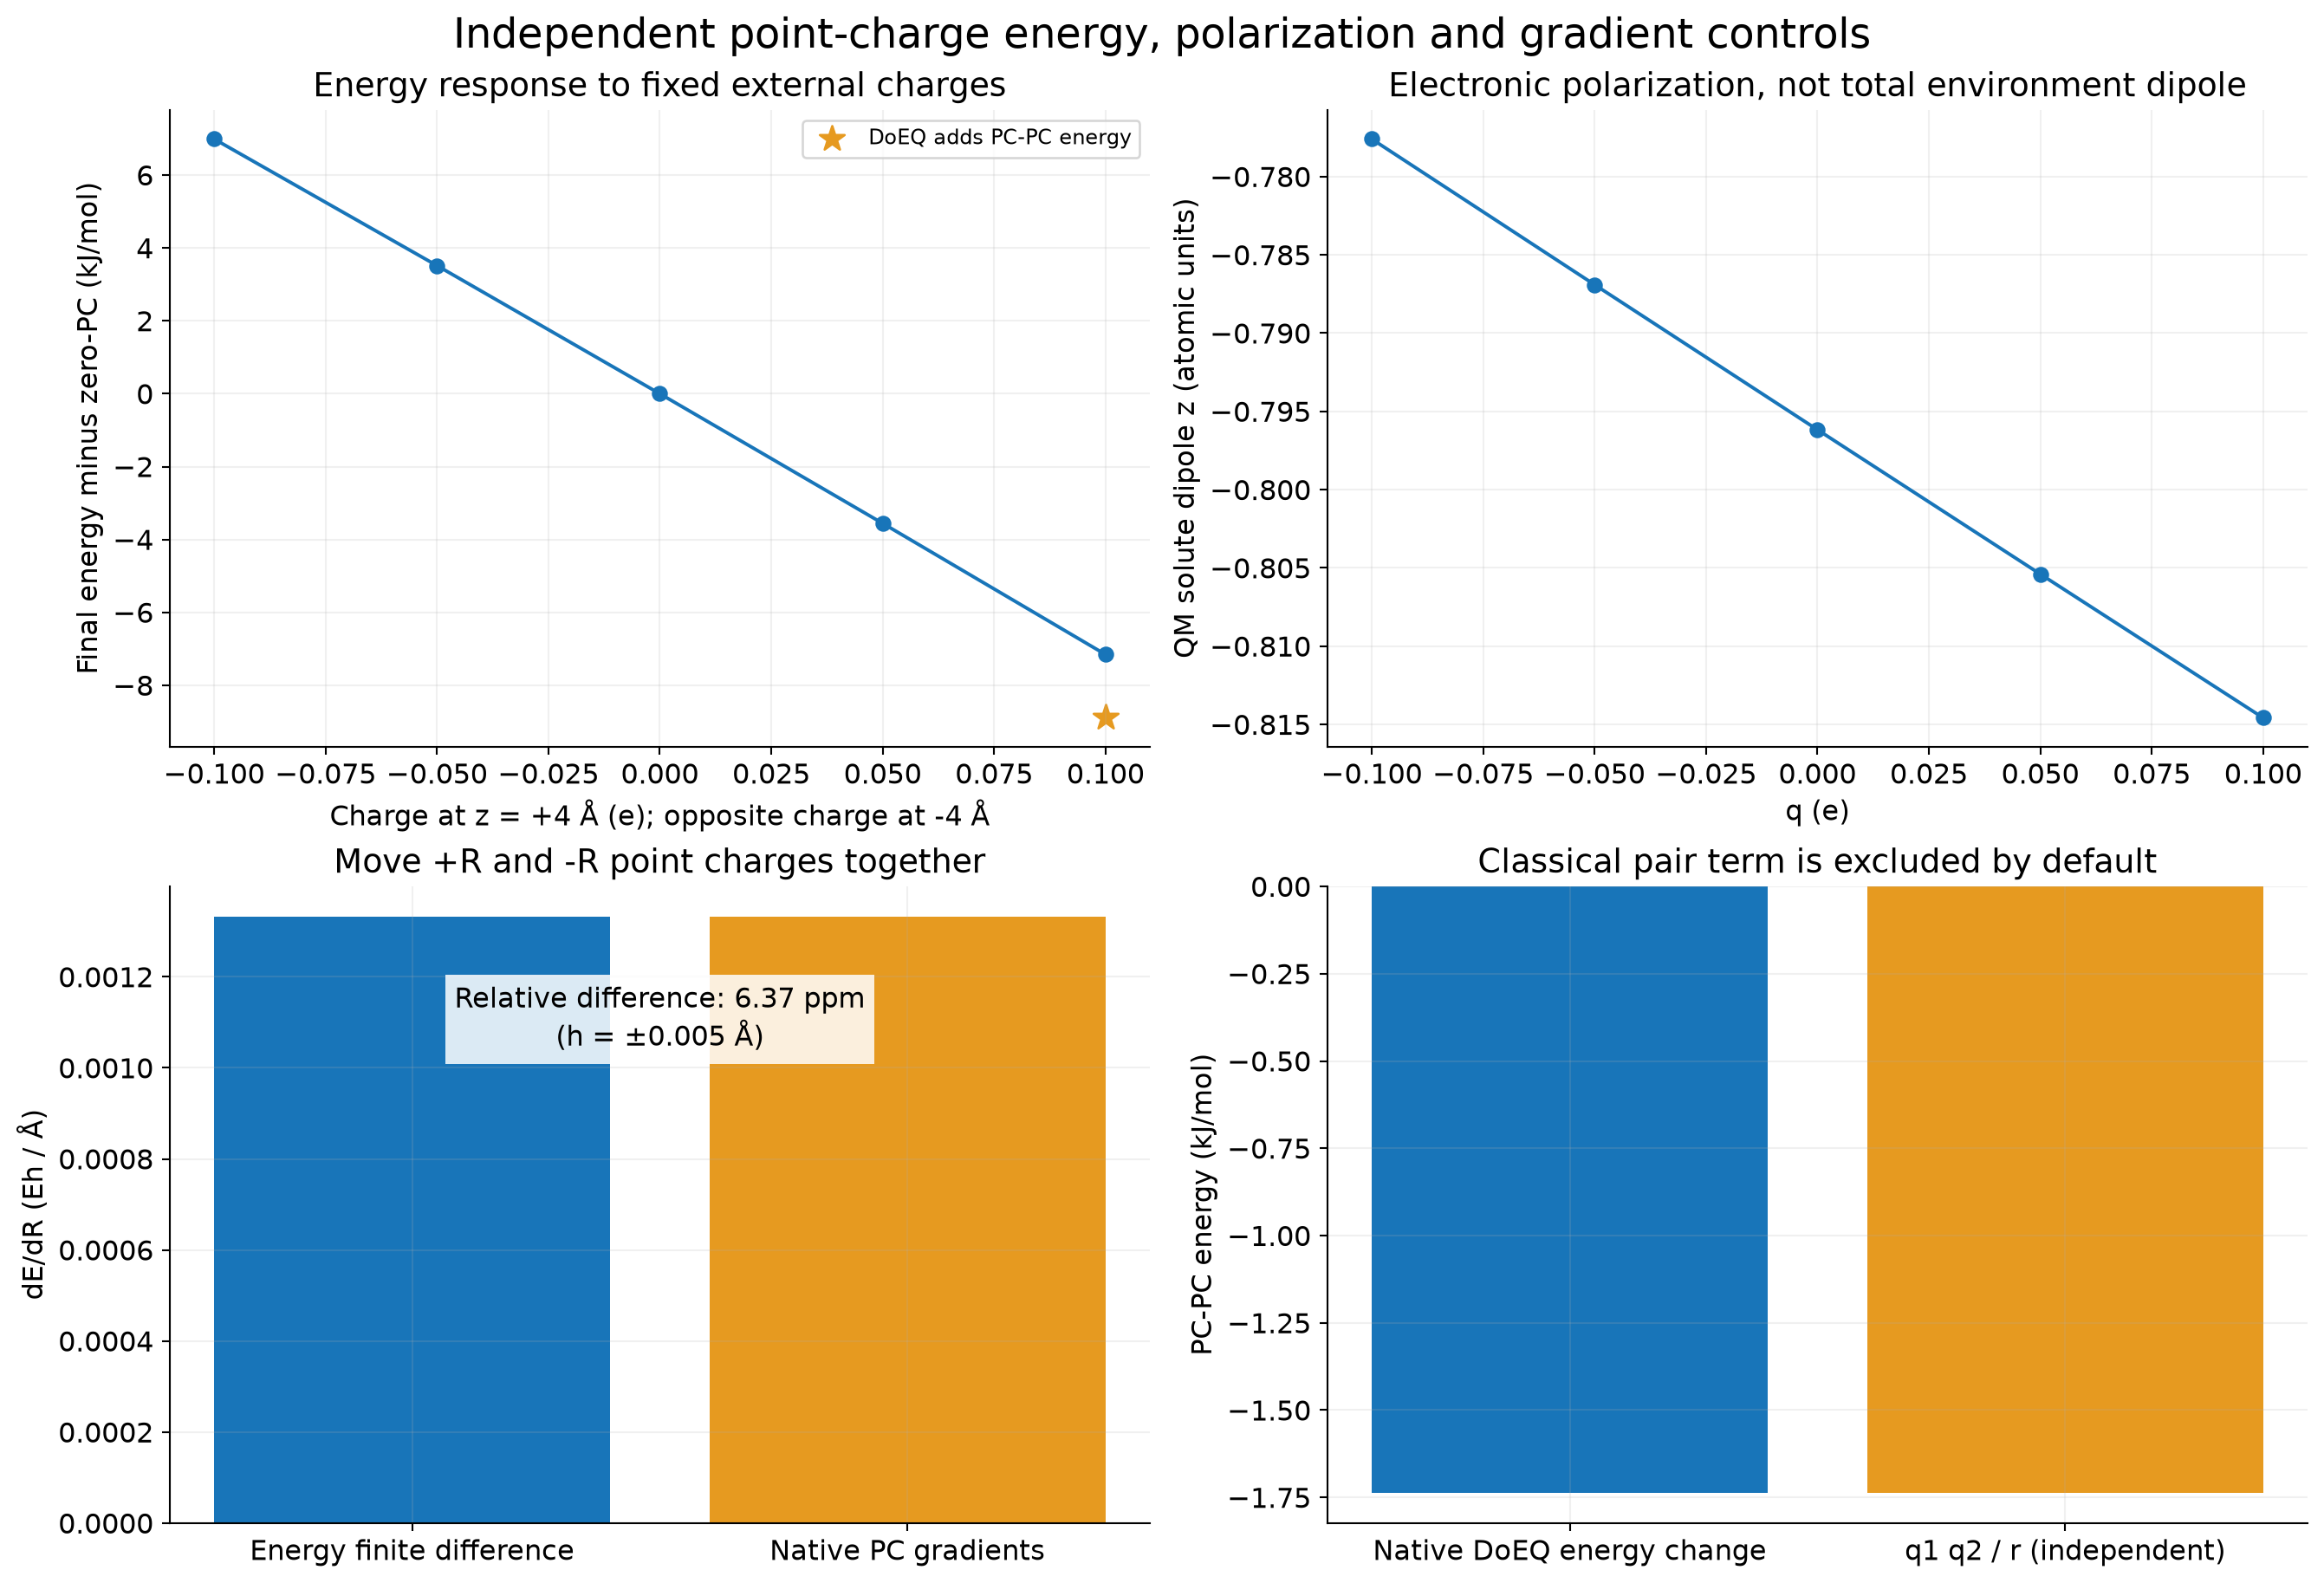
零电荷条件重现气相结果。正负电荷扫描显示方向相关的能量变化和电子极化;这是当前非均匀点电荷场中的响应,不能直接把偶极变化除以一个近似场强就称作精确孤立分子极化率。
5 梯度的方向和单位#
case.pcgrad 给出能量对外部点电荷位置的导数,单位Eh/Bohr;力是它的负号。不要把Å位移直接与Eh/Bohr数值相乘而漏掉单位换算。
本例把两电荷从±R一起移动到±(R±0.005 Å),对最终能量作中心差分,并与原生梯度比较:
dE/dR = [E(R+h)-E(R-h)] / (2h)
      = [g_z(+R)-g_z(-R)] / Bohr_to_Angstrom
本次数值差分约0.00133195535 Eh/Å,原生梯度组合约0.00133194686 Eh/Å,相对差约6.4×10⁻⁶。它用于核对当前文件格式、单位和梯度方向,不是对任意外部环境给出的物理精度保证。
完整控制数据在 reference/analysis/point-charge-models.csv 和RESULTS.json。使用外部环境时,还需明确其电荷来源、固定或可极化、是否计入相互作用、量子区边界与总能量定义。
原生格式与DoEQ约定见 ORCA外部点电荷说明。