
GROMACS 封端肽与力场实操
从PDB建拓扑,比较封端、端基质子化、AMBER/OPLS与水模型,实际提取phi/psi并画图。
阅读本篇目录
同一个名称“丙氨酸二肽”可能指不同的封端和末端状态。先明确化学组成、端基和电荷,再选力场、溶剂和离子参数,不能只靠改一个 -ff 选项就认为模型准备完成。
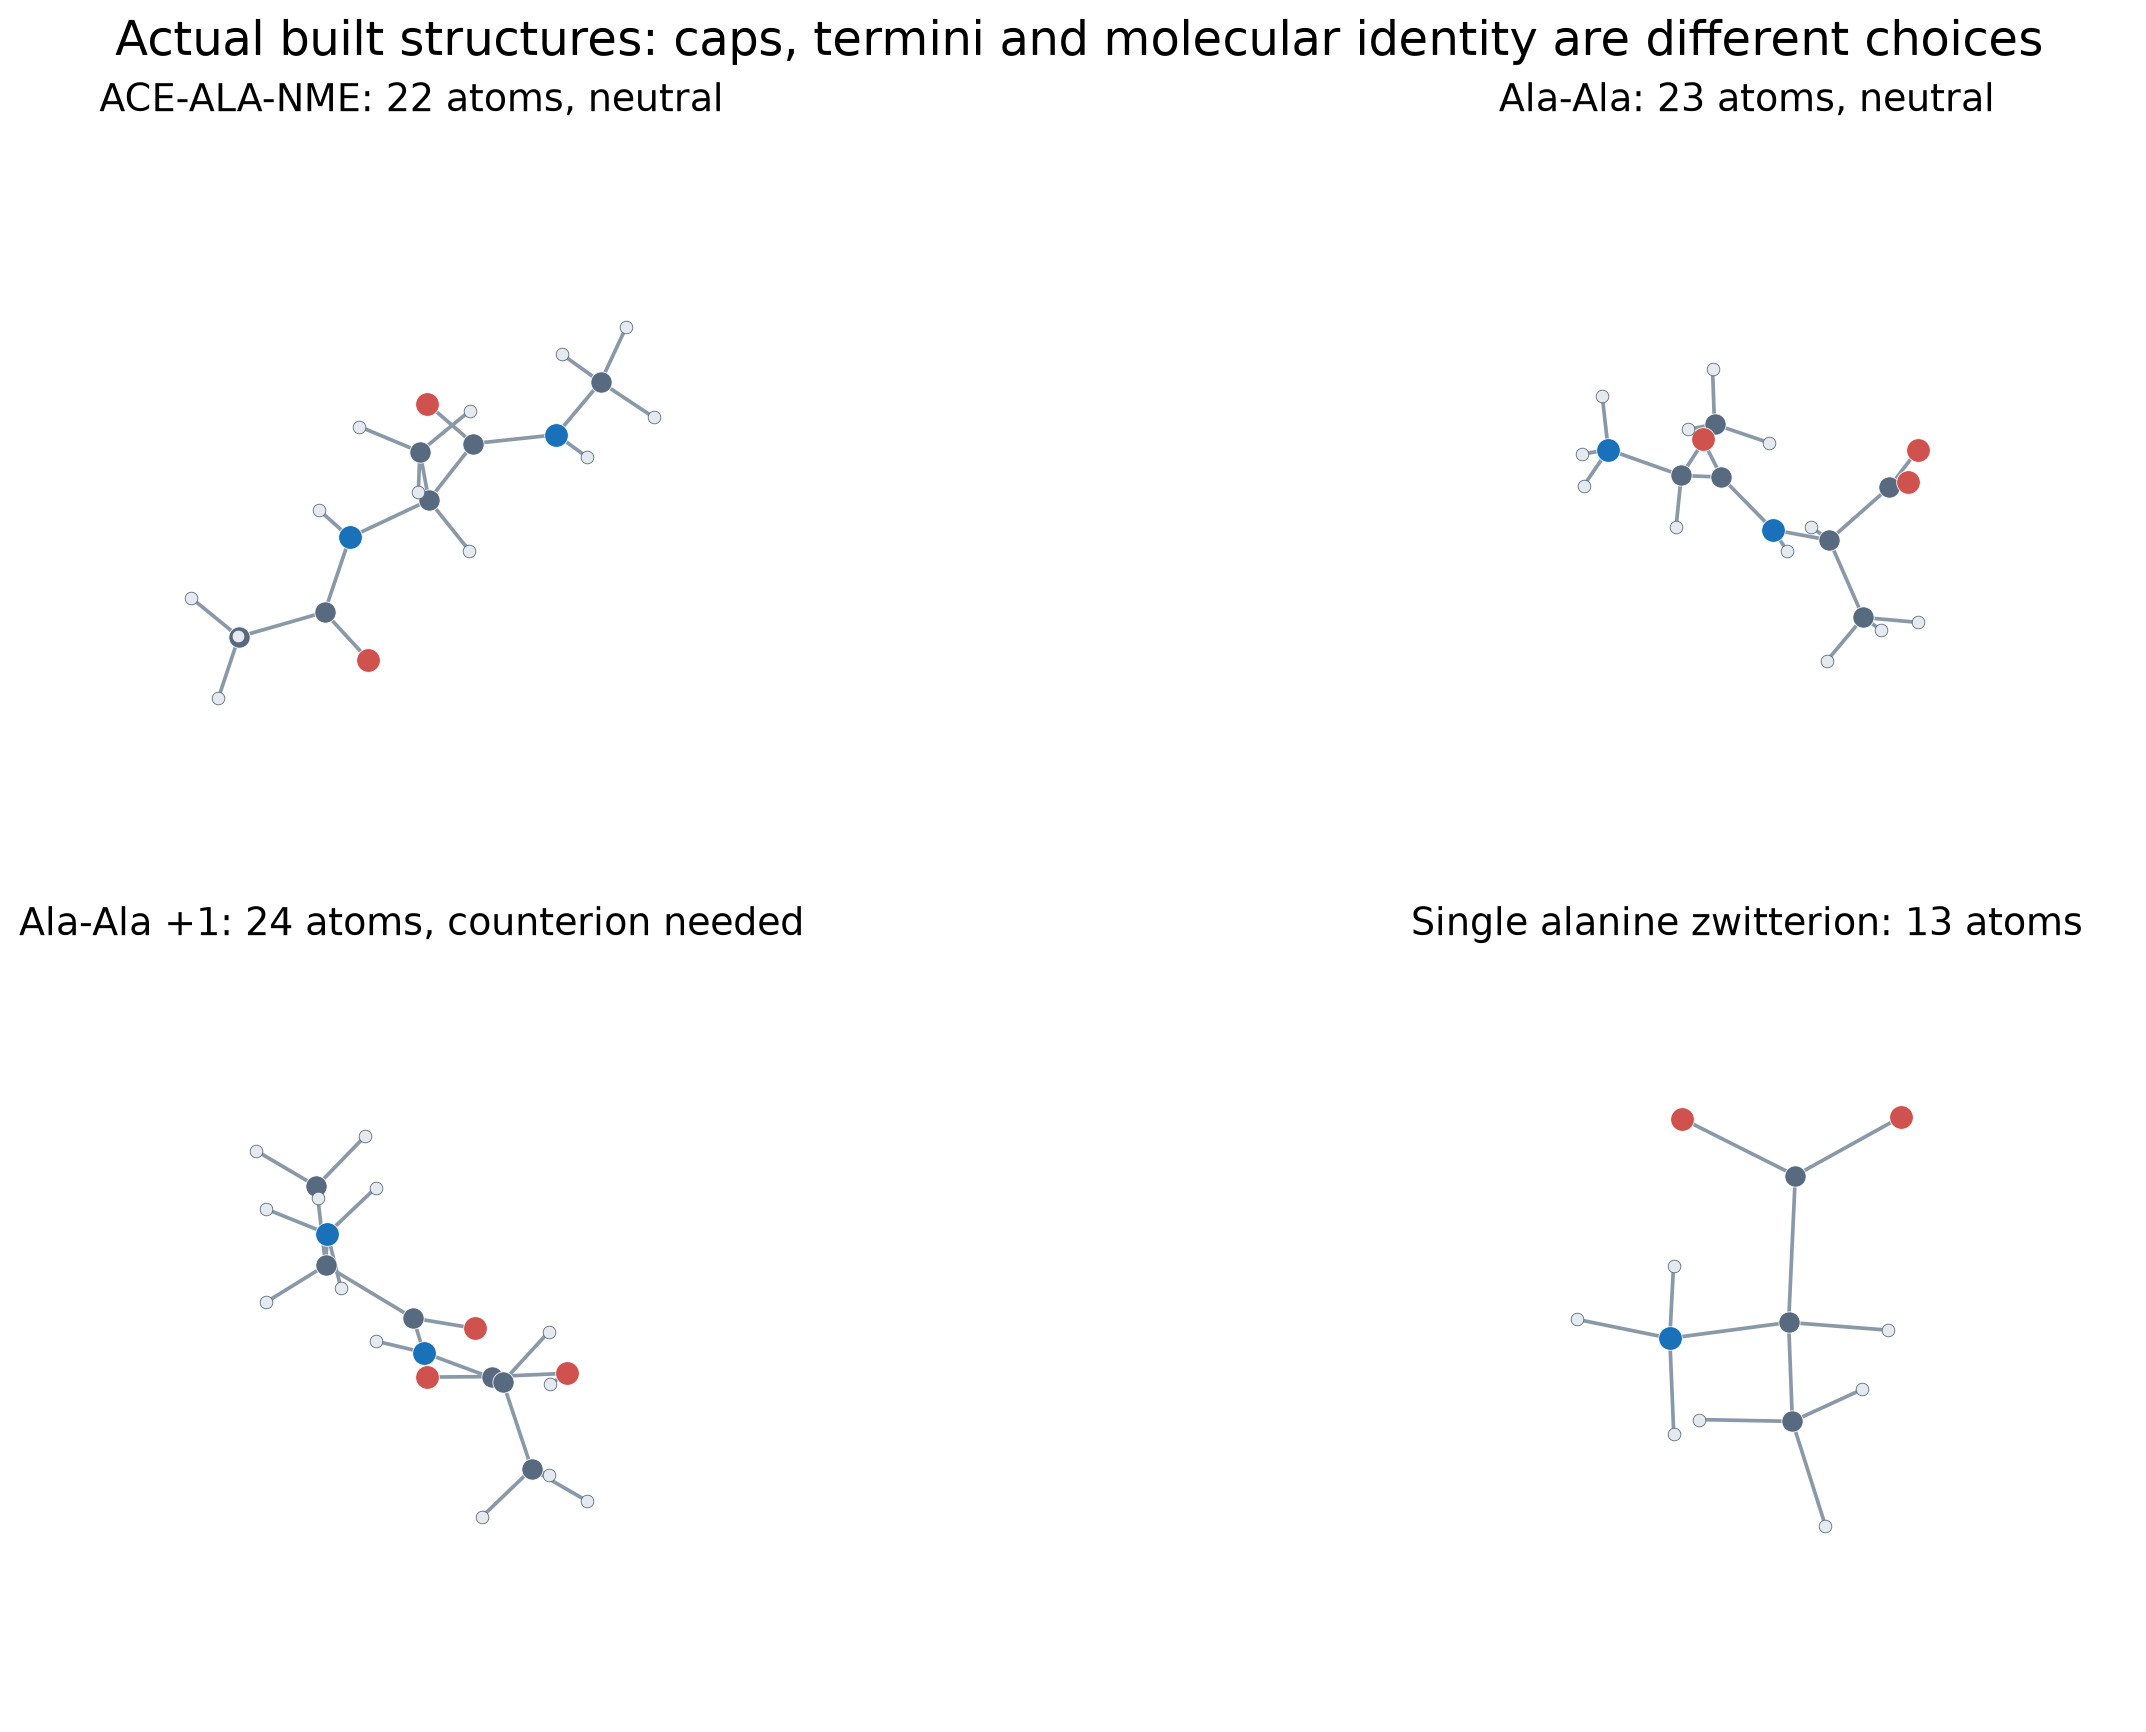
| 实际模型 | 力场 | 溶质原子 | 溶质电荷e |
|---|---|---|---|
| ACE-ALA-NME封端模型 | amber99sb-ildn | 22 | 0 |
| 非封端Ala-Ala | oplsaa | 23 | 0 |
| Ala-Ala的+1端基状态 | oplsaa | 24 | 1 |
| 单残基丙氨酸两性离子 | oplsaa | 13 | 0 |
封端模型初始几何来自 OpenMM8.2公开测试结构,随后由GROMACS按指定力场重新生成氢原子。Ala-Ala参考同一肽键几何另行构建,并经原生建模、最小化和平衡;配图取真实轨迹。它们不是相同化学组成,不能直接用总能量相减作为端基或质子化自由能。
1. 先生成溶质拓扑,再建立水溶液#
以封端ACE-ALA-NME为例:
gmx pdb2gmx -f alanine-dipeptide.pdb -o processed.gro \
  -p topol.top -ff amber99sb-ildn -water tip3p -ignh
gmx editconf -f processed.gro -o box.gro -c -box 3 3 3 -bt cubic
gmx solvate -cp box.gro -cs spc216.gro -o solv.gro -p topol.top
-ignh让程序按所选库重新补氢。建模后先确认分子原子数和总电荷,再加离子与平衡。下面是本次原生生成的完整22原子GRO:
GROup of MAchos and Cynical Suckers
   22
    1ACE    CH3    1   0.200   0.209   0.000
    1ACE   HH31    2   0.135   0.285   0.000
    1ACE   HH32    3   0.186   0.153  -0.082
    1ACE   HH33    4   0.186   0.153   0.082
    1ACE      C    5   0.343   0.264  -0.000
    1ACE      O    6   0.439   0.188  -0.000
    2ALA      N    7   0.356   0.397  -0.000
    2ALA      H    8   0.273   0.454   0.000
    2ALA     CA    9   0.485   0.461  -0.000
    2ALA     HA   10   0.528   0.429   0.084
    2ALA     CB   11   0.566   0.422  -0.123
    2ALA    HB1   12   0.655   0.468  -0.121
    2ALA    HB2   13   0.580   0.323  -0.124
    2ALA    HB3   14   0.517   0.450  -0.206
    2ALA      C   15   0.471   0.613   0.000
    2ALA      O   16   0.360   0.665   0.000
    3NME      N   17   0.585   0.683   0.000
    3NME      H   18   0.672   0.635   0.000
    3NME    CH3   19   0.585   0.828   0.000
    3NME   HH31   20   0.679   0.862   0.000
    3NME   HH32   21   0.537   0.862  -0.082
    3NME   HH33   22   0.537   0.862   0.082
   0.54394   0.70872   0.28981
完整有效拓扑内容(仅省略自动生成的文件头注释)
; Include forcefield parameters
#include "amber99sb-ildn.ff/forcefield.itp"

[ moleculetype ]
; Name            nrexcl
Protein             3

[ atoms ]
;   nr       type  resnr residue  atom   cgnr     charge       mass  typeB    chargeB      massB
; residue   1 ACE rtp ACE  q  0.0
     1         CT      1    ACE    CH3      1    -0.3662      12.01
     2         HC      1    ACE   HH31      2     0.1123      1.008
     3         HC      1    ACE   HH32      3     0.1123      1.008
     4         HC      1    ACE   HH33      4     0.1123      1.008
     5          C      1    ACE      C      5     0.5972      12.01
     6          O      1    ACE      O      6    -0.5679         16   ; qtot 0
; residue   2 ALA rtp ALA  q  0.0
     7          N      2    ALA      N      7    -0.4157      14.01
     8          H      2    ALA      H      8     0.2719      1.008
     9         CT      2    ALA     CA      9     0.0337      12.01
    10         H1      2    ALA     HA     10     0.0823      1.008
    11         CT      2    ALA     CB     11    -0.1825      12.01
    12         HC      2    ALA    HB1     12     0.0603      1.008
    13         HC      2    ALA    HB2     13     0.0603      1.008
    14         HC      2    ALA    HB3     14     0.0603      1.008
    15          C      2    ALA      C     15     0.5973      12.01
    16          O      2    ALA      O     16    -0.5679         16   ; qtot 0
; residue   3 NME rtp NME  q  0.0
    17          N      3    NME      N     17    -0.4157      14.01
    18          H      3    NME      H     18     0.2719      1.008
    19         CT      3    NME    CH3     19     -0.149      12.01
    20         H1      3    NME   HH31     20     0.0976      1.008
    21         H1      3    NME   HH32     21     0.0976      1.008
    22         H1      3    NME   HH33     22     0.0976      1.008   ; qtot 0

[ bonds ]
;  ai    aj funct            c0            c1            c2            c3
    1     2     1
    1     3     1
    1     4     1
    1     5     1
    5     6     1
    5     7     1
    7     8     1
    7     9     1
    9    10     1
    9    11     1
    9    15     1
   11    12     1
   11    13     1
   11    14     1
   15    16     1
   15    17     1
   17    18     1
   17    19     1
   19    20     1
   19    21     1
   19    22     1

[ pairs ]
;  ai    aj funct            c0            c1            c2            c3
    1     8     1
    1     9     1
    2     6     1
    2     7     1
    3     6     1
    3     7     1
    4     6     1
    4     7     1
    5    10     1
    5    11     1
    5    15     1
    6     8     1
    6     9     1
    7    12     1
    7    13     1
    7    14     1
    7    16     1
    7    17     1
    8    10     1
    8    11     1
    8    15     1
    9    18     1
    9    19     1
   10    12     1
   10    13     1
   10    14     1
   10    16     1
   10    17     1
   11    16     1
   11    17     1
   12    15     1
   13    15     1
   14    15     1
   15    20     1
   15    21     1
   15    22     1
   16    18     1
   16    19     1
   18    20     1
   18    21     1
   18    22     1

[ angles ]
;  ai    aj    ak funct            c0            c1            c2            c3
    2     1     3     1
    2     1     4     1
    2     1     5     1
    3     1     4     1
    3     1     5     1
    4     1     5     1
    1     5     6     1
    1     5     7     1
    6     5     7     1
    5     7     8     1
    5     7     9     1
    8     7     9     1
    7     9    10     1
    7     9    11     1
    7     9    15     1
   10     9    11     1
   10     9    15     1
   11     9    15     1
    9    11    12     1
    9    11    13     1
    9    11    14     1
   12    11    13     1
   12    11    14     1
   13    11    14     1
    9    15    16     1
    9    15    17     1
   16    15    17     1
   15    17    18     1
   15    17    19     1
   18    17    19     1
   17    19    20     1
   17    19    21     1
   17    19    22     1
   20    19    21     1
   20    19    22     1
   21    19    22     1

[ dihedrals ]
;  ai    aj    ak    al funct            c0            c1            c2            c3            c4            c5
    2     1     5     6     9
    2     1     5     7     9
    3     1     5     6     9
    3     1     5     7     9
    4     1     5     6     9
    4     1     5     7     9
    1     5     7     8     9
    1     5     7     9     9
    6     5     7     8     9
    6     5     7     9     9
    5     7     9    10     9
    5     7     9    11     9
    5     7     9    15     9
    8     7     9    10     9
    8     7     9    11     9
    8     7     9    15     9
    7     9    11    12     9
    7     9    11    13     9
    7     9    11    14     9
   10     9    11    12     9
   10     9    11    13     9
   10     9    11    14     9
   15     9    11    12     9
   15     9    11    13     9
   15     9    11    14     9
    7     9    15    16     9
    7     9    15    17     9
   10     9    15    16     9
   10     9    15    17     9
   11     9    15    16     9
   11     9    15    17     9
    9    15    17    18     9
    9    15    17    19     9
   16    15    17    18     9
   16    15    17    19     9
   15    17    19    20     9
   15    17    19    21     9
   15    17    19    22     9
   18    17    19    20     9
   18    17    19    21     9
   18    17    19    22     9

[ dihedrals ]
;  ai    aj    ak    al funct            c0            c1            c2            c3
    1     7     5     6     4
    5     9     7     8     4
    9    17    15    16     4
   15    19    17    18     4

; Include Position restraint file
#ifdef POSRES
#include "posre.itp"
#endif

; Include water topology
#include "amber99sb-ildn.ff/tip3p.itp"

#ifdef POSRES_WATER
; Position restraint for each water oxygen
[ position_restraints ]
;  i funct       fcx        fcy        fcz
   1    1       1000       1000       1000
#endif

; Include topology for ions
#include "amber99sb-ildn.ff/ions.itp"

[ system ]
; Name
Protein in water

[ molecules ]
; Compound        #mols
Protein             1
SOL               876
2. 不同力场可能要求不同的原子名称#
本库AMBER99SB-ILDN的NME甲基碳名称为 CH3,AMBER14SB要求对应名称为 C。资料包中提供两个已经匹配的输入文件;这里仅调整名称,不移动初始几何。
gmx pdb2gmx -f alanine-dipeptide-amber14.pdb -o processed.gro \
  -p topol.top -ff amber14sb -water opc -ignh
选择AMBER14SB时使用本篇2026.4模块。该输入库有自己的原子命名、参数及水模型配套文件,不应通过修改共享力场库或强行改残基名称来跳过不匹配。
资料包中的对照流程:
bash run.sh cap99-tip3p
bash run.sh cap14-tip3p
bash run.sh cap14-opc
前两组展示两套蛋白参数库配TIP3P;第三组同时改变水模型为OPC。不要把第三组的差异只归因于某一个因素。
3. 用普通数字输入选择端基#
本例OPLS-AA中,Ala-Ala默认NH3⁺/COO⁻端基总电荷为0。要指定NH3⁺/COOH、形成+1状态,使用 -ter,在本版本菜单输入0和2:
printf '0\n2\n' | gmx pdb2gmx -f ala-ala.pdb \
  -o processed.gro -p topol.top -ff oplsaa -water tip3p -ignh -ter
原生菜单里对应 NH3+ 与 COOH。后续必须中和,完整流程是:
bash run.sh alaala-opls-positive
bash run.sh alaala-opls-positive-salt
单残基丙氨酸则需要同时适合两端的模板。本例用OPLS-AA明确标注“仅用于单残基”的两性离子选项,输入1和1:
printf '1\n1\n' | gmx pdb2gmx -f alanine-single.pdb \
  -o processed.gro -p topol.top -ff oplsaa -water tip3p -ignh -ter
不要把“仅用于单残基”的选项套给两个残基的肽。不同版本菜单编号可能变化,应核对文字标签;生成后的总电荷必须与所选分子状态一致。这里指定质子化状态,不用这段短MD推断pKa或真实pH下的占比。
4. 运行之后怎样提取phi、psi#
本包为每个封端模型按实际原子顺序生成二面角索引。以AMBER99SB-ILDN/TIP3P分支为例:
[ phi ]
5 7 9 15
[ psi ]
7 9 15 17
进入该分支目录,用原生工具提取:
printf 'phi\n' | gmx angle -f md.trr -n angles.ndx \
  -type dihedral -ov phi.xvg
printf 'psi\n' | gmx angle -f md.trr -n angles.ndx \
  -type dihedral -ov psi.xvg
phi对应前一残基C—N—CA—C,psi对应N—CA—C—后一残基N。原子序号要跟实际力场生成的顺序一致,不能随便照抄别的体系或另一套参数生成的索引。
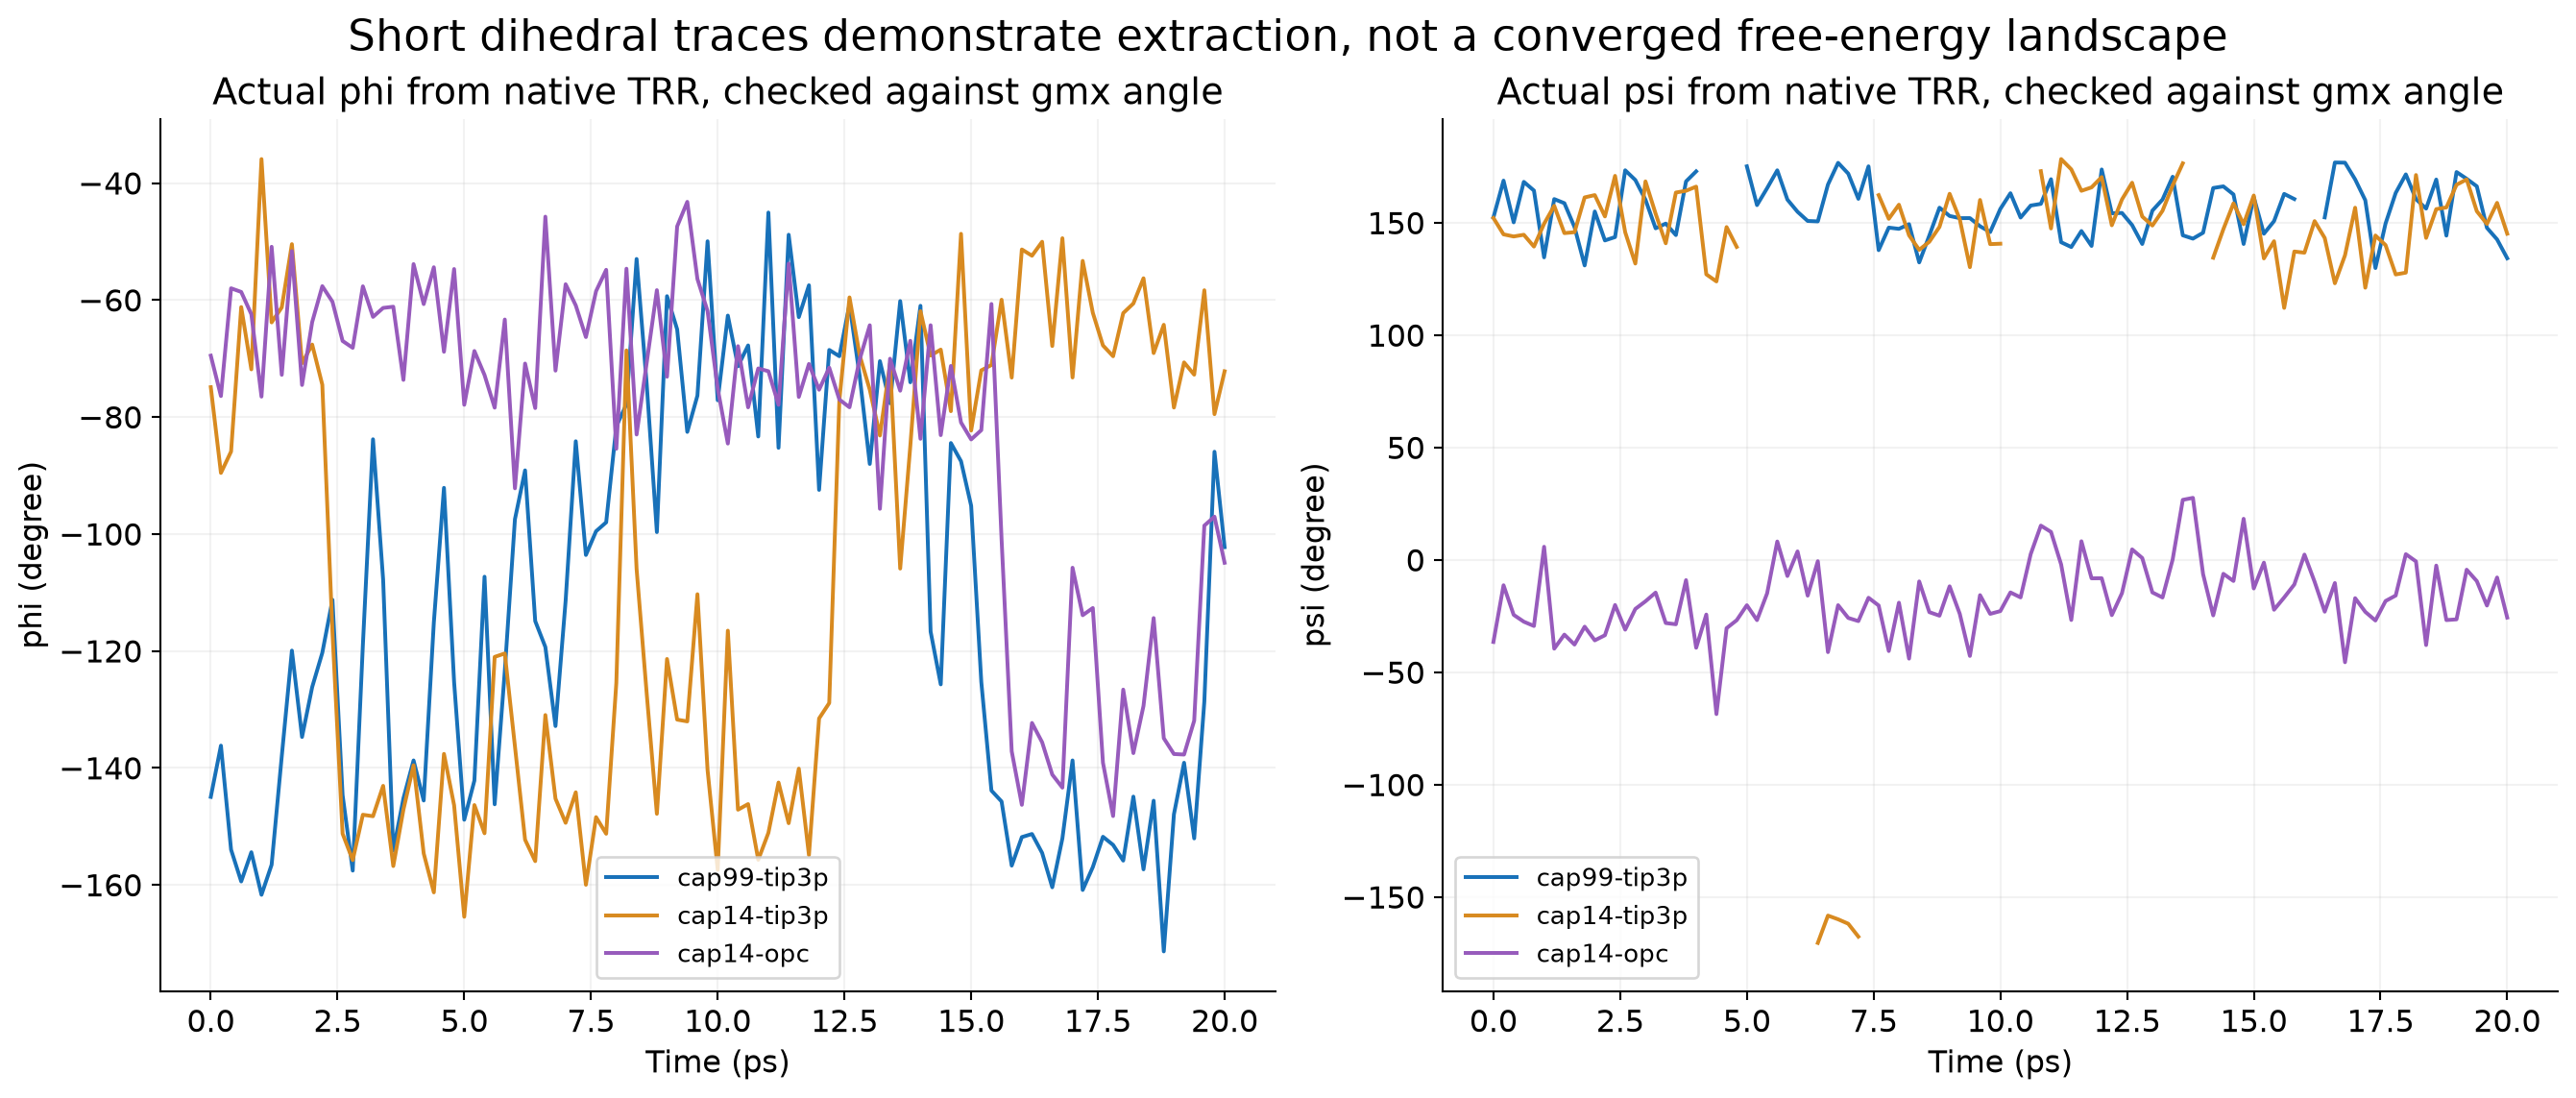
bash analyze.sh
数据在 reference/analysis/条件名-dihedral.csv,脚本同时从原始TRR独立重建二面角并与 gmx angle 对照。图中的20ps用于演示提取流程,不表示构象分布或自由能已经收敛;计算自由能请继续参考伞形/WHAM和AWH专题。
下载、提交与结果位置#
下载全部输入、真实轨迹、拓扑、能量表和五张图的绘图脚本。解压进入资料包目录,先查看现成结果:
bash analyze.sh
图片在 reference/figures,总表在 reference/analysis/conditions.csv,各个实际条件的完整文件在 reference/条件名。
从头运行一个水盒示例:
sbatch run.slurm
squeue -u "$USER"
run.slurm 默认选择 water-tip3p。需要其他条件时,修改其中的 CASE_NAME 一行;所有条件名见 CASES.json。新结果写入 work/条件名。完整18条件对照可在新解压目录执行 bash submit.sh;只生成脚本先看、不提交,用 bash submit.sh --dry-run。已有工作目录不会被覆盖。
模板默认核时分区 gpu-8p100-hs,一张 P100、两个 CPU 核;套餐用户按自己可用的分区修改 #SBATCH --partition,例如 P100 套餐分区 gpu-8p100-tc。正文中的单条 bash run.sh ... 仅在已分配的任务资源里使用,不在登录/管理节点运行 MD。
统一环境:gromacs/2026.4-p100-threadmpi,GROMACS2026.4、GNU13.3、CUDA12.8、FFTW3.3.10、thread-MPI/OpenMP。建模、预处理和最小化使用 CPU;动力学阶段短程非键和 PME 使用 GPU,更新/约束使用 CPU。提取使用原生 GROMACS,数值与结构处理使用 NumPy、MDAnalysis2.9.0,图片由 Matplotlib 生成。
本组每个条件都从建模开始,完成最小化、5ps NVT、10ps NPT和20ps生产NVT。它们是短时操作实例;固定0.9nm截断、DispCorr=no和短平衡不用于给水模型、力场精度或性能排名。正式研究按所选参数集文献设置相容的截断/长程处理,并充分平衡与采样。