
Critic2 原子电荷积分
用实际NaCl比较YT和Bader盆积分,再用水体系演示Hirshfeld分配与电荷解释。
阅读本篇目录
下载Critic2实操包,解压后进入包目录。每次重算使用一份新的目录;输入、原始结果、数据表和高清图都在包内。模块为 critic2/1.4,本专题按集群实际入口操作。
1. 先决定哪份密度定义盆,哪份密度被积分#
PAW-VASP常用AECCAR0+AECCAR2的重建密度确定盆,再对CHGCAR价密度积分。两份数据必须来自同一个结构、同一个FFT网格,不能拿不同目录的文件混用。
bash run.sh 17
bash run.sh 18
这里处理同一160³ NaCl密度,分别采用YT和Bader。YT的完整输入:
crystal ../../data/NaCl-160-valence.cube
load ../../data/NaCl-160-reference.cube
load ../../data/NaCl-160-valence.cube
reference 1
integrable 2
yt
auto
cpreport cps.json
cpreport bonds.xyz graph
第一次LOAD是重建参考密度,第二次LOAD是价密度;reference 1用场1定义盆,integrable 2把场2加入盆积分。本例输出 Pop是参考密度人口,$2才是价密度人口。
2. 计算净电荷#
grep -A 8 'Integrated atomic properties' work/NaCl-160-yt/out.cro
本例赝势的价电子数为Cl=7、Na=1;净电荷=对应价电子数−价密度盆人口。不要用原子序数17/11去减只包含8电子的价密度人口,也不要把参考密度的 Pop列误当成价密度。
| FFT网格 | 方法 | Na价电子盆人口 | Na净电荷/e |
|---|---|---|---|
| 64³ | yt | 0.166672221 | +0.833327779 |
| 64³ | bader | 0.168931836 | +0.831068164 |
| 96³ | yt | 0.165776720 | +0.834223280 |
| 96³ | bader | 0.166774262 | +0.833225738 |
| 160³ | yt | 0.165136835 | +0.834863165 |
| 160³ | bader | 0.165444489 | +0.834555511 |
160³时,YT给Na约+0.834863 e,Bader约+0.834556 e;Cl的结果相反,有限输出精度和网格积分误差保留。这是选定密度/分区定义的部分电荷,不需要、也不应人为修整成整数±1。
3. 分子还可以用Hirshfeld#
bash run.sh 8
grep -A 12 'Hirshfeld integration results' work/water-dimer-generic-hirshfeld/out.cro
完整输入:
molecule ../../data/water-dimer/case.molden.input
load molden ../../data/water-dimer/case.molden.input
auto
cpreport cps.json
meshtype becke normal
hirshfeld
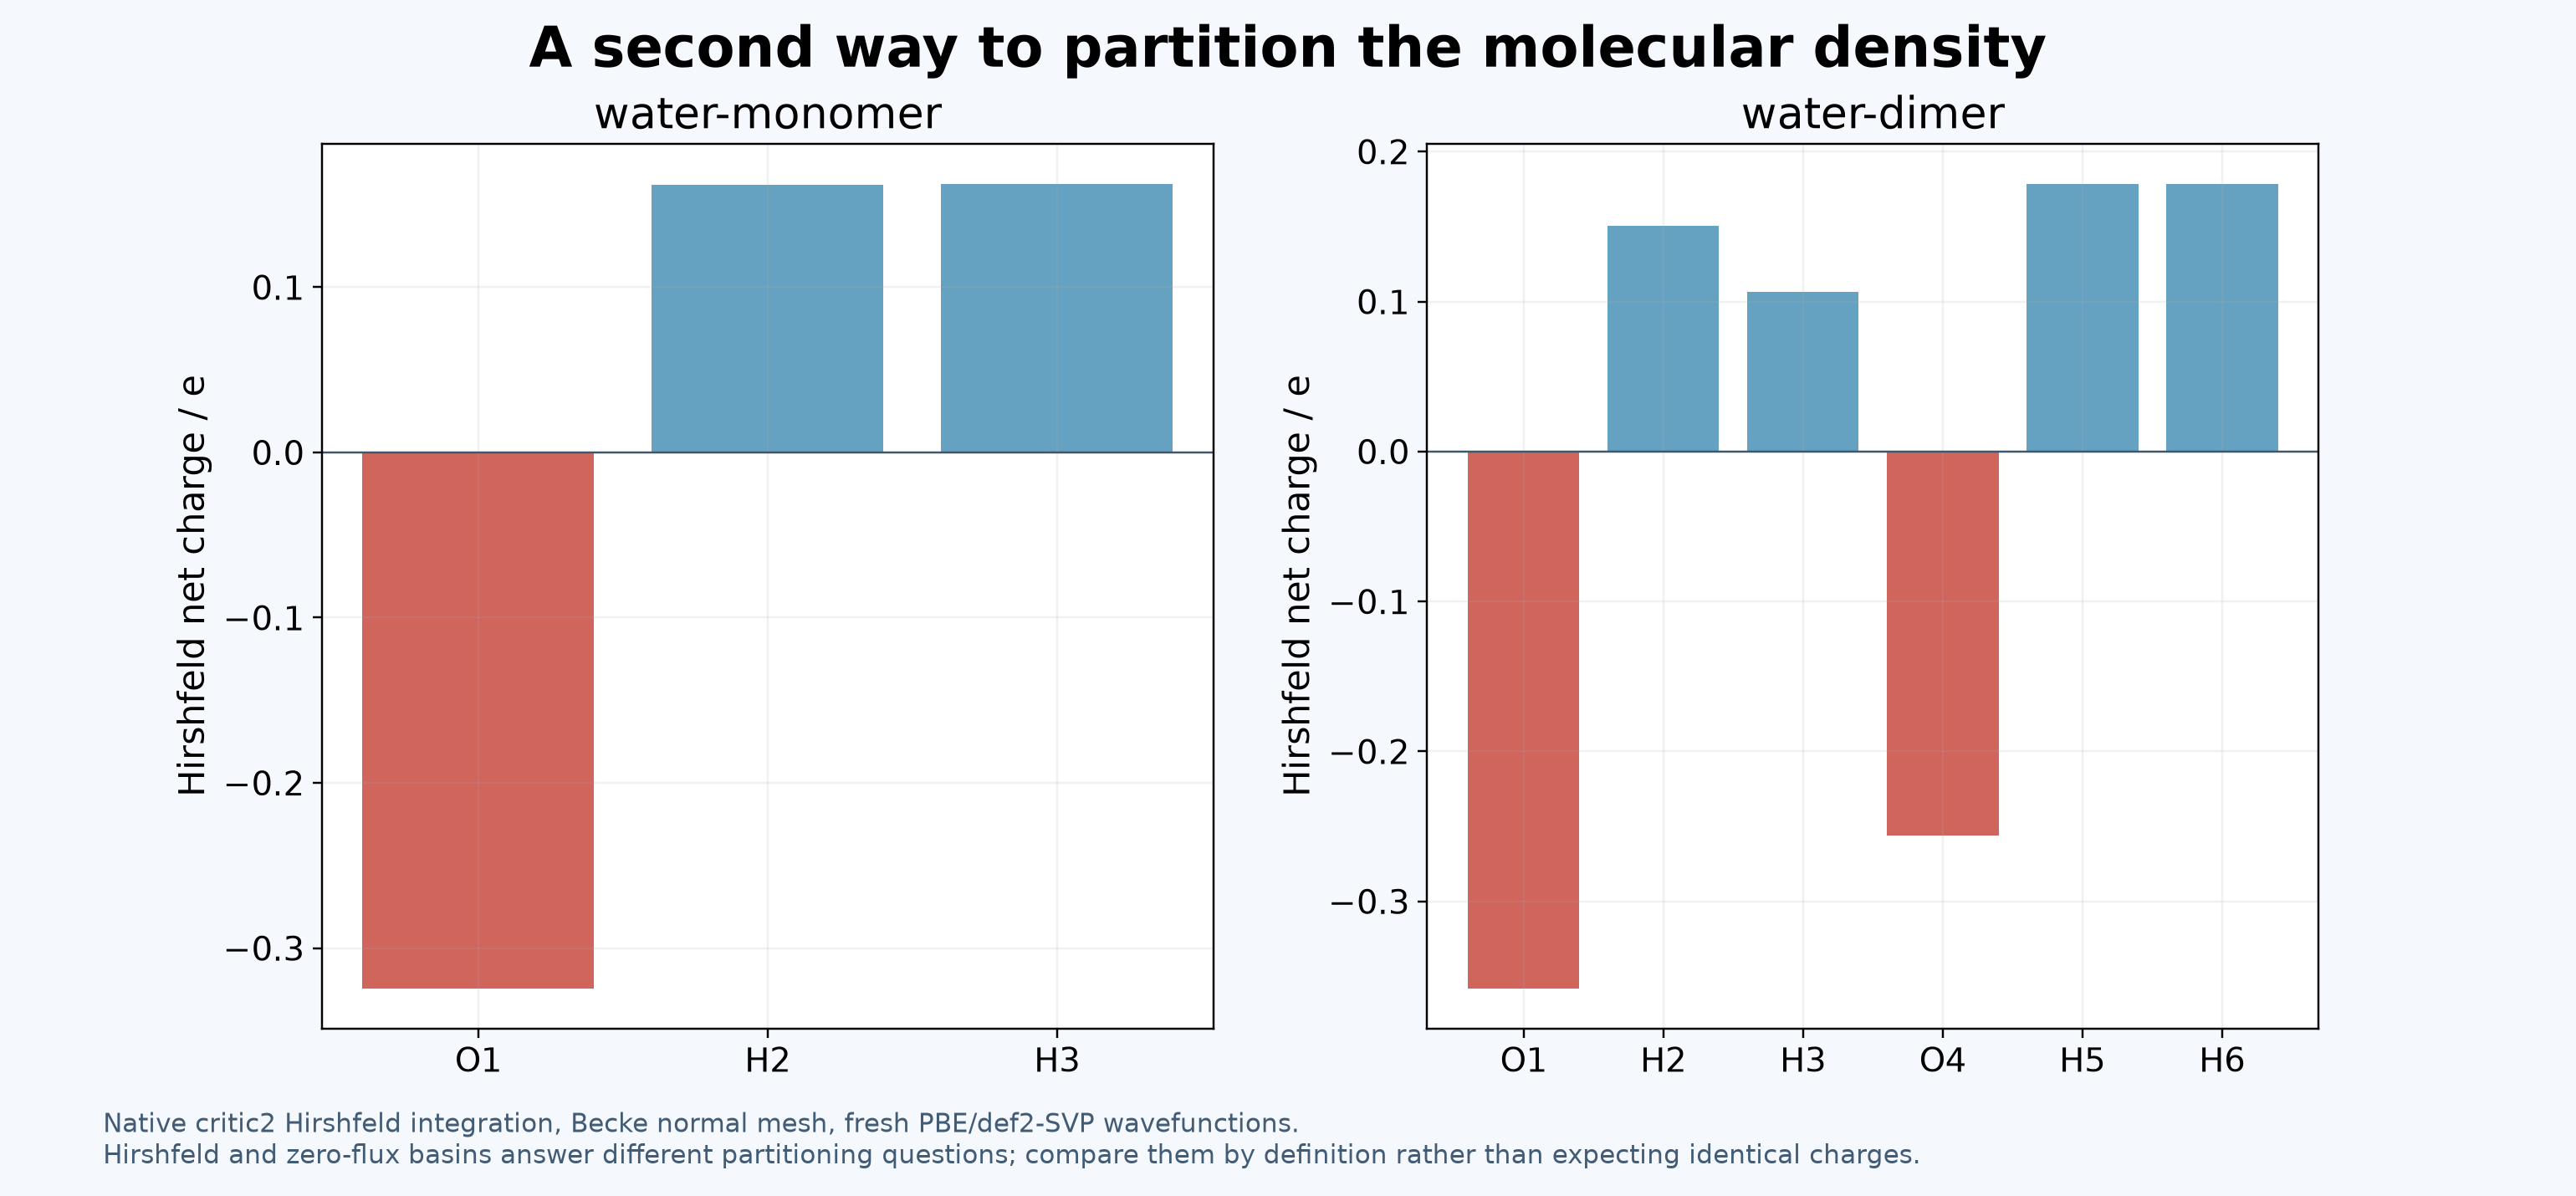
水单体与二聚体的实际Hirshfeld净电荷;采用同一PBE/def2-SVP密度来源。
Hirshfeld按原子参考密度权重分配,不是与YT/Bader相同的零通量盆。比较论文数值时,要同时核对电子密度来源、分配方法、价电子定义和积分精度。
重新提取配套结果#
先看已有数据时,在新解压目录执行:
bash analyze.sh
ls analysis-reference
ls figures-reference
它从 reference/work/ 提取表格并生成9张图,不启动新的DFT。若要从上游水体系开始重算,在另一份新解压目录执行 bash run-all.sh;流程为ORCA计算 → 原生波函数导出 → 真实VASP密度转换 → Critic2 → 表格和图片,结果在 work/、analysis/、figures/。单例只产生对应目录,不要对缺少其他条件的半套结果调用整包分析。
返回Critic2专题。软件依据:固定1.4源码、官方手册。手册面向发展版本,具体写法以本专题对应入口和实际输入为准。
区域积分与真实LDOS后处理#
Voronoi、阈值区域与有限半径球不等于同一种原子盆定义;固定求积和Monte Carlo分别检查离散/统计误差。STM先从实际电子结构提取偏压能窗LDOS,再画图,不能用全电荷密度代替。HEIGHT采用分数坐标,恒流信号采用高度Å,TOP 0给绝对z;绘图平铺/加密不产生新的电子结构信息。
原子盆、分子结构与谱线实操#
表面细分改变OBJ面片精度,不改变原始密度采样;额外价电子积分在QTREE中显式使用PROP_MODE 3。分子重排与内部几何替换不等同结构优化。XRPD处理已有一维曲线,与POWDER结构计算谱是不同命令,拟合保留初始文件和真实强度偏移。