
Critic2 XDM 分子色散修正
从实际PBE水二聚体与单体密度计算XDM,读取原子对系数并得到固定几何相互作用能。
阅读本篇目录
XDM利用当前分子波函数构造色散系数,再计算相应能量修正。本例先实际计算水二聚体和同一几何下的两个单体,再分别运行Critic2,最后按同一能量定义作差。
1. 准备实际输入#
下载分子后处理资料包,在分配到的CPU资源中解压:
unzip critic2-molecular-wave144-*.zip -d critic2-molecular
cd critic2-molecular
bash run.sh list
模块为 critic2/1.4(内部1.4.155,GCC/GFortran13.3、OpenMP、LAPACK/BLAS、Libcint)、orca/6.1.1 和 multiwfn_nogui/2026.10.18。ORCA和Multiwfn采用已有官方二进制,未在本例重新编译;本组程序使用1个CPU线程,无需GPU。
水的三个单点均使用 PBE/aug-cc-pVDZ。本例XDM参数为 a1=0.2061、a2=3.5486Å,来自官方postg参数表中对应的泛函与Gaussian基组组合。参数和来源哈希保存在 upstream/PARAMETERS.json;换泛函或基组时必须重新选择适配参数。
二聚体完整实际输入:
! PBE aug-cc-pVDZ TightSCF NoSym NoRI
%pal nprocs 1 end
%maxcore 1024
* xyz 0 1
O -1.551007000 -0.114520000 0.000000000
H -1.934259000 0.762503000 0.000000000
H -0.599677000 0.040712000 0.000000000
O 1.350625000 0.111469000 0.000000000
H 1.680398000 -0.373741000 -0.758561000
H 1.680398000 -0.373741000 0.758561000
*
展开两个固定单体的完整实际输入
单体A:
! PBE aug-cc-pVDZ TightSCF NoSym NoRI
%pal nprocs 1 end
%maxcore 1024
* xyz 0 1
O -1.551007000 -0.114520000 0.000000000
H -1.934259000 0.762503000 0.000000000
H -0.599677000 0.040712000 0.000000000
*
单体B:
! PBE aug-cc-pVDZ TightSCF NoSym NoRI
%pal nprocs 1 end
%maxcore 1024
* xyz 0 1
O 1.350625000 0.111469000 0.000000000
H 1.680398000 -0.373741000 -0.758561000
H 1.680398000 -0.373741000 0.758561000
*
单体原子坐标直接来自二聚体相应片段,没有单独优化。这里没有在ORCA中再加D3/D4,避免把不同色散修正叠加。
2. 使用已有实际密度做后处理#
bash run.sh 1
bash run.sh 2
bash run.sh 3
二聚体完整Critic2输入如下;两个单体使用各自的WFX:
molecule ../../data/water-dimer/case.wfx
load ../../data/water-dimer/case.wfx
reference 1
meshtype franchini good
xdm 0.2061 3.5486 pbe
REFERENCE 1指定使用的实际波函数;MESHTYPE FRANCHINI GOOD选择分子积分网格;XDM后面依次是a1、a2(Å)和泛函选择。读取原生输出:
grep 'dispersion energy (Ha)' work/xdm-water-dimer/out.cro
本例二聚体XDM色散能为 -0.000487169457 Ha。这是二聚体自身的修正,尚不是二聚体与两个单体的色散相互作用差值。
3. 从SCF开始完整重算#
在另一份新解压目录运行:
bash run-all.sh
脚本实际重新运行本包6个小分子单点,调用ORCA原生导出工具生成新WFX/MOLDEN,再完成格式转换、Critic2分析和绘图。水的三个结果从新生成的文件继续传递,参考波函数不替代新的电子结构计算。新的原始输出在 orca-work/,密度在 runtime-data/。
4. 按相同定义作差#
Delta E_PBE = E_PBE(AB) - E_PBE(A) - E_PBE(B)
Delta E_XDM = E_XDM(AB) - E_XDM(A) - E_XDM(B)
Delta E_total = Delta E_PBE + Delta E_XDM
本次实际SCF能量为:
| 体系 | PBE能量 / Ha |
|---|---|
| 水二聚体AB | -152.726273933941 |
| 固定单体A | -76.359083973182 |
| 固定单体B | -76.359030871363 |
对应相互作用能:
| 项目 | 结果 / kJ·mol⁻¹ |
|---|---|
| PBE | -21.421686 |
| XDM差值 | -0.752494 |
| PBE+XDM | -22.174180 |
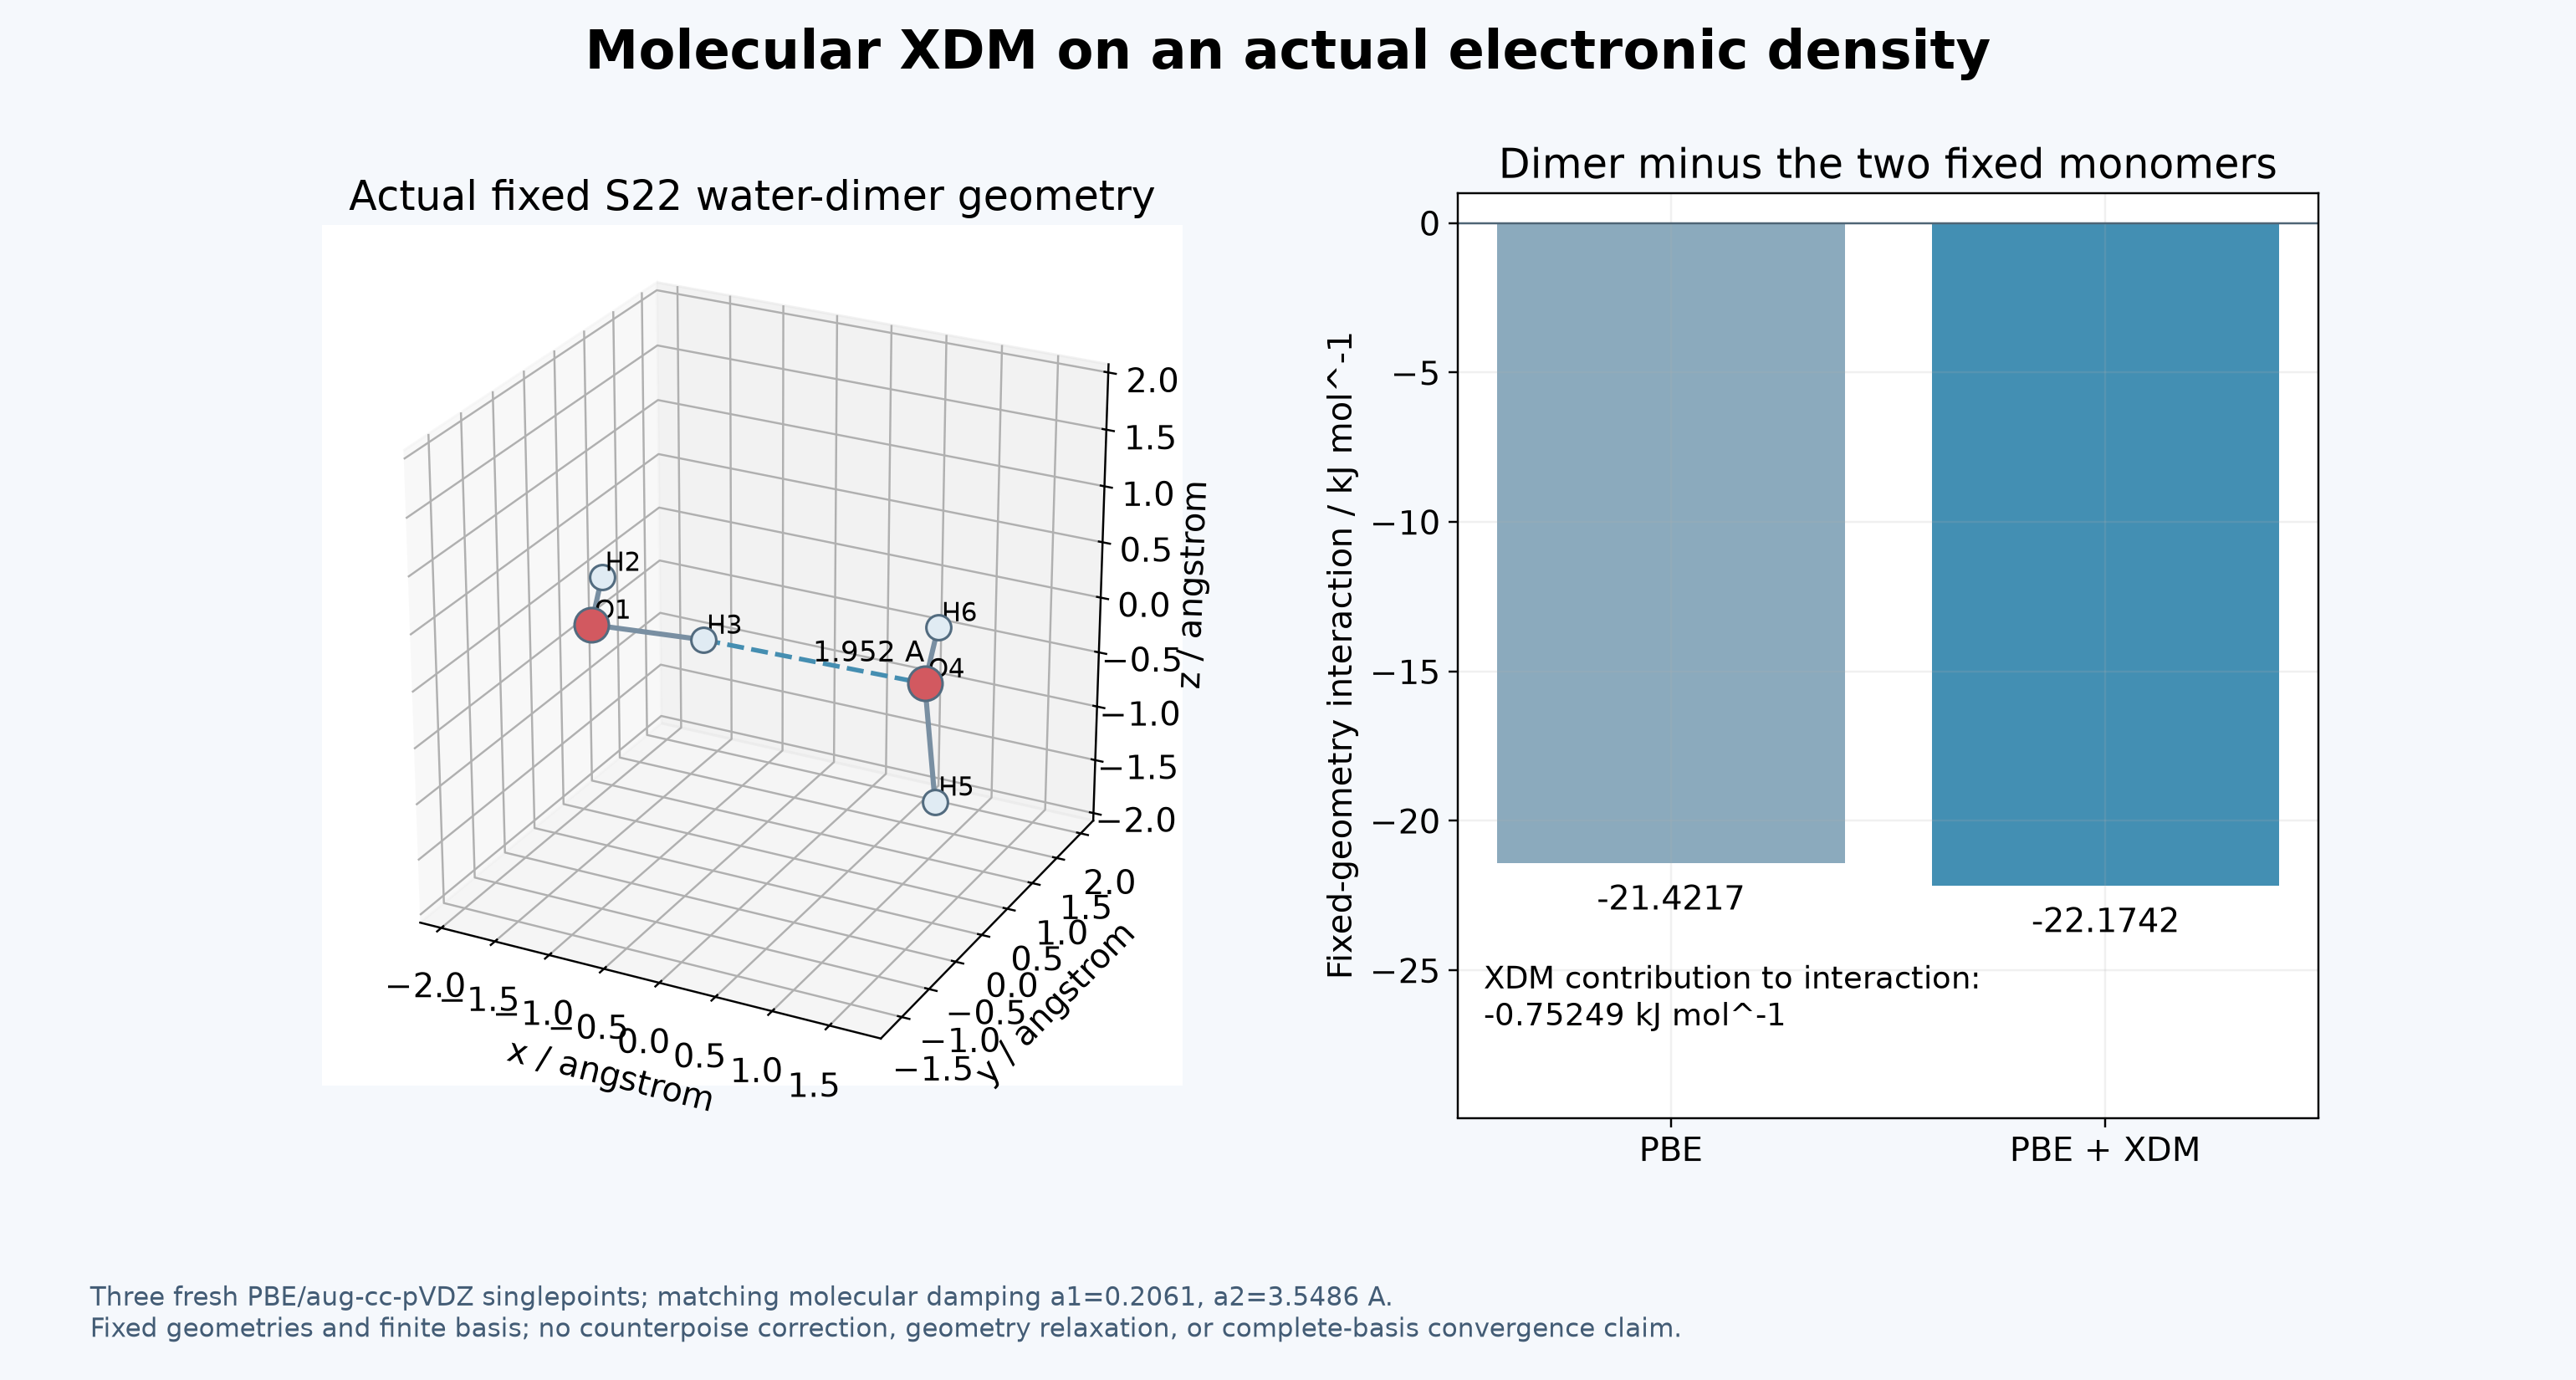
这是固定几何、小基组工作流示例,未做BSSE反校正、结构重新优化或完备基组收敛;用于学习文件传递和能量定义,不应作为收敛结合能直接引用。XDM在这里是当前密度上的后处理能量修正。
5. 看系数和积分网格#
bash run.sh 4
bash analyze.sh
第4例把二聚体网格改为 FRANCHINI VERYGOOD。本次色散能变化约 0.091841 微Hartree。仍需根据自己的体系检查积分网格和原始电子结构精度。
原生输出列出原子矩、体积、C6/C8/C10及对应能量分量。图中的C6对角线是自系数,求分子色散能时没有把同一原子的零距离“自相互作用”加进去。本组运行的C9分量为0。
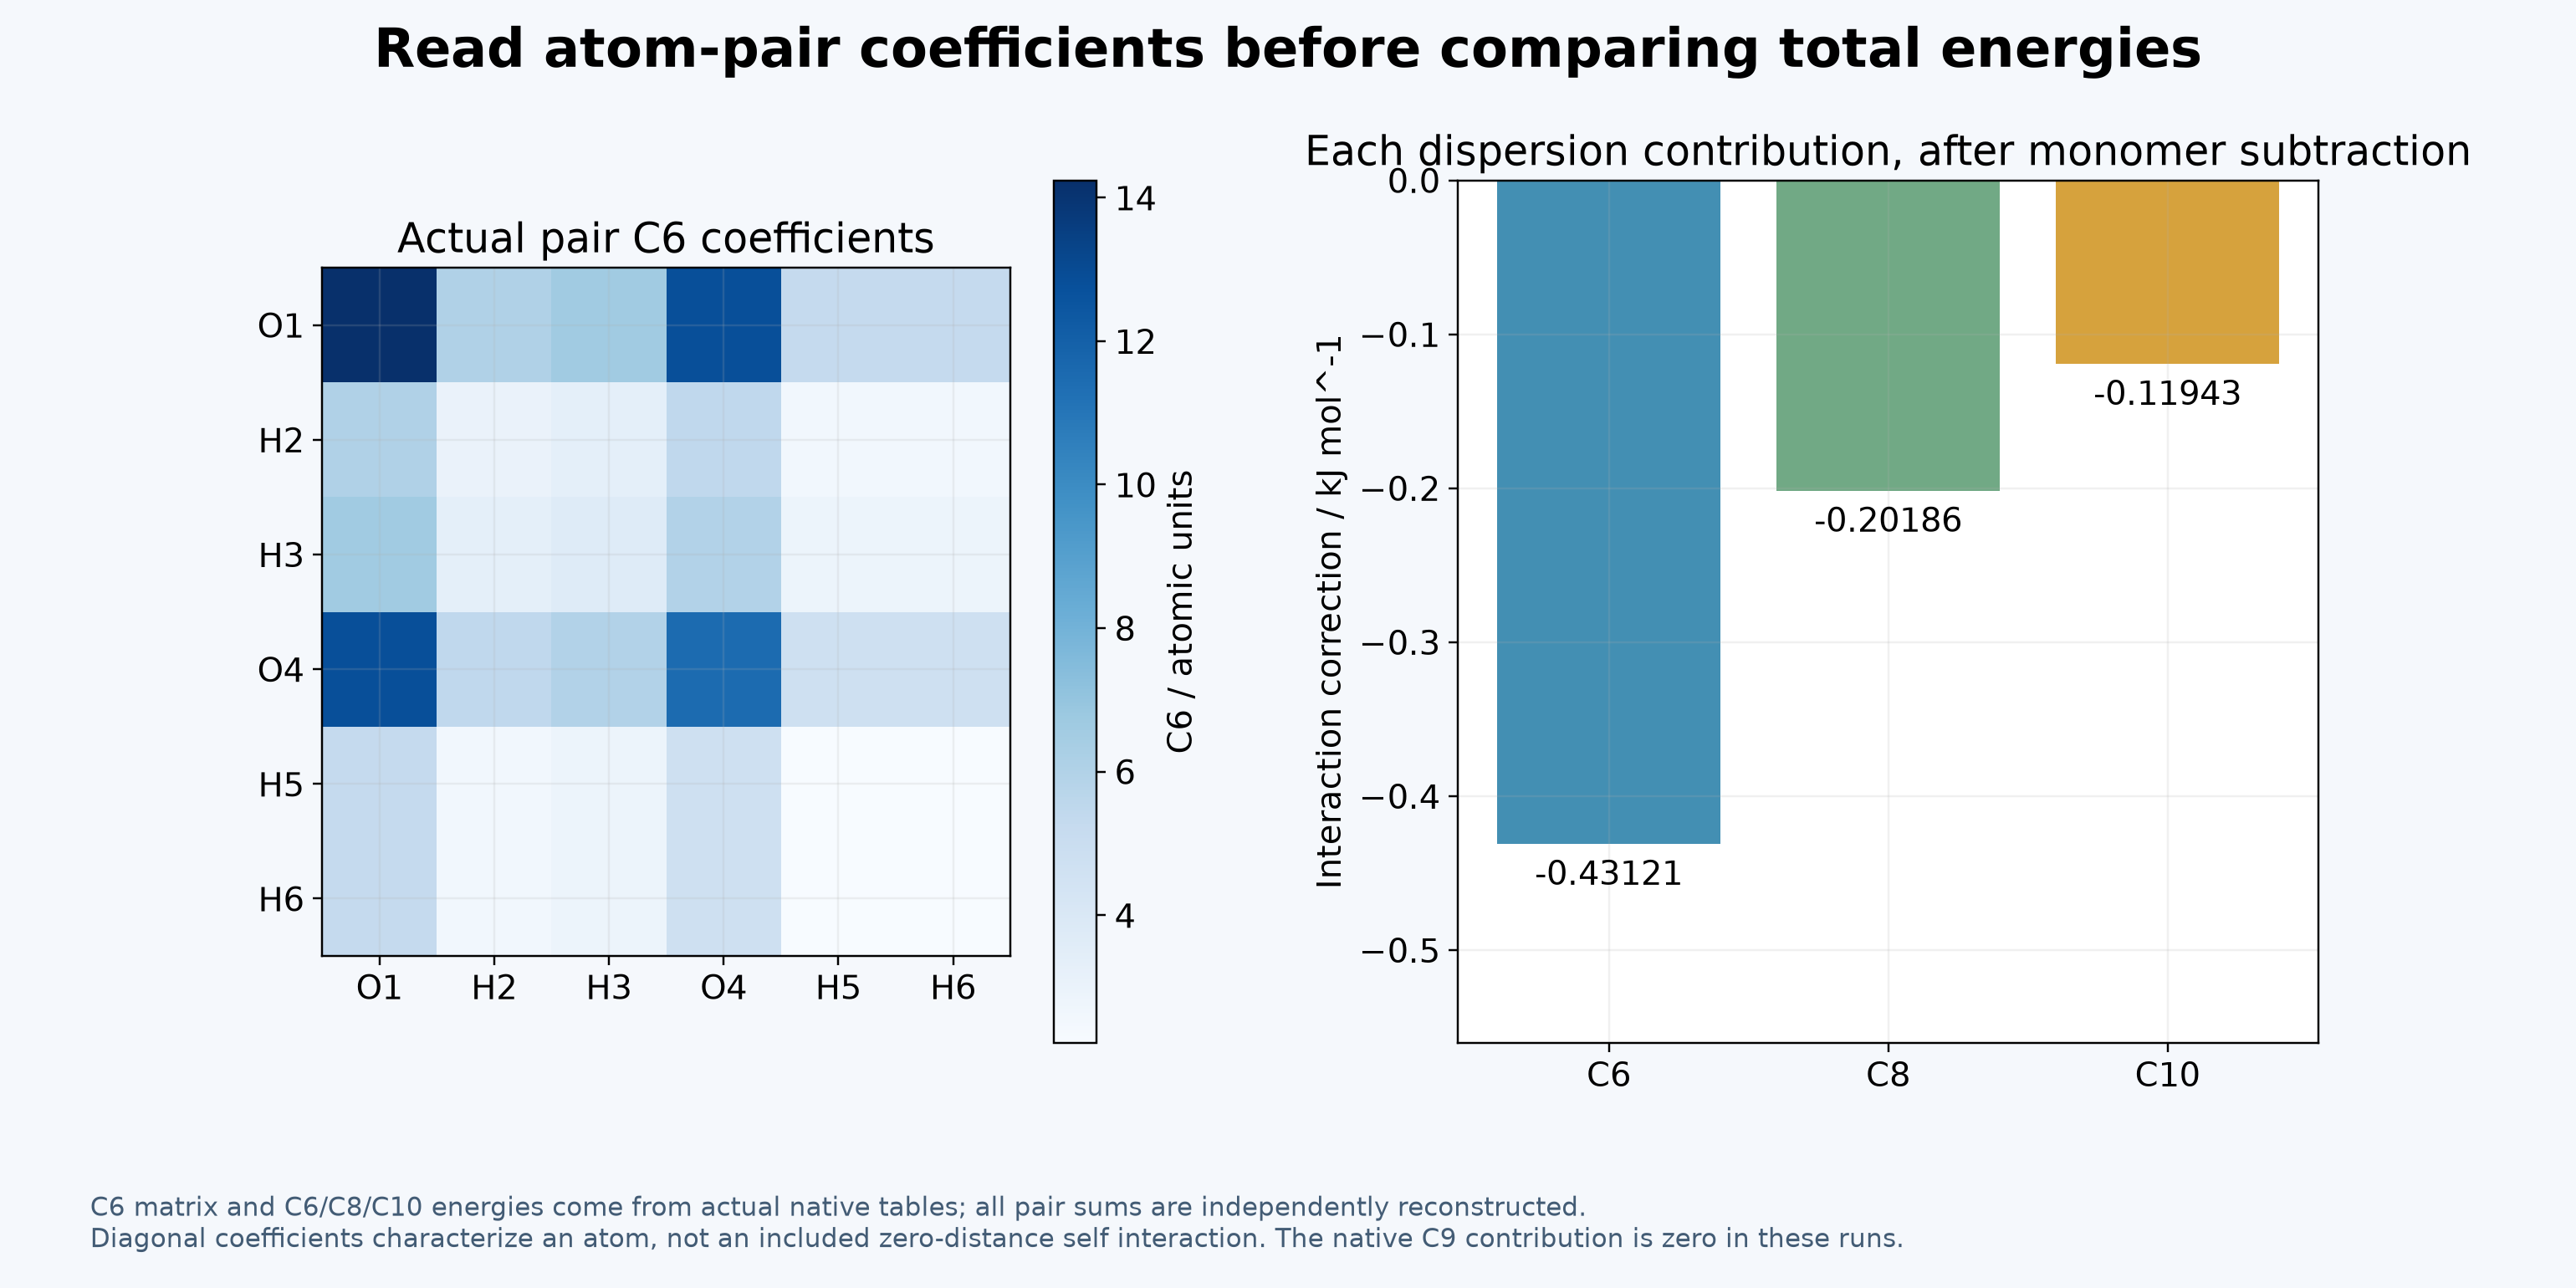
图件直接使用实际原子对系数和能量表;脚本另从实际原子坐标、系数与阻尼公式重建原子对求和。最终得到新的SCF输出、WFX、原生色散表及可放大的结构和数据图。官方XDM命令说明可查询其他数据接口。
仅分析随包数据时,检查表位于 analysis-reference/CHECKS.json,图片在 figures-reference/;完整重算的对应输出为 analysis/ 和 figures/。