
Critic2 前分子密度与拓扑
使用内置苯和尿素说明前分子密度、分子环与周期晶胞,以及它和自洽DFT的区别。
阅读本篇目录
下载Critic2实操包,解压后进入包目录。每次重算使用一份新的目录;输入、原始结果、数据表和高清图都在包内。模块为 critic2/1.4,本专题按集群实际入口操作。
1. 什么时候用前分子模型#
前分子密度是按结构叠加原子密度表。它适合熟悉搜索流程、初步观察几何关联,但没有电子自洽重排;不能用它替代目标材料的DFT密度去声称电荷转移或精确成键性质。
bash run.sh 9
bash run.sh 10
苯的完整输入:
molecule library benzene
auto
cpreport cps.json
cpreport bonds.xyz graph
尿素晶体的完整输入:
crystal library urea
auto
cpreport cps.json
cpreport bonds.xyz graph
读入结构后,默认0号场就是前分子密度;这两例没有LOAD自洽DFT文件,因此输出应明确标成前分子模型。
2. 看环与周期计数#
grep -n 'critical points' work/benzene-promolecular/out.cro
grep -n 'critical points' work/urea-promolecular/out.cro
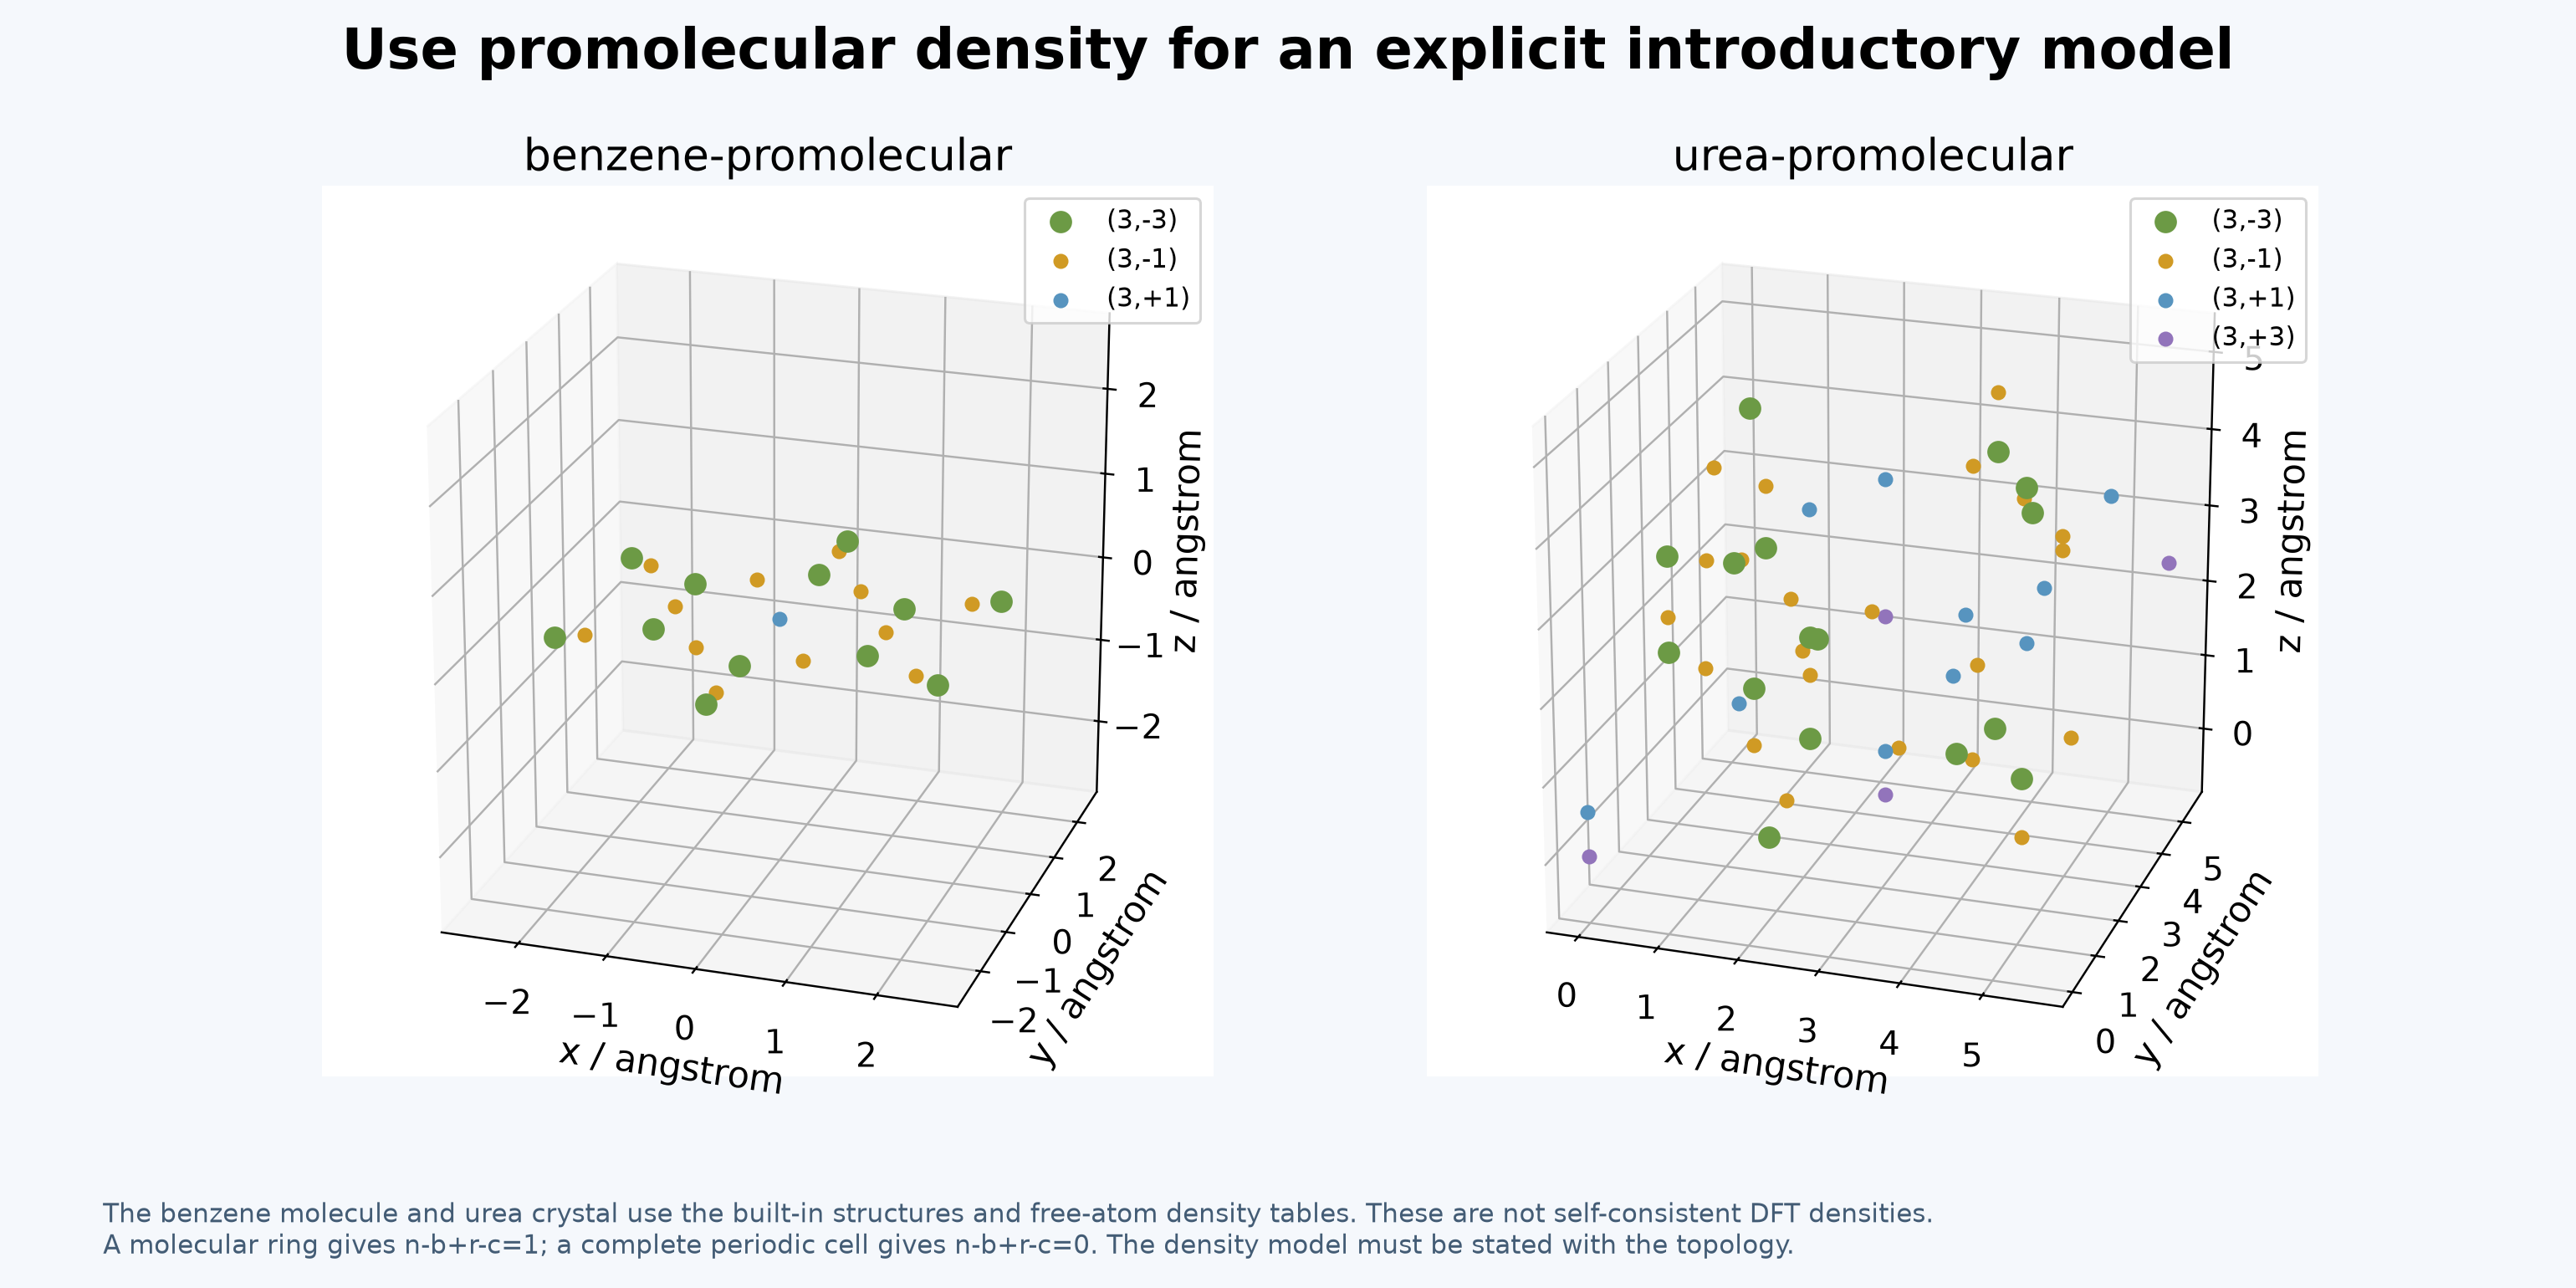
实际内置模型:苯的分子环和尿素周期晶胞的完整CP点集。
本例苯有12个核位置、12个键点、1个环点、0个笼点,12−12+1−0=1。尿素完整晶胞为16、22、10、4,16−22+10−4=0。比较周期结果时应使用完整晶胞计数或正确的多重性,不把非等价代表点数量直接相加。
重新提取配套结果#
先看已有数据时,在新解压目录执行:
bash analyze.sh
ls analysis-reference
ls figures-reference
它从 reference/work/ 提取表格并生成9张图,不启动新的DFT。若要从上游水体系开始重算,在另一份新解压目录执行 bash run-all.sh;流程为ORCA计算 → 原生波函数导出 → 真实VASP密度转换 → Critic2 → 表格和图片,结果在 work/、analysis/、figures/。单例只产生对应目录,不要对缺少其他条件的半套结果调用整包分析。
需要根据你的体系选择资源?联系讨论计算需求。实际可用软件与权限,以当前账户和运行环境为准。