
ORCA到Critic2波函数格式实操
用原生导出工具和Multiwfn把实际ORCA波函数传给Critic2,完整展示FCHK转换与终端操作。
阅读本篇目录
从ORCA继续做密度、色散和静电势分析,关键是传递实际电子结构结果,并保留后续功能需要的信息。这篇用本组实际文件展示WFX、MOLDEN和FCHK的传递。
1. 查看本组文件#
下载分子后处理资料包,在分配到的CPU资源中解压:
unzip critic2-molecular-wave144-*.zip -d critic2-molecular
cd critic2-molecular
bash run.sh list
模块为 critic2/1.4(内部1.4.155,GCC/GFortran13.3、OpenMP、LAPACK/BLAS、Libcint)、orca/6.1.1 和 multiwfn_nogui/2026.10.18。ORCA和Multiwfn采用已有官方二进制,未在本例重新编译;本组程序使用1个CPU线程,无需GPU。
ls data/water-HF
ls data/CF3Cl
每个分子保留原始 case.inp、case.out 和原生导出的WFN/WFX/MOLDEN。方法和基组始终以原ORCA输入输出为准;转换文件的一般性标题不能代替它们,也不代表执行了新的SCF。
2. 从实际SCF导出轨道#
完整重算使用:
bash run-all.sh
脚本对每个分子先实际运行ORCA,再调用同版 orca_2mkl case -molden 和 orca_2aim case;保留导出前后相同的实际 case.gbw状态,并把新导出的文本文件交给后处理。公开包不分发gbw或软件二进制。
需要手动操作时,在自己的相应计算目录中执行:
module purge
module load orca/6.1.1
"$ORCA_ROOT/orca" case.inp > case.out
"$ORCA_ROOT/orca_2mkl" case -molden
"$ORCA_ROOT/orca_2aim" case
生成的 case.molden.input、case.wfx和 case.wfn应与这次实际单点对应。几何相同不等于电子结构相同,不要从另一套方法或基组随便复制一个波函数替代。
3. 用Multiwfn转换为FCHK#
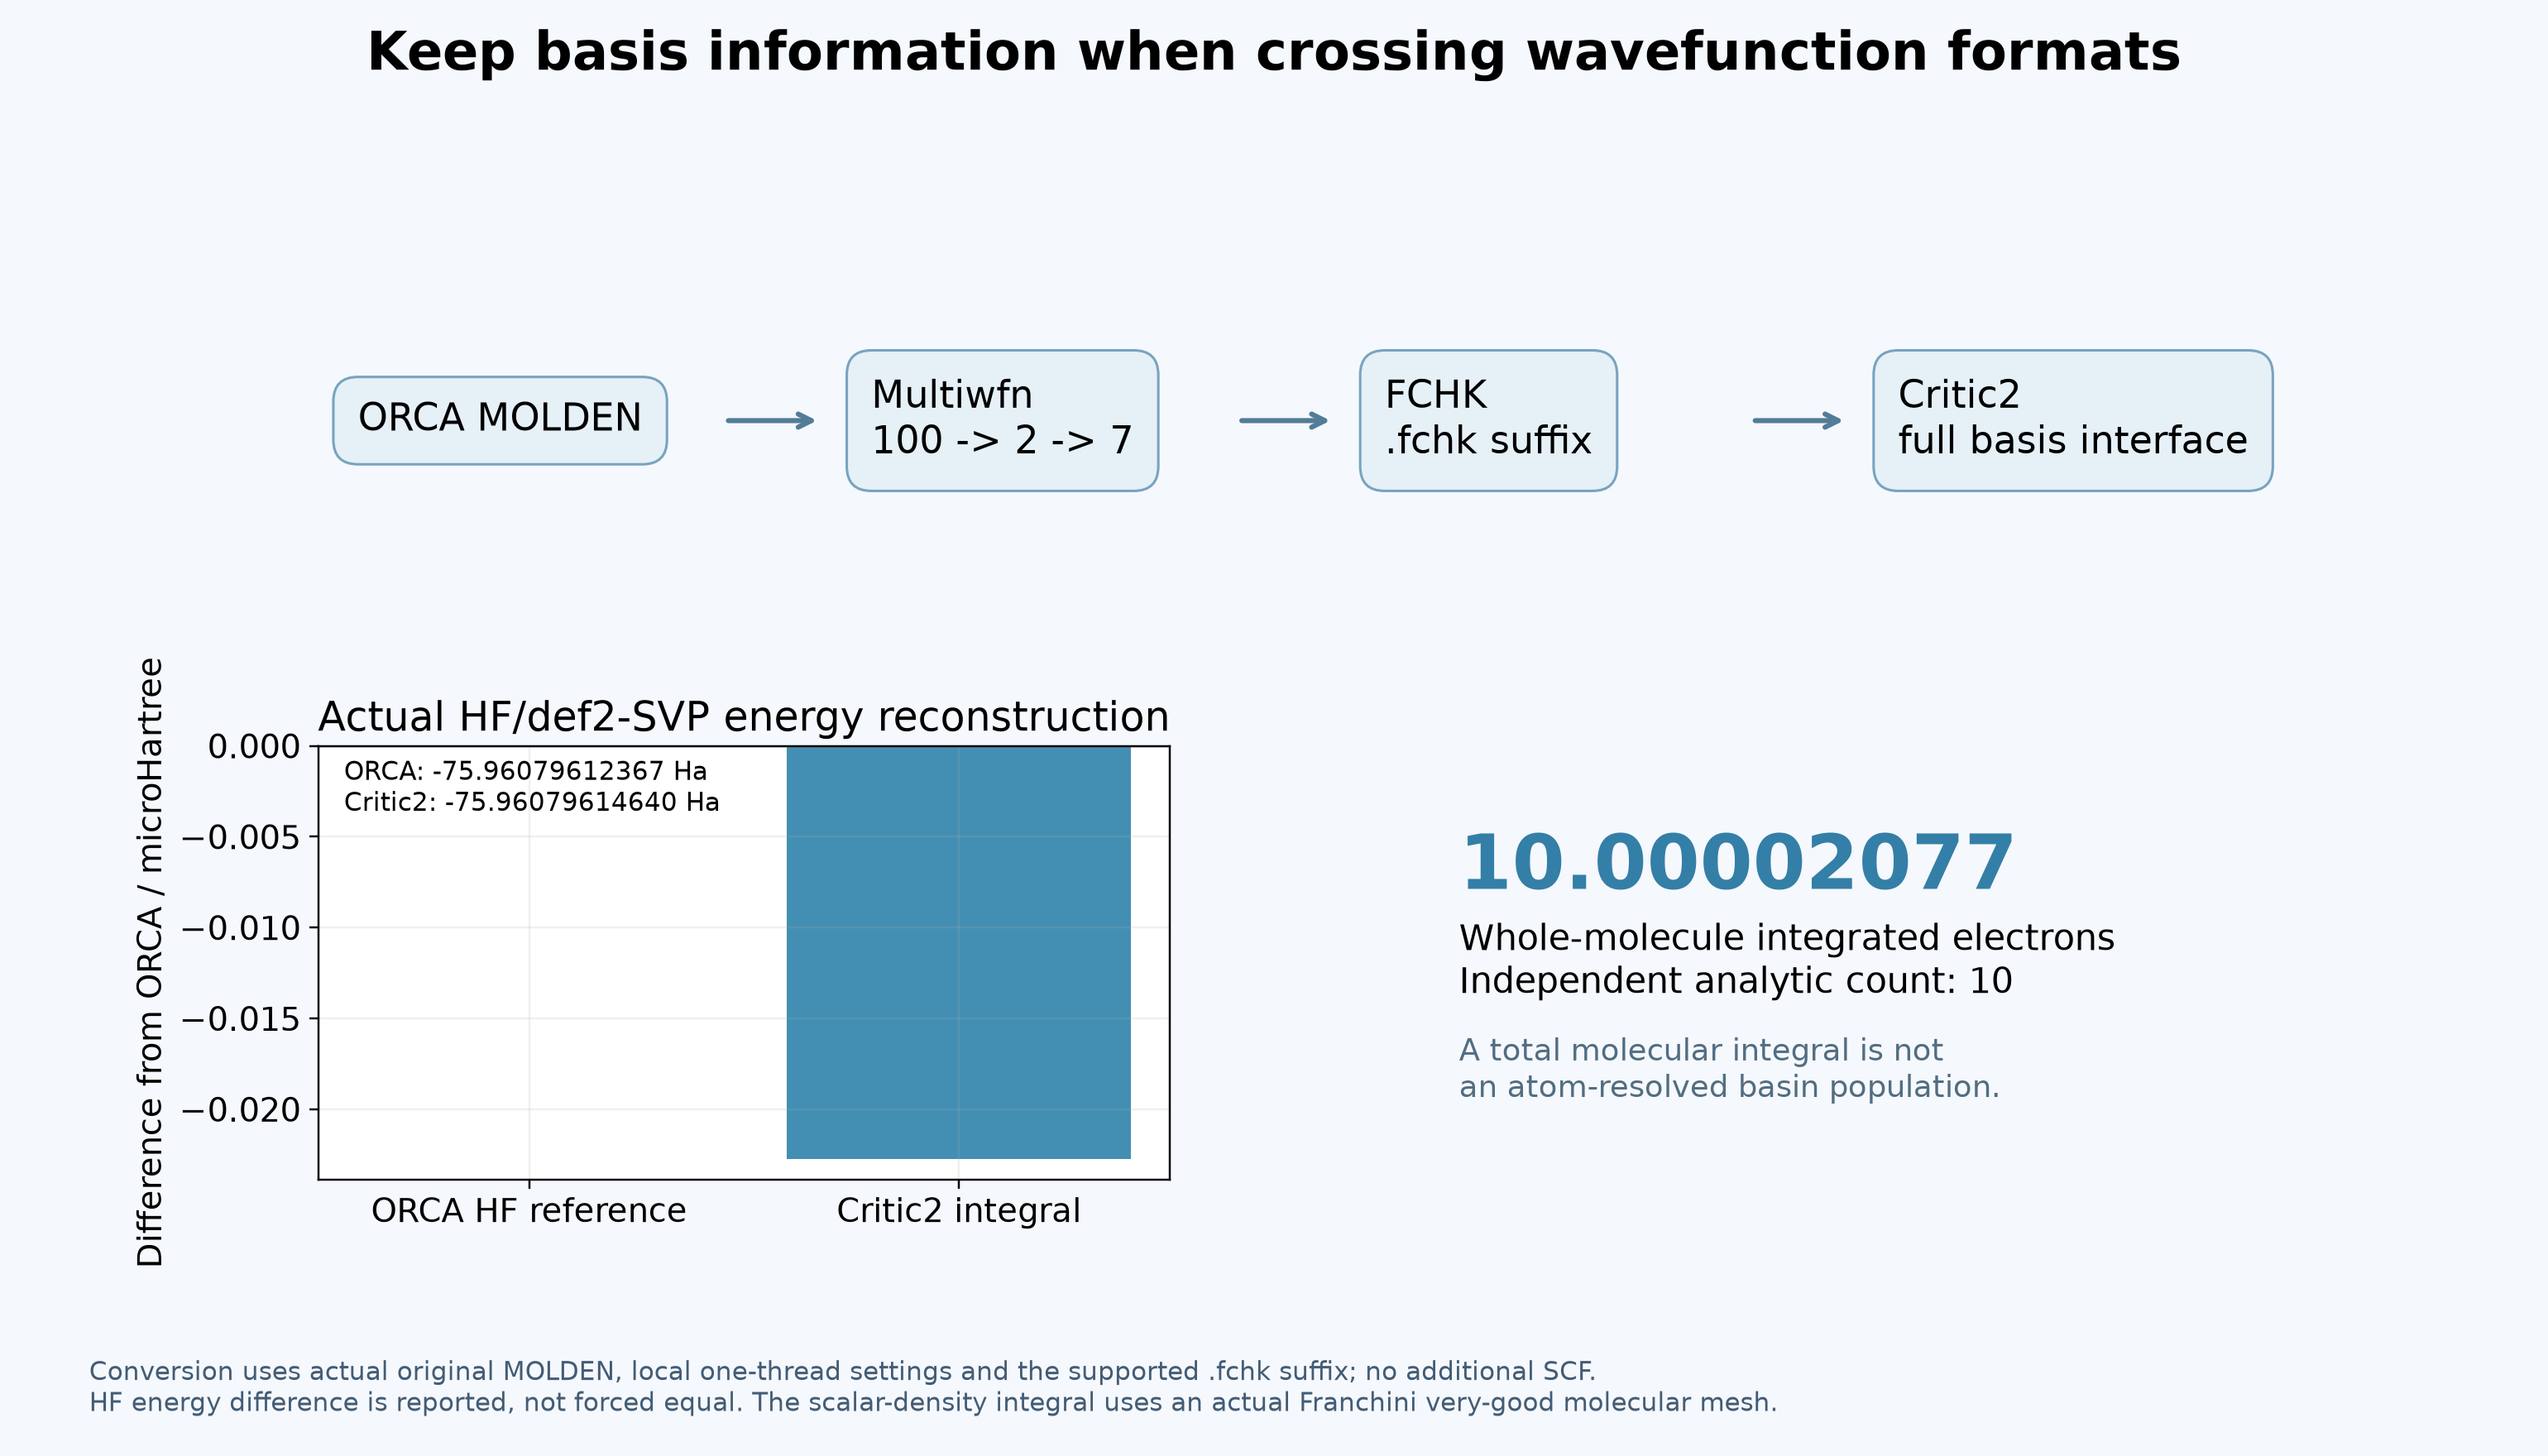
当前Critic2的普通密度分析可读取本组ORCA MOLDEN/WFX;需要完整基组积分接口的HF能量与σ-hole分析使用FCHK。
先从包目录复制本组HF水分子的实际MOLDEN到一个新目录,再准备局部设置:
mkdir format-demo
cp data/water-HF/case.molden.input format-demo/
cd format-demo
module purge
module load multiwfn_nogui/2026.10.18
cp "$MULTIWFN_ROOT/settings.ini" .
grep nthreads settings.ini
本模块默认1线程,整包脚本也明确在各自工作目录复制设置并设为1线程,不修改用户其他目录里的配置。
输入文件 convert.in如下,依次选择100、2、7并保存:
cat > convert.in <<'EOF'
100
2
7
case.fch
0
0
q
EOF
实际程序调用方式:
"$MULTIWFN_ROOT/Multiwfn_noGUI" case.molden.input < convert.in > convert.log
cp case.fch case.fchk
.fch与这里复制得到的 .fchk字节完全相同;后一步使用当前Critic2支持的后缀,不是再次转换或改变电子结构。
4. 让Critic2读取带基组的文件#
先创建本例HF积分输入,再运行:
cat > in.cri <<'EOF'
molecule case.fchk
load case.fchk
reference 1
molcalc hf
EOF
module purge
module load critic2/1.4
critic2 in.cri out.cro
grep 'Total energy' out.cro
σ-hole则在当前分子和参考场后使用:
sigmahole 1 2 npts 25 25 isoval 0.001 maxangle 90
确认原子编号和计算目的;相关完整例子分别见分子积分和σ-hole表面静电势。
5. 核对传递是否正确#
本组同时检查了原始WFX、转换后FCHK的实际密度、完整电子数、HF能量,以及原始MOLDEN在Multiwfn中计算的9个静电势点。文件转换链保持输入来源,不能只看文件是否生成。
如果手动用Multiwfn计算一个点,先选主功能1,再输入坐标,随后选择坐标单位。例如一个点的实际输入顺序为:
1
0.4,0.3,0.2
2
q
q
这里2选择Å。输出的 Density of all electrons和 Total ESP可与相同物理坐标的结果比较;本包的9个表面点使用同样的单位流程。
最后用 bash analyze.sh查看随包数据与图件;整包新计算依次写入 orca-work/、runtime-data/、conversion-work/和 work/。需要引用Multiwfn的研究工作,请按官方引用说明引用Tian Lu与Feiwu Chen, J.Comput.Chem.33,580(2012),doi:10.1002/jcc.22885,以及Tian Lu,J.Chem.Phys.161,082503(2024),doi:10.1063/5.0216272。
仅分析随包数据时,检查表位于 analysis-reference/CHECKS.json,图片在 figures-reference/;完整重算的对应输出为 analysis/ 和 figures/。