
Gaussian 方法与基组选择实操
固定水分子几何比较四种HF基组、B3LYP和PBE0,并衔接真实CO相关能参考。
阅读本篇目录
本篇使用鸢算科技集群实际运行的 Gaussian 16 C.01 AVX CPU 结果。程序为厂商预编译版本,按用户独立初始化,不使用公共 Gaussian module。示例采用单线程 CPU 后端,不作为 Intel Xeon 8173M 节点的性能基准。
下载15个条件的完整输入、原生数值摘录和绘图脚本,在新解压目录查看结果:
bash run.sh
这一步不调用 Gaussian,使用现有 ASE Python 环境里的 Matplotlib 作图,输出 analysis/ 和 figures/。results/*/output.log 是实际原生行摘录,native-fields.fchk.txt 是 formchk 的数值字段摘录,省略个人路径、其余正文和轨道系数;不是完整波函数文件。
需要重新计算时,先 yskit gaussian-init 准备自己的环境,再按 Gaussian提交示例在可用 CPU 分区提交。若已经获得 CPU 作业资源,可在另一份新解压目录执行 bash run.sh compute,依次原生运行全部15个条件、生成自己的检查点、提取和画图。不要在登录终端直接启动正式客户计算。参考输入每个1线程、1GB主机内存;提交整节点模板时需按实际分配调整线程数。
1. 一次只改变你需要比较的设置#
方法、基组、分子几何与数值收敛是不同层次。这里保持同一份水分子坐标,先固定 HF 方法,只换基组;再固定 6-31G(d),演示 B3LYP、PBE0 的输入和结果。
cat inputs/water-hf-ccpvdz/input.gjf
%chk=result.chk
%NProcShared=1
%Mem=1GB
#p RHF/cc-pVDZ SCF=Tight NoSymm

water-hf-ccpvdz

0 1
O 0.00000000 0.00000000 0.00000000
H 0.00000000 0.75700000 0.58700000
H 0.00000000 -0.75700000 0.58700000
RHF 适用于本例闭壳层单重态。/cc-pVDZ 指基组,SCF=Tight 是电子自洽设置;它不会代替增大基组。这里的单点没有优化坐标,比较时不混入几何变化。
2. 四种HF基组的实际数据#
ls inputs/water-hf-*/input.gjf
head analysis/energies.csv
| 基组 | 基函数数 | HF能量 / Hartree |
|---|---|---|
| STO-3G | 7 | -74.9630631539 |
| 6-31G(d) | 19 | -76.0104961767 |
| cc-pVDZ | 24 | -76.0267656731 |
| cc-pVTZ | 58 | -76.0571140165 |
图中以本例 cc-pVTZ 结果作为能量差参考。STO-3G 适合快速学习输入和流程;本例更大的基组给出不同的总能量,基函数数也明显增加。不同基组家族不一定严格嵌套,不应把这四点推广成“任意基组名称越长,所有性质就越准确”。
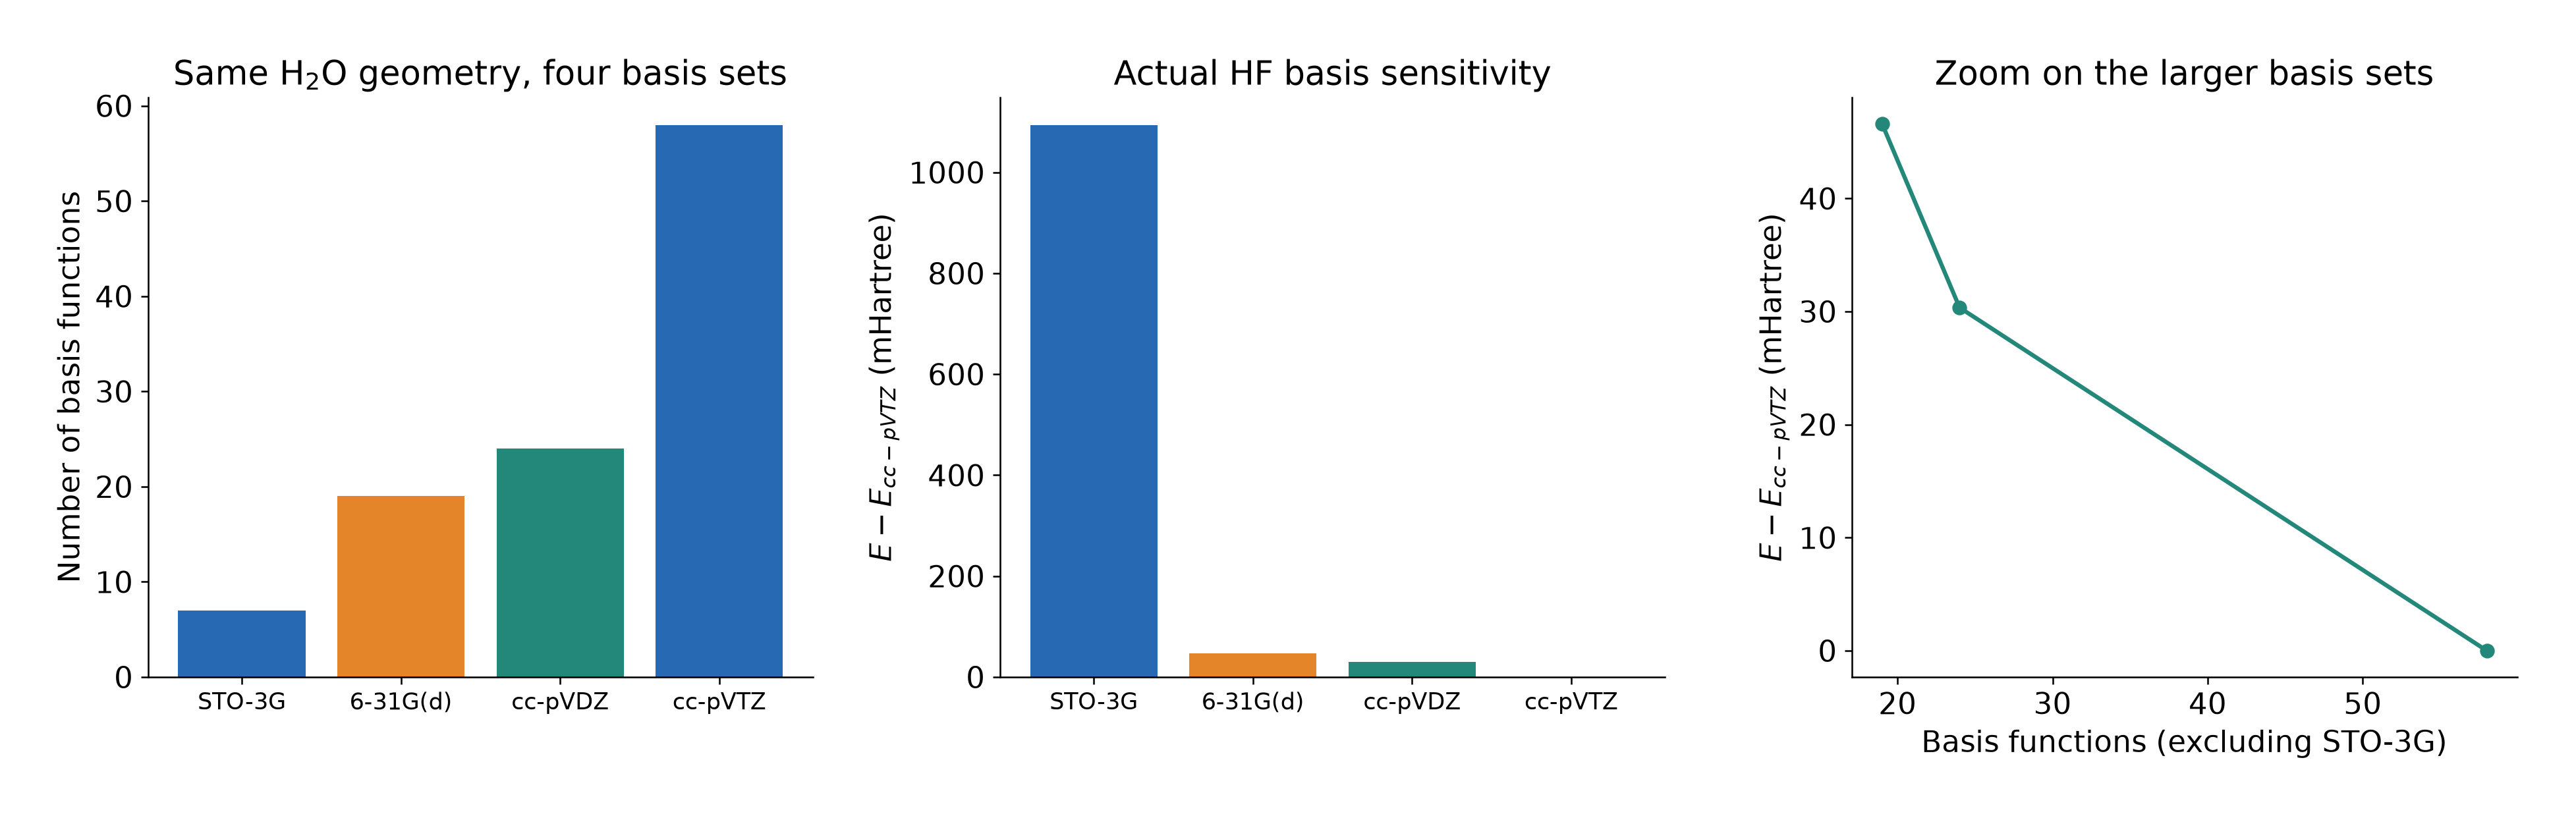
研究具体性质时,保持方法和几何约束一致,增加所需的极化、弥散或更大基组,直接观察目标能量差、几何、频率等是否稳定,而不是只看绝对总能量的末几位。
3. 在相同基组下更换DFT方法#
#p B3LYP/6-31G(d) SCF=Tight Int=UltraFine NoSymm
#p PBE1PBE/6-31G(d) SCF=Tight Int=UltraFine NoSymm
这两行表示两个独立条件,不是放进同一个 route。Gaussian 中本例用 PBE1PBE 调用 PBE0。
| 方法、基组与网格 | 固定几何能量 / Hartree |
|---|---|
| HF/6-31G(d) | -76.0104961767 |
| B3LYP/6-31G(d), UltraFine | -76.4087380244 |
| PBE0/6-31G(d), UltraFine | -76.3255716112 |
不同方法的绝对能量采用不同近似,只据表中谁更负不能给方法作准确性排名。本表用于说明方法关键词、电子数与实际输出的对应。
4. 将流程迁移到CO#
已有CO 的 CCSD(T) 相关能例子提供真实 CO 输入与 HF 参考:固定 C–O 距离 1.128 Å、cc-pVDZ,HF 能量 −112.74931133 Hartree,CCSD(T) 能量 −113.05436430 Hartree。这些是此前已经完成的同一 CO 计算中的不同层次,不是本篇新增的独立 CO 基组扫描。
将自己的分子换进输入前,重新确认电荷、多重度和基组对各元素的覆盖。含重元素时继续看ECP与GenECP,遇到电子收敛问题再按SCF实操检查算法和最终输出。
在一致方法下比较构象与路径#
乙醇构象优化与实际TS/IRC保持B3LYP/6-31G(d)、UltraFine和相同电荷多重度,分别比较电子势能;热化学再在相同温压下比较H/G,避免把不同物理量或不同理论级别直接相减。