
Gaussian 零点能、热化学与温压重算
用乙醇实际ZPE、H/G/S和ReadFC温压条件,说明提取命令、单位、气相标准态及低频近似限制。
阅读本篇目录
本教程使用鸢算科技集群实际计算的9原子乙醇,Gaussian 16 C.01 AVX 厂商预编译 CPU 版本,B3LYP/6-31G(d)、UltraFine 积分网格。软件按用户独立初始化,不使用公共 Gaussian module;示例为单线程 CPU 参考,不作为 Intel Xeon 8173M 节点性能数据。
下载乙醇完整输入、实际数值摘录、CSV与绘图脚本,在新解压目录先查看结果:
bash run.sh
这一步无需 Gaussian,使用集群 ASE 3.29 的 Python、SciPy 和 Matplotlib 生成 analysis/、figures/。原生重算需先用 yskit gaussian-init 初始化个人环境,在已分配 CPU 的作业中执行 bash run.sh compute。包内每个输入1线程、1GB主机内存;按照整节点模板提交时,线程和内存应与实际分配对应。不要在登录终端直接启动正式客户计算。
results/*/output.log 是实际科学数值行摘录,native-fields.fchk.txt 是 formchk 的数值字段摘录,不包含轨道系数。二者不是完整日志或完整波函数;包内不分发 Gaussian 软件、二进制检查点。
1. 先分清电子能与热化学量#
| 输出 | 含义 |
|---|---|
| SCF Done / Total Energy | 指定几何和电子方法的电子能 E |
| Zero-point correction | 零点振动修正 ZPE |
| Sum of electronic and thermal Enthalpies | 电子能加热焓修正后的 H |
| Sum of electronic and thermal Free Energies | 当前理想气体 RRHO 模型下的 G |
| Total表最后一列 | 熵 S,cal mol⁻¹ K⁻¹ |
Sum of electronic and ... 已经包含电子能,不能再把 E 加一次。表中能量单位 Hartree/粒子,能量差乘2625.49964换成 kJ/mol;熵乘4.184换成 J/mol/K。
grep 'Zero-point correction' work/ethanol-trans-optfreq/output.log
grep 'Sum of electronic and' work/ethanol-trans-optfreq/output.log
grep 'Temperature' work/ethanol-trans-optfreq/output.log
2. 不重新求 Hessian,改变温度和压力#
先完成 ethanol-trans-optfreq,产生自己的 result.chk,再运行3个 Freq=ReadFC 条件。200 K、1 atm 的完整输入:
%OldChk=../ethanol-trans-optfreq/result.chk
%Chk=result.chk
%NProcShared=1
%Mem=1GB
#p B3LYP/6-31G(d) SCF=Tight Int=UltraFine NoSymm Geom=AllCheck Guess=Read Freq=ReadFC Temperature=200 Pressure=1
%OldChk 读取前一步真实检查点;Freq=ReadFC 读取已有力常数,Geom=AllCheck 读取几何和分子信息,Guess=Read 读取初猜。这里没有再填标题、0 1与坐标。
bash compute.sh ethanol-trans-optfreq
bash compute.sh ethanol-thermo-200K-1atm
bash compute.sh ethanol-thermo-400K-1atm
bash compute.sh ethanol-thermo-298.15K-2atm
grep 'Sum of electronic and' work/ethanol-thermo-200K-1atm/output.log
Temperature 单位 K,Pressure 单位 atm。这里只改变统计热力学条件,几何、电子能和21个振动频率保持一致,没有重新优化或重新做电子自洽。
3. 实际结果与独立提取#
cat analysis/followups/thermochemistry.csv
cat analysis/minima/RESULTS.json
| T / K | p / atm | H / Hartree | G / Hartree | S / cal mol⁻¹ K⁻¹ | ZPE / Hartree |
|---|---|---|---|---|---|
| 298.15 | 1 | -154.948280 | -154.978864 | 64.369 | 0.080306 |
| 200.00 | 1 | -154.950436 | -154.969211 | 58.907 | 0.080306 |
| 400.00 | 1 | -154.945487 | -154.989725 | 69.400 | 0.080306 |
| 298.15 | 2 | -154.948280 | -154.978209 | 62.991 | 0.080306 |
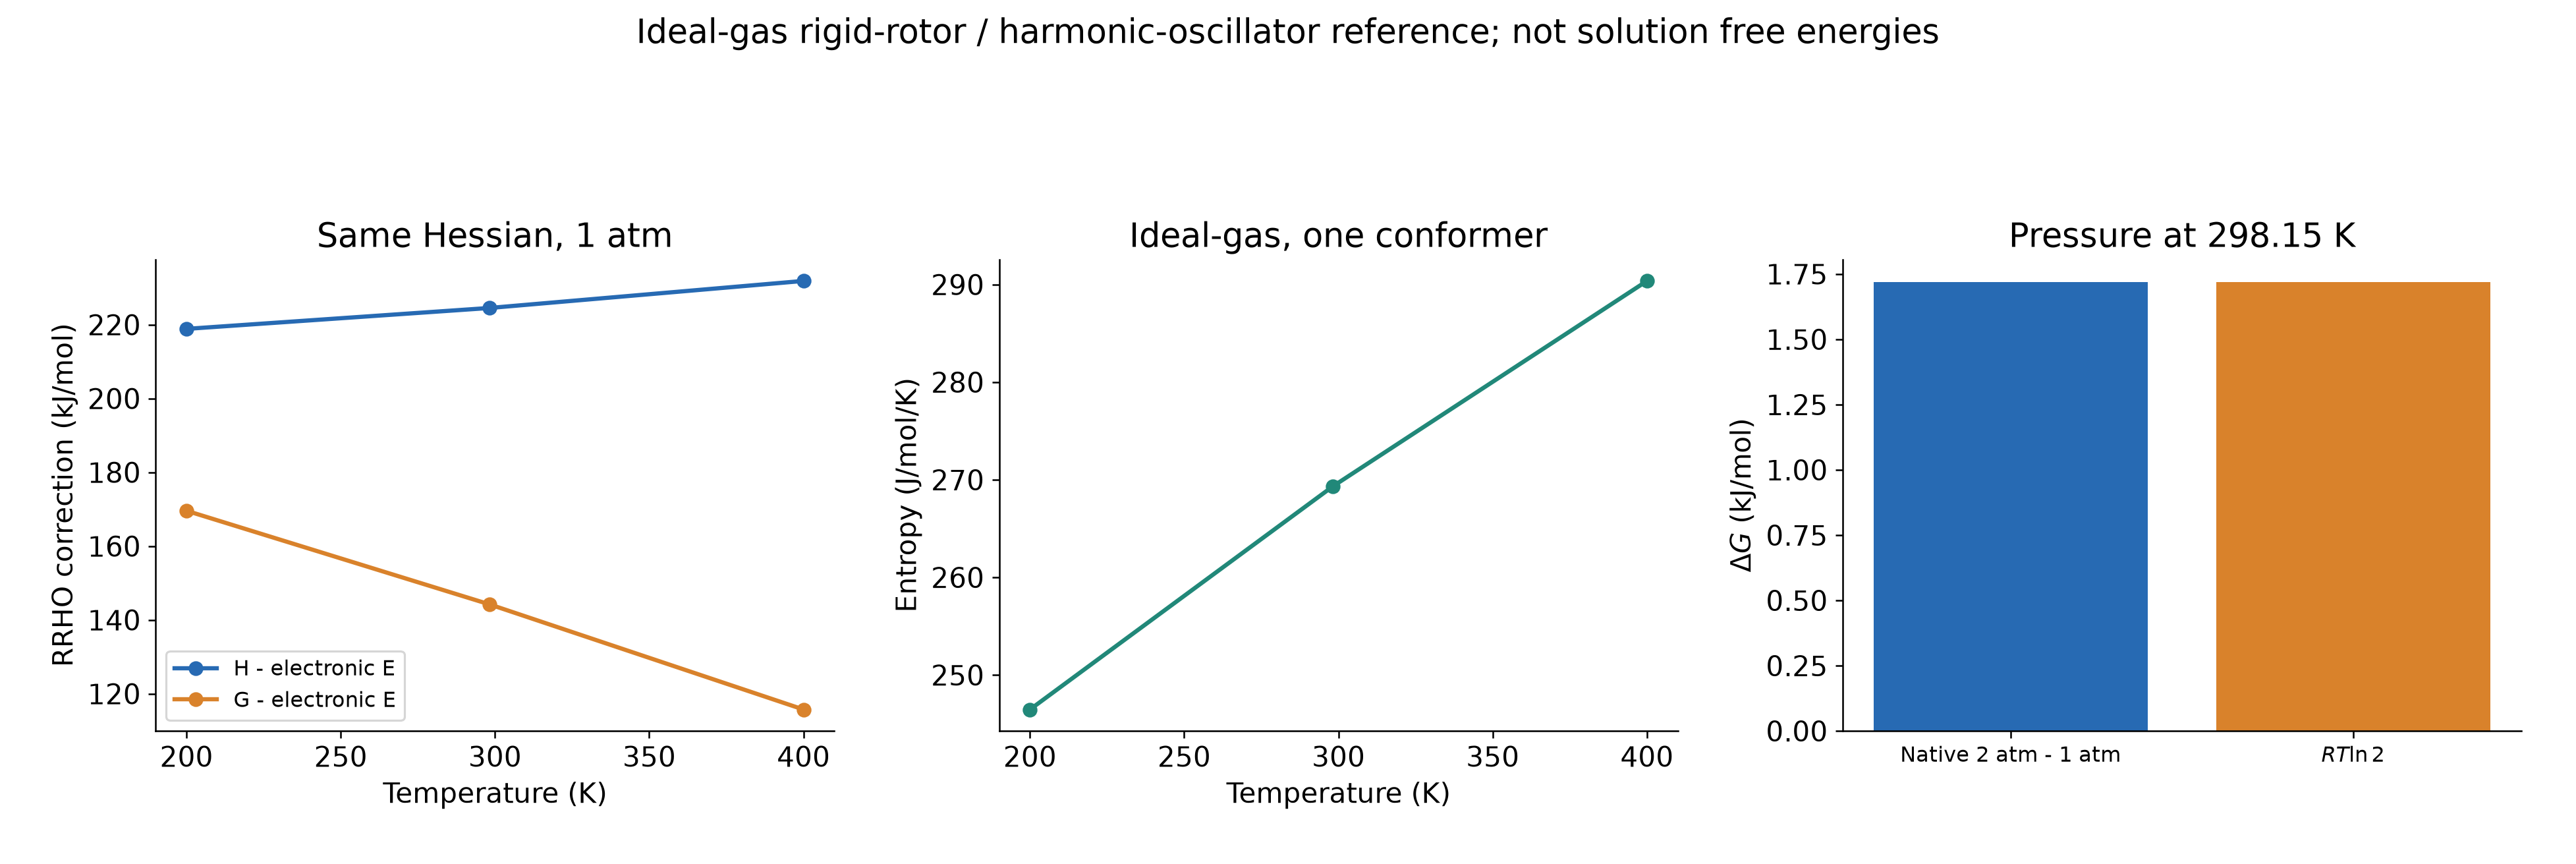 同一构象、298.15 K下,从1 atm变到2 atm,理想气体
ΔG=RT ln2,约1.72 kJ/mol;H不变,S降低。输出小数位有限,比较时保留对应的舍入范围。
脚本用 ASE IdealGasThermo、实际原生同位素质量、优化后几何和21个正频率重新计算 H/G/S,并核对 ZPE 为各振动零点能之和。使用普通元素平均原子量替换同位素质量,末几位可能不同。
4. 比较构象或反应时如何用#
两个乙醇构象应在相同方法、基组、积分网格、温度和标准态下比较。查看 analysis/minima/RESULTS.json 中的电子能、ZPE和298.15 K的G,分别做差;不要把一个构象的电子能与另一个构象的G相减。
反应自由能需按配平的化学计量计算 ΣG(产物)−ΣG(反应物)。本例只有单个孤立构象的理想气体、刚性转子/谐振子参考;没有溶剂、浓度标准态转换、构象系综、受阻转子或准谐振修正。溶液反应和柔性分子需要另行选择相应模型,不能直接把这组气相数字当作溶液实验自由能。
频率中有虚频时先确认几何性质。稳定物种的热化学不要通过删掉虚频强行继续;过渡态热力学有其反应坐标处理约定,不能把它当普通稳定构象的21个正频率使用。
检查点、网格与已有频率的后处理#
按用途查看检查点与结构辅助工具、电子密度、静电势与网格、cubman网格运算、freqchk温压与同位素。提供完整终端命令、自己的检查点复算步骤、真实网格数据和高清图。密度网格特别区分Density与FDensity;温压/同位素重算说明固定几何与力常数的适用范围。