
Gaussian freqchk温压与同位素
从已有真实Hessian重算温压和羟基氘替换,给出终端参数、实际IR频率和热化学修正。
阅读本篇目录
本篇使用鸢算科技集群实际 Gaussian 16 C.01 AVX CPU 工具和我们实际计算的水、乙醇参考结果。Gaussian 为厂商预编译版本,使用个人初始化环境;分析脚本使用现有 ASE 3.29、NumPy、SciPy 与 Matplotlib 环境。
下载完整终端脚本、实际数值、结构、cube与绘图程序,在新解压目录先查看结果:
bash run.sh
这一步无需 Gaussian,输出 analysis/ 和 figures/,拒绝覆盖旧结果。results/ 有实际数值摘录和生成的网格,没有 Gaussian 软件、二进制检查点、完整FCHK、MO系数或密度矩阵。
原生重跑时,先 yskit gaussian-init 初始化自己的 Gaussian 环境,再在已分配 CPU 的作业中执行 bash run.sh compute。它先重建自己的水单点、乙醇优化/频率检查点,再运行工具。每个参考输入1线程、1GB主机内存;采用整节点模板时按实际分配调整输入。不要在客户登录终端启动正式任务。提交方法见Gaussian输入与检查点。
1. 先取得含真实Hessian的检查点#
本篇沿用优化后的反式乙醇。初始计算完整输入:
%Chk=result.chk
%NProcShared=1
%Mem=1GB
#p B3LYP/6-31G(d) Opt=(Tight,CalcFC) Freq=Raman Int=UltraFine SCF=Tight NoSymm

ethanol-trans-optfreq

0 1
C 1.16818100 -0.40038200 0.00000000
C 0.00000000 0.55946200 0.00000000
O -1.19008300 -0.22766900 0.00000000
H -1.94662300 0.38152500 0.00000000
H 0.04255700 1.20750800 0.88693300
H 0.04255700 1.20750800 -0.88693300
H 2.11589100 0.14480000 0.00000000
H 1.12859900 -1.03723400 0.88588100
H 1.12859900 -1.03723400 -0.88588100
先完成优化与频率,再运行 freqchk。它读取已有检查点,不会重新优化分子,也不会重新计算电子结构。只有单点、没有力常数数据的检查点不能替代这一步。
在包内 work/tools/ 使用自己生成的 ethanol.chk:
freqchk ethanol.chk N 298.15 1.0 1.0 Y N > my-freq-298K.log
grep 'Frequencies --' my-freq-298K.log
grep 'Thermal correction' my-freq-298K.log
这里按实际参数顺序指定:不写Hyperchem辅助文件、温度298.15 K、压力1 atm、热化学频率缩放因子1、使用默认同位素质量、不投影梯度方向。显式填写数值,避免把空回车误当成数字默认值。
2. 更改温度与压力#
freqchk ethanol.chk N 400.0 1.0 1.0 Y N > my-freq-400K.log
freqchk ethanol.chk N 298.15 2.0 1.0 Y N > my-freq-2atm.log
同一Hessian下,21个振动频率保持一致,热化学统计量随温压变化。缩放因子1代表本例不作经验频率缩放,不是对任意方法都合适的推荐系数。
| 条件 | ZPE修正 / Hartree | H修正 / Hartree | G修正 / Hartree | S / cal mol⁻¹ K⁻¹ |
|---|---|---|---|---|
| freqchk-298K | 0.080306 | 0.085519 | 0.054936 | 64.369 |
| freqchk-400K | 0.080306 | 0.088313 | 0.044074 | 69.400 |
| freqchk-2atm | 0.080306 | 0.085519 | 0.055590 | 62.991 |
| freqchk-OH-deuterium | 0.077043 | 0.082408 | 0.051420 | 65.218 |
工具这里打印的是修正量。要得到总H或总G,应把对应修正加到原电子能上;这与Gaussian主日志中已经包含电子能的 Sum of electronic and ... 不同。原生修正只打印六位小数,总量末约1×10⁻⁶ Hartree的差异可能来自舍入。
3. 只把羟基H换成D#
本例原子顺序为 C1、C2、O3、羟基H4,随后是其余H。指定整数质量数:
freqchk ethanol.chk N 298.15 1.0 1.0 N N > my-freq-OD.log <<'EOF'
12
12
16
2
1
1
1
1
1
EOF
grep 'Frequencies --' my-freq-OD.log
这个例子保持电子几何和Cartesian Hessian,仅改变核质量;不是重新优化后的氘代乙醇结构,也没有重新计算新的DFT势能面。
4. 从实际模式识别O–H与O–D伸缩#
本例O–H伸缩为第21模式、3751.2136 cm⁻¹;羟基换D后,对应O–D伸缩为第16模式、2731.0741 cm⁻¹。此时最高频已是其他C–H模式,不能直接用最高频作O–D峰。
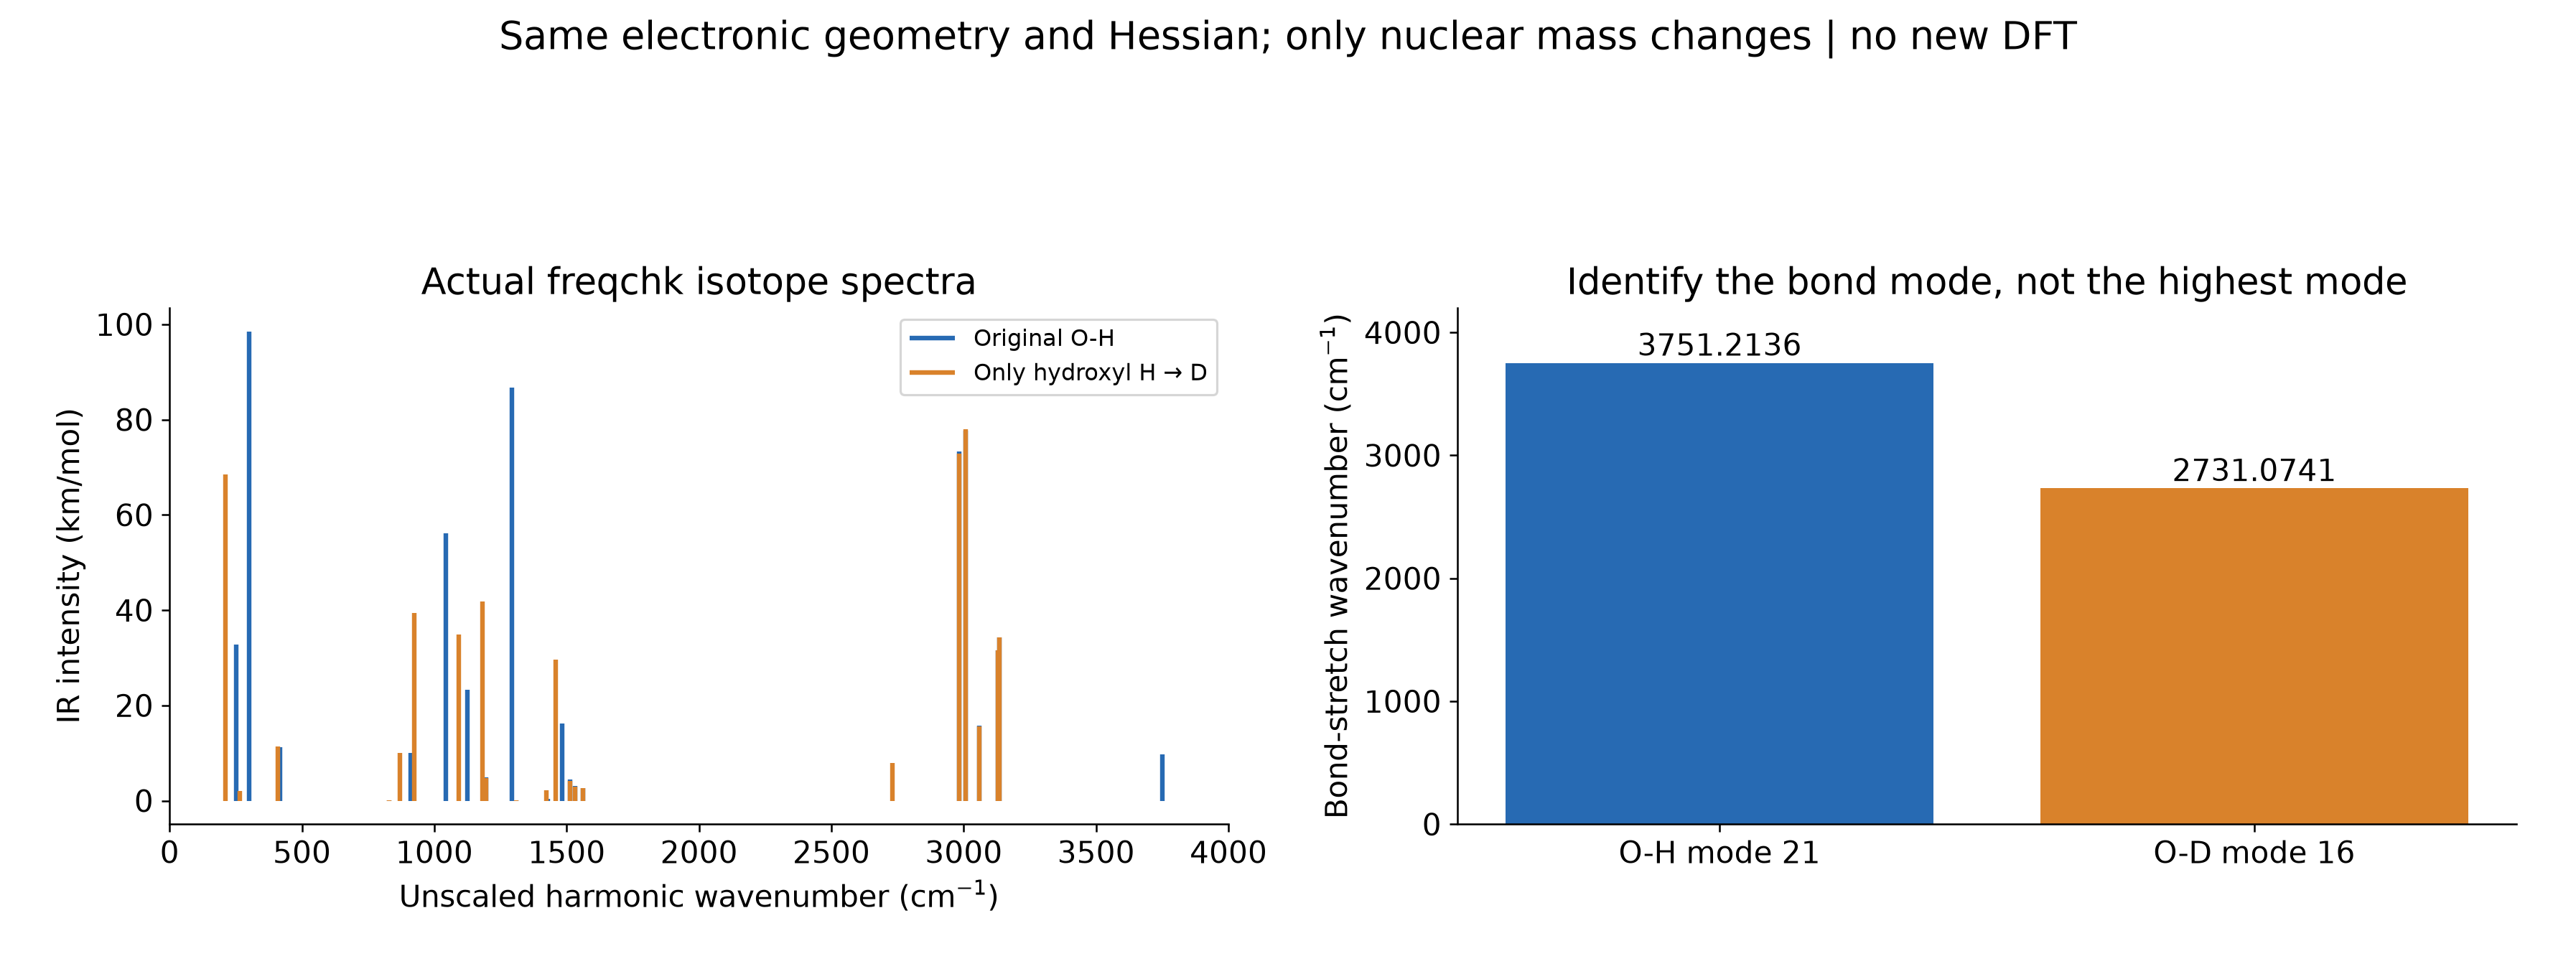 配套脚本根据完整Hessian、原生质量和原子坐标重建质量加权本征问题,投影平动/转动,再用O3–H4键的伸缩参与量识别模式。氘的质量采用约2.014101778 u,与原生打印的2.01410 u一致。
cat analysis/RESULTS.json
grep 'Atom.*mass' my-freq-OD.log
双原子约化质量模型能帮助理解频率下降,但分子模式存在耦合,不能把所有峰都按 1/√2 简单缩放。原图展示未经验缩放的离散IR强度;热化学采用单构象理想气体RRHO,柔性低频、溶剂与标准态仍需按目标问题选择相应模型。
进一步阅读Gaussian作者的freqchk手册存档;更完整的H/G/S和温压流程见Gaussian热化学教程,IR/Raman和虚频见频率实操。