
Gaussian 标准态与自由能台阶
用真实G4能量表演示1 atm到形式理想1 M的终端计算、Δn修正和相对零点。
阅读本篇目录
下载完整输入、原生数值摘录与高清图脚本,在新目录解压后先复画已有数据:
bash run.sh
得到 analysis/ 与5张 figures/,此步骤不启动Gaussian,使用集群ASE 3.29 Python环境中的NumPy、Matplotlib。
需要重算时,先在个人账号准备Gaussian:
yskit gaussian-init
按Gaussian输入与CPU提交申请CPU作业,将执行命令设置为 bash run.sh compute。已取得CPU资源并加载自己的Gaussian环境后,也可在另一份新解压目录执行:
bash run.sh compute
程序顺序完成12个HF/BSSE输入与3套完整G4任务,运行各自的formchk,再从自己的 work/ 分析和画图。水的G4数据复用此前完整实算;本包保留来源和参考输入,不重复计算这份水。客户正式任务应在分配到的CPU资源内运行。
已有 work/analysis/figures 时另解压一份;只已有完整 work/ 而无分析和图片时,可用 bash run.sh analyze继续后处理。Gaussian为16 C.01 AVX厂商预编译CPU程序,按用户独立初始化,没有公共Gaussian module或自编译器/MPI版本需要套用。参考输入每份1线程、1GB,按实际CPU资源调整,不作为GPU或Intel Xeon 8173M节点性能数据。
1. 标准态是取数前要统一的条件#
同一反应表里的各个物种,应使用一致温度、压力/浓度标准态和方法。G4本例原生摘要为298.15 K、1 atm理想气体;不能直接混入另一物种的1 M溶液自由能或1 bar气体结果。
本篇在已有真实G4数据上演示理想1 atm到形式上的理想1 mol/L标准态转换。它只改变标准态参照,没有计算溶剂相互作用,也不能把转换后的表直接称为真实溶液反应自由能。
2. 先拿到同一份实际能量台阶#
本例仍使用A=2H₂+O₂、B=H₂O₂+H₂、C=2H₂O,均有4个H、2个O。A有3个分子,B和C各2个。具体G4输入与取数见反应能实操。
下载包在新目录执行:
bash run.sh
head analysis/profiles.csv
head analysis/reaction-steps.csv
第一步从真实数值摘录生成表和图,无需再跑电子结构。若改了自己的输入,先用CPU作业重算,再从自己的 work/ 提取;不要把旧CSV的数值当成新体系结果。
3. 每个物种的标准态差#
对理想气体与形式理想浓度参照:
μ°(1 M) − μ°(1 atm) = RT ln(C°RT/p°)。
使用 C°=1000 mol/m³、R=8.314462618 J/(mol·K)、T=298.15 K、p°=101325 Pa,括号中无量纲,得到每个物种约 +7.925870 kJ/mol。
在终端独立计算:
python3 - <<'PYTHON'
import math
R = 8.31446261815324
T = 298.15
C0 = 1000.0
p0 = 101325.0
shift = R*T*math.log(C0*R*T/p0)/1000.0
print('每个物种的标准态差 / kJ mol-1:', shift)
PYTHON
注意 1 M是1 mol/L,因此换到SI浓度应为1000 mol/m³;不能直接把数值1与Pa制气体常数混用。
4. 反应量乘分子数变化#
ΔG°(1 M) = ΔG°(1 atm) + Δn RT ln(C°RT/p°)。
Δn是产物与反应物计量系数之和的差;它不是原子数差,也不是每个反应都固定等于−1。
| 步骤 | Δn | 原生1 atm ΔG / kJ·mol⁻¹ | 标准态差 / kJ·mol⁻¹ | 形式理想1 M ΔG / kJ·mol⁻¹ |
|---|---|---|---|---|
| A:2H2+O2 -> B:H2O2+H2 | -1 | -101.667223 | -7.925870 | -109.593093 |
| B:H2O2+H2 -> C:2H2O | 0 | -350.357174 | 0.000000 | -350.357174 |
| A:2H2+O2 -> C:2H2O | -1 | -452.024396 | -7.925870 | -459.950267 |
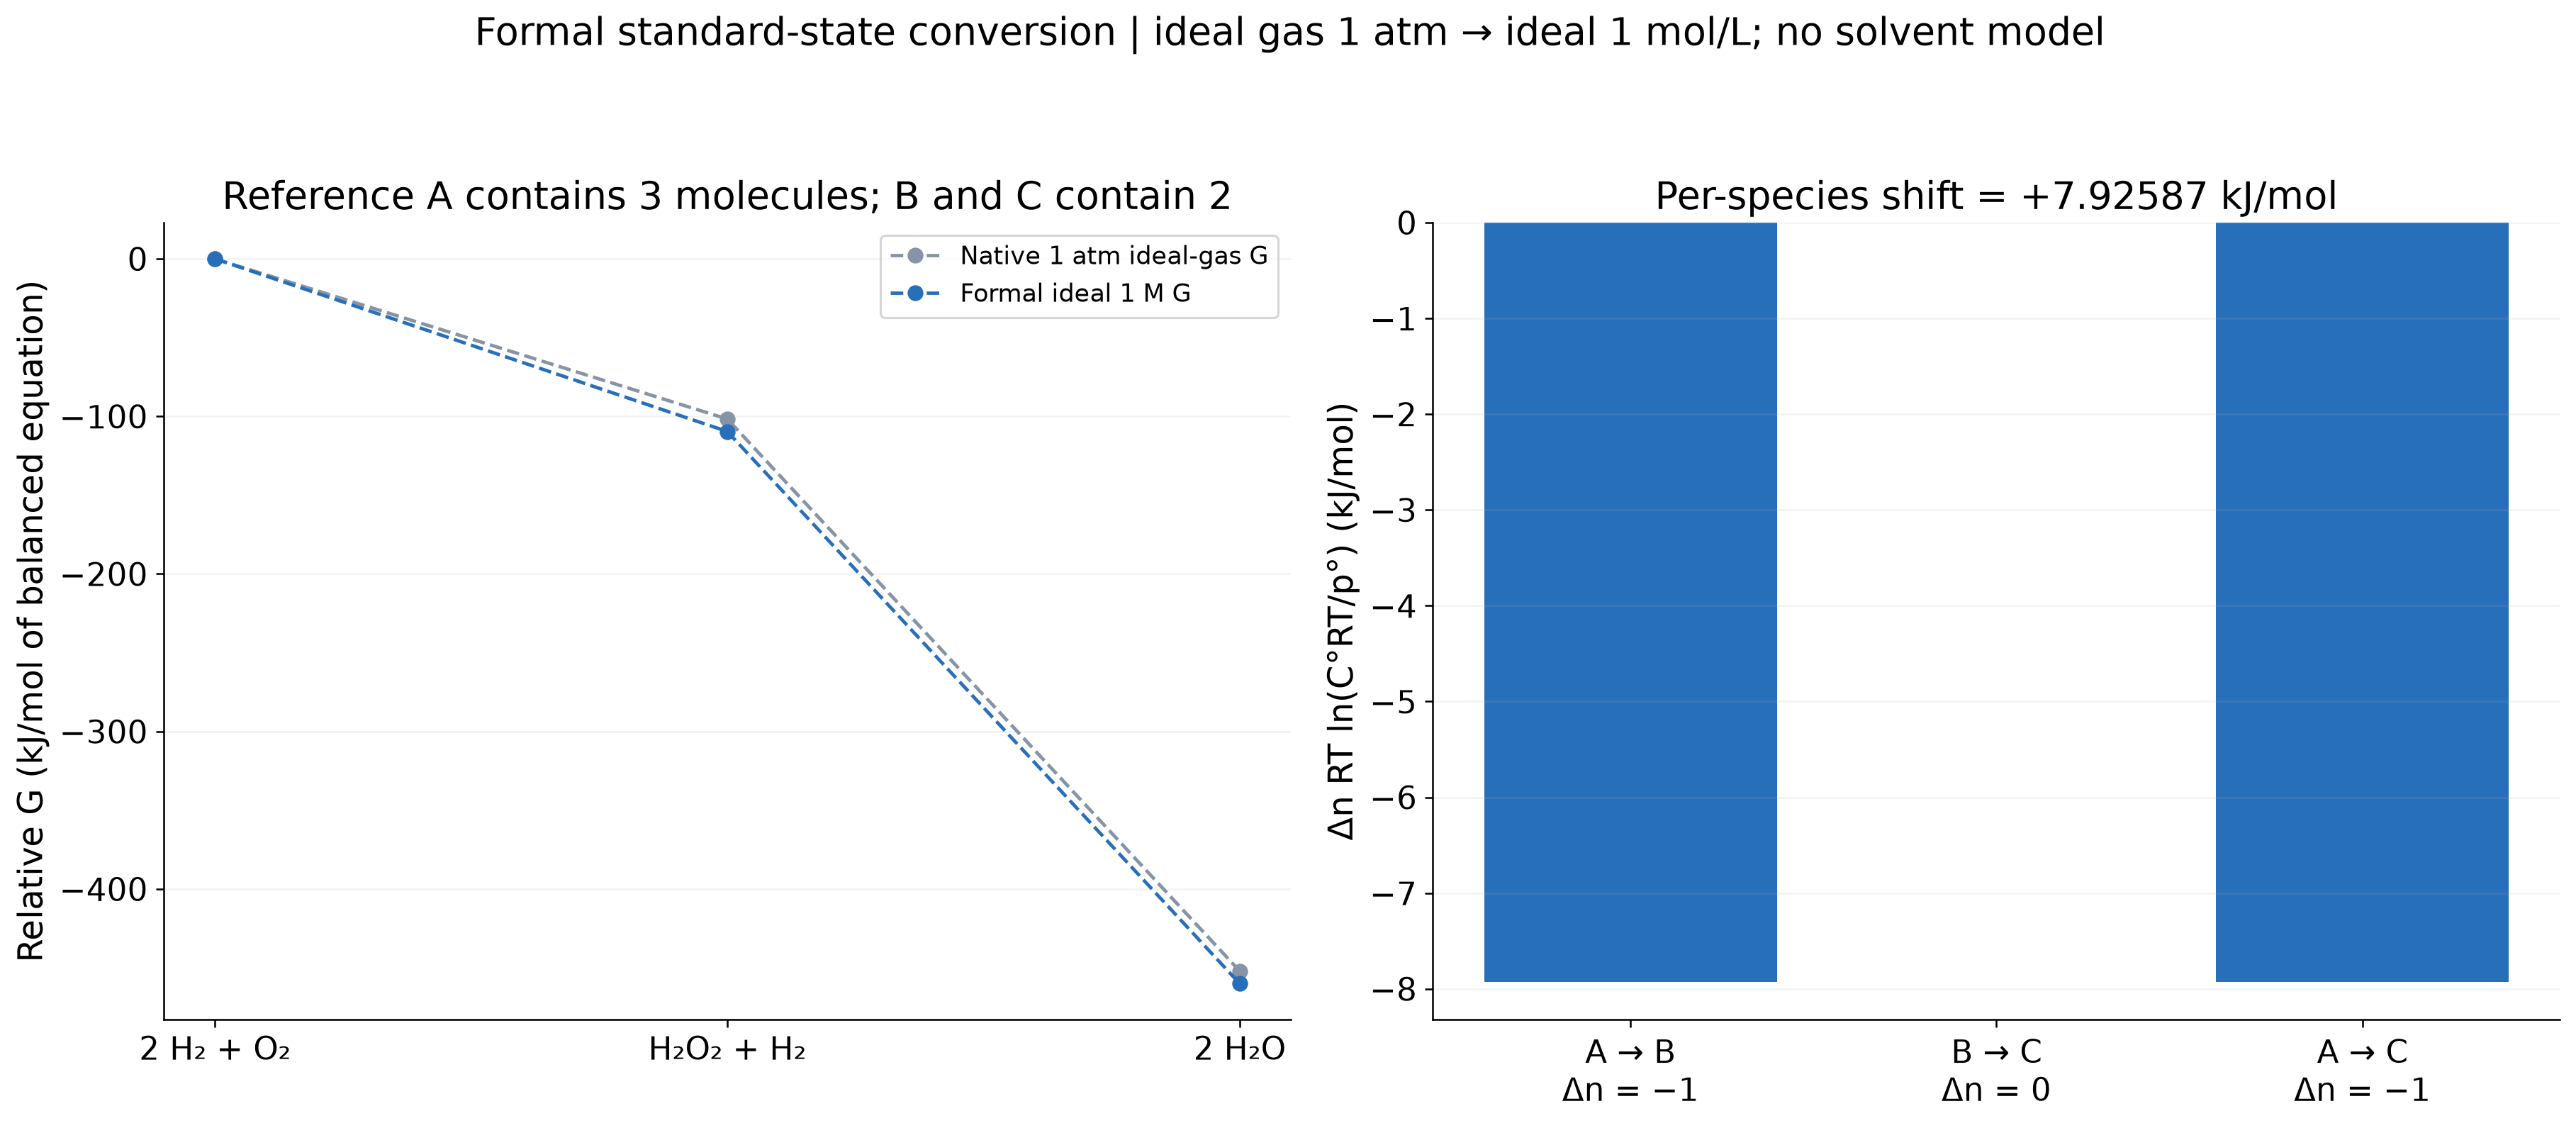
A→B和A→C的Δn均为−1,分别降低约7.92587 kJ/mol;B→C的Δn=0,标准态项抵消。若把所有物种都统一加同一个常数后忘记化学计量系数,就会得到错误反应量。
5. 先变换绝对参照,再重新取相对零点#
A、B、C的绝对总G分别加3、2、2倍的每物种标准态差。随后再将转换后的A设为零点,所以B、C的相对高度都减少一倍标准态差。
本例 analysis/profiles.csv同时保留 G_relative_kJ_mol和 G_ideal1M_relative_kJ_mol,不覆盖原生1 atm数据;analysis/reaction-steps.csv保留每步Δn和转换项。
6. 这些修正与溶剂、对称数分别处理#
1 atm→1 M不是SMD/PCM溶剂化能,不会自动加入溶剂结构、活度系数或真实浓度效应。1 atm与1 bar也不是同一参照,换压力时按自己的p°重算。不同温度使用自己的T,不能永远照抄298.15 K的7.93。
本例H₂O₂原生C₁/对称数1的热化学处理见反应能教程;这一对称数问题不通过1 M标准态转换解决。主表保留实际单构型摘要,构象统计和低频精度还需结合自己的研究目标处理。
台阶高度是不同守恒组成的自由能差,本例没有过渡态,不能从图中读取动力学势垒。需要势垒和反应路径时,应继续做过渡态与IRC,并统一反应物/过渡态的热化学与标准态。
最终流程:统一物种及方法→取实际G摘要→核对守恒与系数→注明原标准态→逐物种换算→重新选相对零点→输出数据表与台阶图。