
Gaussian 激发态优化与吸收发射能差
甲醛S1优化、独立数值频率、完整四点单点输入,区分垂直、绝热与0–0能量。
阅读本篇目录
下载12份完整输入、原生数值、NTO网格与绘图脚本,在新目录解压后:
bash run.sh
先从已有数据生成 analysis/、5张 figures/,不启动Gaussian。绘图使用集群ASE 3.29 Python环境中的NumPy和Matplotlib。
需要重算时,先准备个人Gaussian环境:
yskit gaussian-init
按Gaussian输入与CPU提交申请CPU资源,将执行命令设为 bash run.sh compute。已经获得CPU作业资源并加载个人环境后,可在另一份新解压目录执行:
bash run.sh compute
程序依次计算12份输入、运行formchk、导出两份NTO cube,再从自己的 work/ 分析和绘图。包内包含一次激发态数值频率,会比单点明显耗时;只想学习取数与画图,用默认 bash run.sh即可。客户正式计算应在分配的CPU资源内运行。
已有 work/analysis/figures 时另解压一份;只有完整 work/ 而没有分析和图目录时,用 bash run.sh analyze继续。Gaussian为16 C.01 AVX厂商预编译CPU版本,个人初始化,无公共Gaussian module;没有自编译器/MPI版本需要套用。参考输入每份1线程、1GB,按分配资源调整,不作GPU或Intel Xeon 8173M性能数据。
1. 同一分子要区分四种能量差#
记R₀为S₀优化几何、R₁为S₁优化几何:
| 名称 | 本例取数方式 |
|---|---|
| 垂直吸收能 | E₁(R₀)−E₀(R₀) |
| 垂直发射能隙 | E₁(R₁)−E₀(R₁) |
| 绝热电子能差 | E₁(R₁)−E₀(R₀) |
| 谐振近似0–0差 | 上式再加ZPE₁(R₁)−ZPE₀(R₀) |
本例使用气相甲醛、B3LYP/6-31+G(d)。这些量不是同一个数;垂直发射能隙本身也不是实验发射谱峰、寿命或发光效率。
2. 先完成S₀优化与垂直吸收#
完整基态/垂直输入及读数步骤见TD与CIS实操。本例S₀有6个正振动模式,随后在其实际几何上计算6个TD根。
3. 独立优化所选S₁#
inputs/formaldehyde-s1-opt/input.gjf:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p B3LYP/6-31+G(d) TD=(NStates=6,Root=1) Opt SCF=Tight Int=UltraFine NoSymm

Excited-state standalone optimization

0 1
C -0.068103000000 0.000301000000 -0.089577000000
O 1.228460000000 -0.000360000000 0.033274000000
H -0.575350000000 0.936204000000 0.178433000000
H -0.575008000000 -0.936144000000 0.177871000000
TD=(NStates=6,Root=1) Opt优化第一单重激发态。输入坐标已在本例S₁结构附近,便于快速复现;不是宣称从任意初始结构都会得到同一个激发态。甲醛S₁优化为非平面构型,自己的任务应检查根的性质与结构变化。
在分配的CPU资源中:
cd inputs/formaldehyde-s1-opt
mkdir -p scratch
export GAUSS_SCRDIR="$PWD/scratch"
g16 < input.gjf > output.log
formchk result.chk result.fchk
grep 'Maximum Force' output.log
grep -E 'Excited State|Total Energy, E' output.log
后面的频率和单点应使用这一步的最终几何。可利用已示范的newzmat工具导出自己的坐标:
newzmat -ichk -oxyz result s1-coordinates
cat s1-coordinates.xyz
该输出是元素+坐标文本,没有常规XYZ的原子数/注释两行;复制到新GJF坐标区后仍要核对方法、电荷、多重度和资源。下载包内的依赖输入已经使用本例实际S₁坐标;换自己的分子时必须重新更新这些文件。
4. 在S₁几何单独计算数值频率#
inputs/formaldehyde-s1-freq/input.gjf:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p B3LYP/6-31+G(d) TD=(NStates=1,Root=1) Freq=Numer SCF=Tight Int=UltraFine NoSymm

Excited-state derived reference formaldehyde-s1-freq

0 1
C -0.068102999860 0.000301000000 -0.089576999965
O 1.228459997324 -0.000360000000 0.033274000015
H -0.575350002221 0.936204001704 0.178433000214
H -0.575008000281 -0.936143998300 0.177871000258
本例频率只请求所选Root 1,另在相同几何计算6根TD单点,核对第一根能量一致。Freq=Numer通过多个位移求数值二阶导,会明显比普通单点耗时;不要在优化子步骤刚出现一次Normal termination时就判定整份频率作业结束。
g16 < input.gjf > output.log
formchk result.chk result.fchk
grep 'Frequencies --' output.log
grep 'Normal termination' output.log
S₀与S₁的6个正模式如下,按频率排序,不表示两态中同序号模式的运动性质一定相同:
| 顺序 | S₀ / cm⁻¹ | S₁ / cm⁻¹ |
|---|---|---|
| 1 | 1191.2231 | 640.7097 |
| 2 | 1267.4364 | 912.7202 |
| 3 | 1544.7565 | 1315.4759 |
| 4 | 1823.2585 | 1372.5491 |
| 5 | 2930.9162 | 3019.3749 |
| 6 | 2990.2626 | 3117.8796 |
正式任务还应查看模式形状。出现虚频时先判断对应的结构方向和目标态,不要把负号删掉再计算热化学。
5. 在相同R₁几何计算S₀与TD单点#
S₀单点 inputs/formaldehyde-s0-at-s1/input.gjf:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p B3LYP/6-31+G(d) SCF=Tight Int=UltraFine NoSymm

Excited-state derived reference formaldehyde-s0-at-s1

0 1
C -0.068102999860 0.000301000000 -0.089576999965
O 1.228459997324 -0.000360000000 0.033274000015
H -0.575350002221 0.936204001704 0.178433000214
H -0.575008000281 -0.936143998300 0.177871000258
TD单点 inputs/formaldehyde-td-at-s1/input.gjf:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p B3LYP/6-31+G(d) TD=(NStates=6,Root=1) SCF=Tight Int=UltraFine NoSymm

Excited-state derived reference formaldehyde-td-at-s1

0 1
C -0.068102999860 0.000301000000 -0.089576999965
O 1.228459997324 -0.000360000000 0.033274000015
H -0.575350002221 0.936204001704 0.178433000214
H -0.575008000281 -0.936143998300 0.177871000258
两个输入核坐标相同。前者给出E₀(R₁),后者同时给出参考SCF与所选E₁(R₁),便于核对差值。不能把E₀(R₀)错拿来当垂直发射的下能级。
6. 实际四点能量与结果#
| 能量 | Hartree |
|---|---|
| E₀(R₀) | -114.508841552456 |
| E₁(R₀) | -114.362330620836 |
| E₀(R₁) | -114.484360782819 |
| E₁(R₁) | -114.373673555715 |
| 能差 | 实际结果 / eV |
|---|---|
| 垂直吸收 | 3.986766 |
| 垂直发射能隙 | 3.011953 |
| 绝热电子能差 | 3.678109 |
| 含谐振ZPE的0–0差 | 3.593232 |
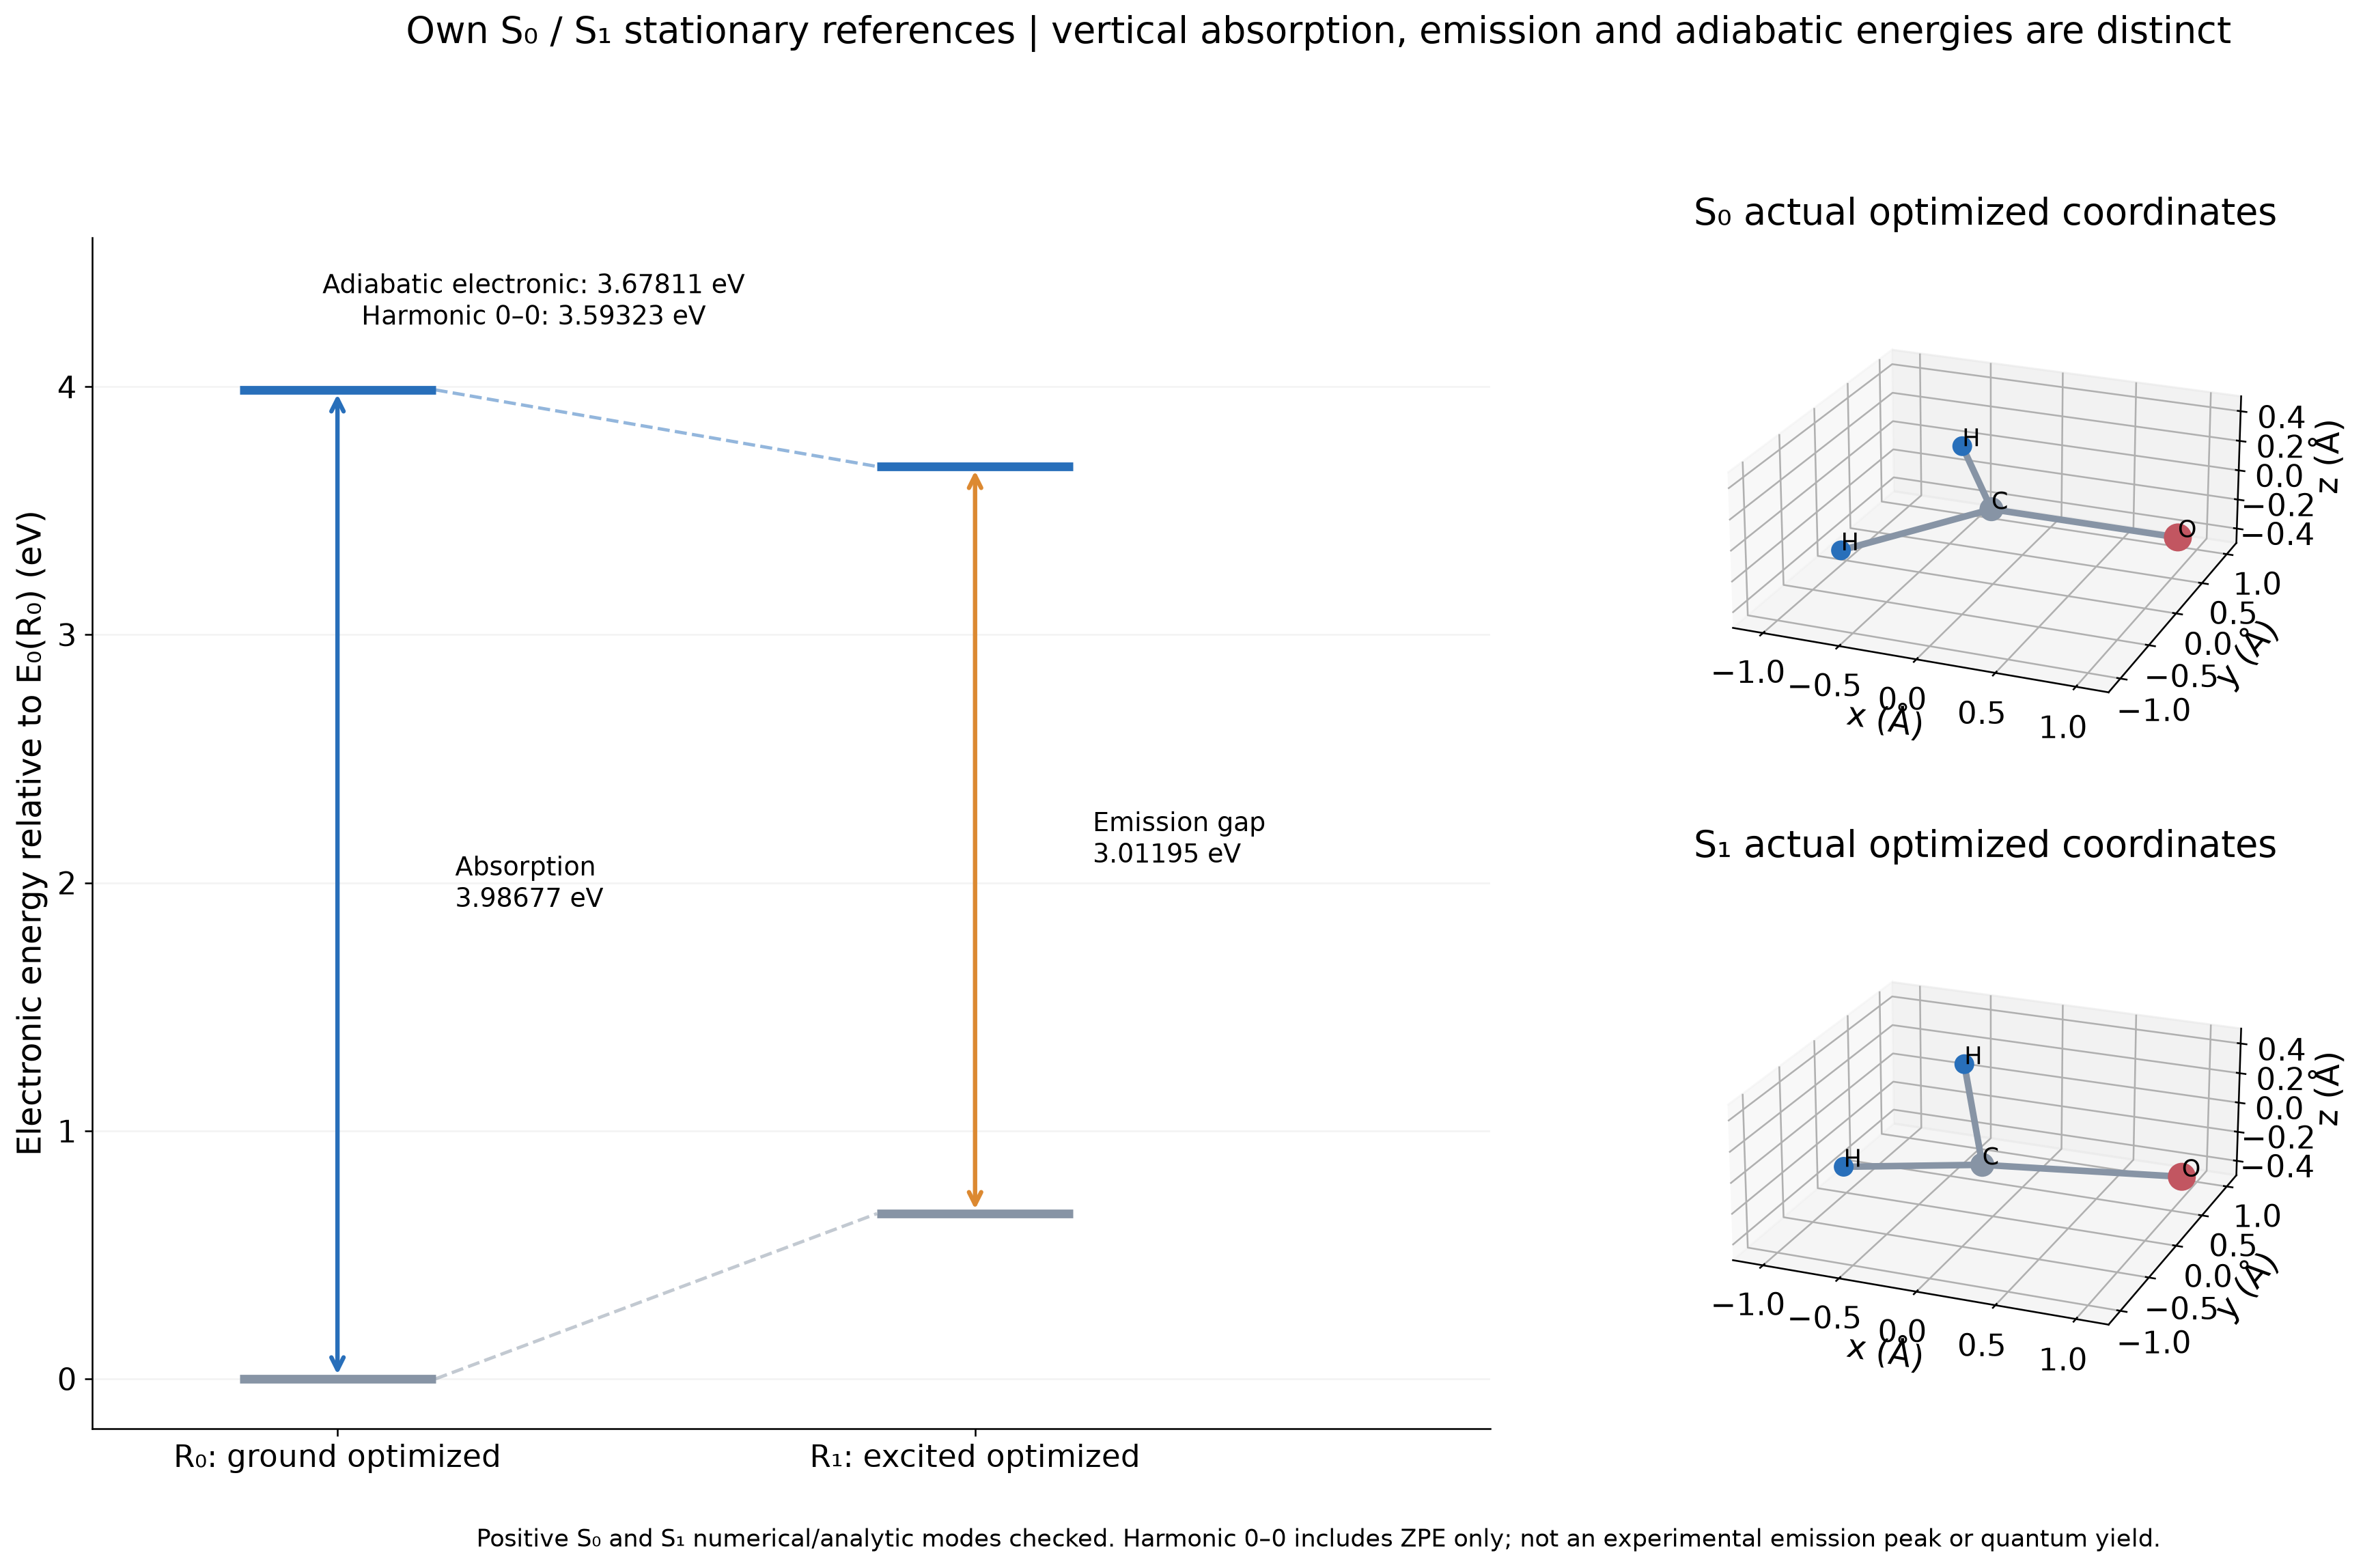
本例S₁弛豫降低约0.308657 eV,S₀在R₁的形变代价约0.666156 eV;两者相加等于垂直吸收与发射能隙之差。0–0数值使用本例未另缩放的谐振频率,仅加零点能,不含完整振动线形、有限温度构象平均或溶剂松弛。
cat analysis/energy-references.json
操作顺序:S₀优化频率→R₀上TD吸收→S₁优化→R₁上数值频率→R₁上S₀/TD单点→统一四点能量和ZPE→绘图。根交叉、近简并或圆锥交叉附近需要更合适的态跟踪与方法,本例不能替代这些检查。