
Gaussian 垂直与绝热脱电子能实操
OH负离子到OH双重态三份完整输入,说明电子数、自旋、核几何与零点能差,给出真实数据图。
阅读本篇目录
下载25份完整输入、原生数值与绘图脚本,解压到新目录后:
bash run.sh
默认读取已有数据,生成 analysis/ 和5张 figures/,不启动Gaussian。NumPy、Matplotlib来自集群ASE 3.29 Python环境;也可通过PYTHON指定自己的解释器。
需要重算时,先初始化个人Gaussian环境:
yskit gaussian-init
按照Gaussian输入与CPU提交申请CPU资源,在已分配的CPU作业中加载个人环境,然后运行:
bash run.sh compute
程序依次完成25份Gaussian输入、逐个运行formchk,再从自己的输出分析与画图。本例是Gaussian16 C.01 AVX厂商预编译CPU版本,个人独立初始化,没有公共Gaussian module或自编译器/MPI版本可以套用。每份输入1线程、1GB,按实际分配资源调整;不是GPU或Intel Xeon 8173M性能测试。
已有输出时另解压一份,避免覆盖。已有完整work而尚无analysis/figures时可用 bash run.sh analyze。公开 native-fields.fchk.txt 只是数值摘录,不是完整波函数;自己的CHK须先用formchk转换。
1. 垂直和绝热的区别在核几何#
以气相OH⁻脱去一个电子成为OH自由基为例:OH⁻是10电子闭壳层,电荷/多重度 -1 1;OH是9电子双重态,0 2。电子数变化,O/H原子核保持相同。
垂直脱电子能VDE取中性OH在阴离子几何上的能量减去阴离子优化能量;绝热电子能ADE则让中性OH也优化,再取两个各自优化能量之差。本例以真空自由电子为参照,不是溶液电极电势。
2. 先优化阴离子,再优化中性自由基#
OH⁻完整输入:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p B3LYP/6-31+G(d) Opt Freq SCF=Tight Int=UltraFine NoSymm

Solvent and electric response oh-anion-gas-optfreq

-1 1
O 0.000000000000 0.000000000000 0.000000000000
H 0.000000000000 0.000000000000 0.980000000000
OH自由基完整输入:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p UB3LYP/6-31+G(d) Opt Freq SCF=Tight Int=UltraFine NoSymm

Solvent and electric response oh-radical-gas-optfreq

0 2
O 0.000000000000 0.000000000000 0.000000000000
H 0.000000000000 0.000000000000 0.980000000000
注意UB3LYP和双重态,不要把中性OH仍设为单重态。两次优化后检查整个作业正常终止、力收敛、唯一振动频率为正;自由基同时查看实际自旋诊断。
g16 < input.gjf > output.log
grep 'Maximum Force' output.log
grep 'Frequencies --' output.log
grep -F 'S**2 before' output.log
grep 'Normal termination' output.log
formchk result.chk result.fchk
本例OH的原生S² before约0.7524,双重态理想值0.75;after约0.7500。湮灭后接近理想值并不自动把原先未投影的能量或密度变成严格自旋纯态结果,仍需结合实际方法判断。
3. 在阴离子几何上单独算中性OH#
坐标来自已经完成的阴离子优化,只改电荷、多重度和对应开壳层方法,不再写Opt:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p UB3LYP/6-31+G(d) SCF=Tight Int=UltraFine NoSymm

Derived solvent/charge reference oh-radical-at-anion

0 2
O 0.000000000000 0.000000000000 0.002567304609
H 0.000000000000 0.000000000000 0.977432695632
更换结构后,必须用自己的阴离子优化几何重建这份单点。若把中性优化坐标填进此处,得到的就不是垂直脱电子参照。
4. 实际取数与结果#
grep 'SCF Done' output.log
grep 'Total Energy' result.fchk
cat analysis/detachment.json
| 能量参照 | Hartree |
|---|---|
| 阴离子优化 Eanion(Ranion) | -75.796680305212 |
| 中性在阴离子几何 Eneutral(Ranion) | -75.733443816813 |
| 中性优化 Eneutral(Rneutral) | -75.733503525250 |
取能量差后再用 1 Hartree=27.211386245981 eV转换,不能先把三个大负数随意保留几位再相减。
| 结果 | 实际值 / eV |
|---|---|
| VDE,固定阴离子几何 | 1.720753 |
| ADE,各自优化的电子能 | 1.719128 |
| 中性几何弛豫,VDE−ADE | 0.001625 |
| ADE加本例谐振零点差 | 1.718419 |
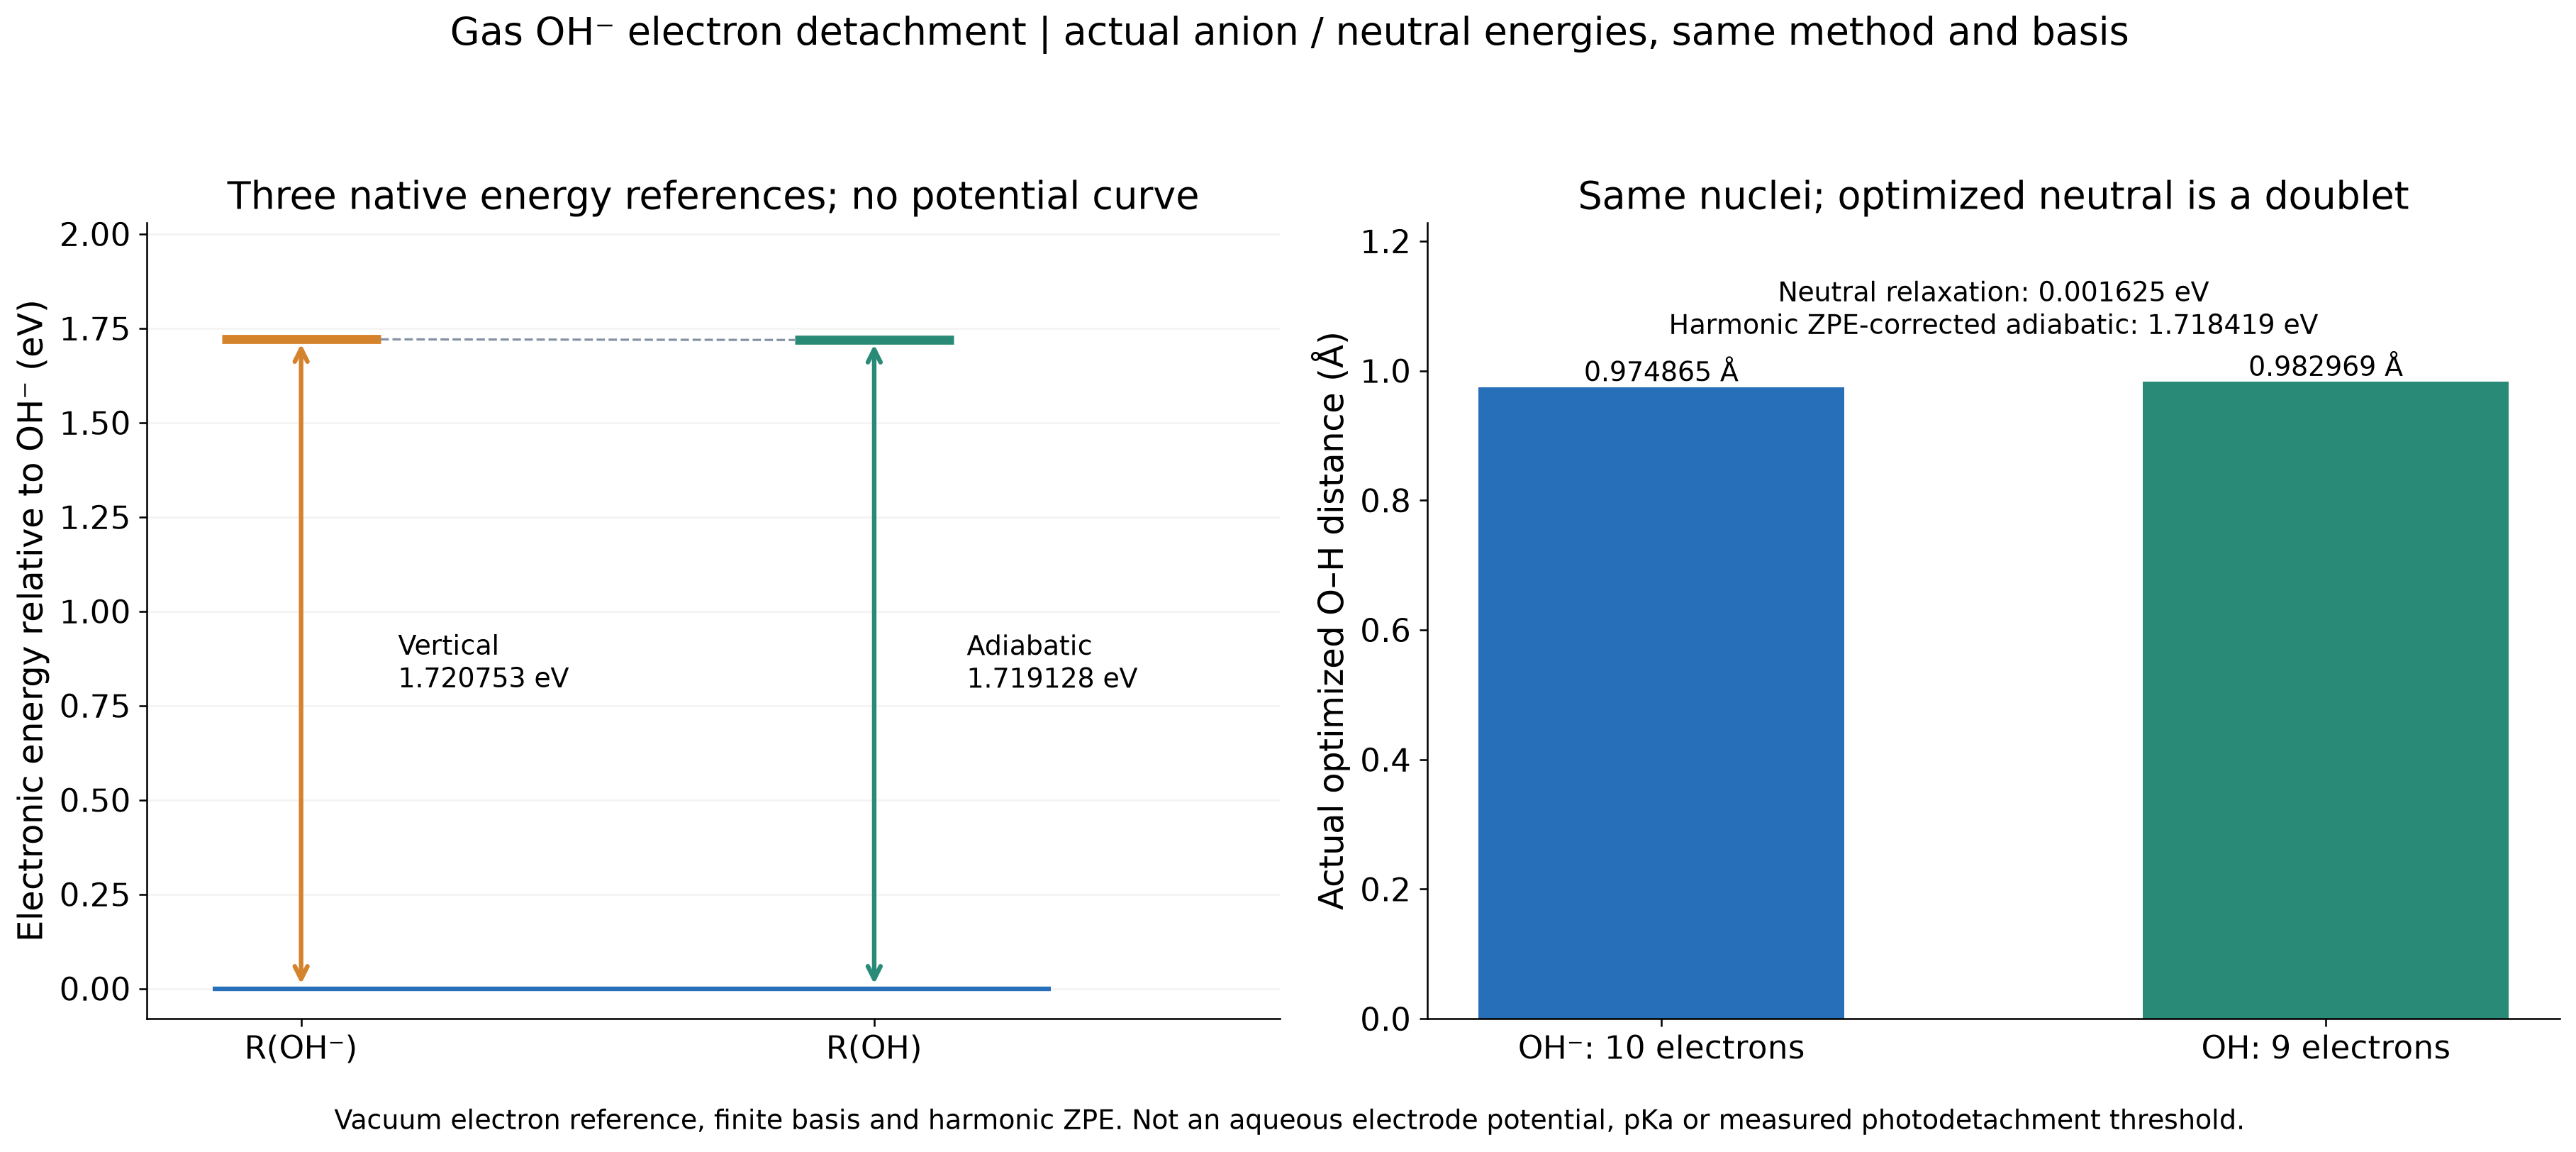
左图只有三个实际能量参照,虚线连接用来帮助比较,不是完整势能曲线或反应路径。本例中性几何弛豫很小,应保留实际小数值,不能为了图更明显而放大成很大的弛豫能。
5. 怎么用到自己的体系#
流程:确认原子核组成与电荷/多重度→阴离子优化频率→同阴离子几何的中性单点→中性优化频率→统一同方法基组的能量参照→按需要加零点差。阴离子束缚性、弥散基组、开壳层自旋与电子相关都可能影响数值;本例小基组教学值不作实验精度保证。
若目标是溶液氧化还原,还需溶剂模型、正确标准态、溶液参照与电极约定;不能把气相ADE除以电子电荷就作为某参比电极的电势。先阅读PCM/SMD带电分子和标准态转换。