
Gaussian与Multiwfn电荷分析实操
Mulliken及Hirshfeld实际菜单,原生球对称原子参考、原始积分与归一化导出的区别。
阅读本篇目录
下载完整输入、实际数据和绘图脚本,解压到新目录:
bash run.sh
先从已有数据生成 analysis/、CSV和5张 figures/,不启动Gaussian。需要NumPy/Matplotlib,可使用集群ASE 3.29 Python环境,或通过PYTHON指定自己的解释器。
需要从头计算,先初始化个人Gaussian:
yskit gaussian-init
按Gaussian输入与CPU提交申请CPU资源,在分配的CPU作业里加载个人环境,再运行:
bash run.sh compute
顺序运行三份分子输入与formchk、九次Multiwfn电荷分析、三份cubegen静电势;首次还由Multiwfn调用个人Gaussian生成H/C/O三种ROHF原子参考。每步1线程、1GB。软件为个人授权Gaussian16 C.01 AVX厂商预编译CPU版本、内置NBO3.1,以及Multiwfn noGUI2026.10.18;没有公共Gaussian module或自编译器版本可套用。已有输出请另解压,完整work已有时可用 bash run.sh analyze。
公开的 native-fields.fchk.txt 是选定数值/基组/总密度字段,不能代替完整波函数供其他程序任意操作。需要分析自己的体系,请从自己的CHK生成完整FCHK。
1. 从自己的完整FCHK开始#
本例分子为B3LYP/6-31+G(d),软件为Multiwfn noGUI2026.10.18。原始分子输入见布居教程。计算结束后:
formchk result.chk result.fchk
module load multiwfn_nogui/2026.10.18
Multiwfn result.fchk
使用完整FCHK,不把公开数值摘录误当波函数。
2. Mulliken导出菜单#
主菜单7进入布居分析,再选5、1,确认导出,退出子菜单和程序。本版实际完整输入:
printf '7
5
1
y
0
0
q
' | Multiwfn result.fchk > mulliken.log
cat result.chg
导出每行是元素、x/y/z坐标(Å)及电荷(e)。本组三个分子的Multiwfn Mulliken与Gaussian及独立密度矩阵计算一致。
3. 默认Hirshfeld参考与导出#
请在另一个新目录放完整FCHK,避免覆盖上一步的result.chg:
printf '7
1
1
y
0
q
' | Multiwfn result.fchk > hirshfeld.log
grep 'Hirshfeld charge of atom' hirshfeld.log
grep 'Normalize sum' hirshfeld.log
cat result.chg
本次默认内置参考与75/434网格是对照。日志先列原始积分电荷,然后程序把原子电子布居归一化到分子电子总数,CHG保存后者。归一化后电荷和为零不等于原始积分已经收敛,两份数据都要留。
4. 原生生成并球对称化原子参考#
本例另一条路径让Multiwfn调用个人Gaussian生成H/C/O的ROHF/6-31+G(d)参考,再由Multiwfn球对称化,采用150径向、974角向点、radcut=0。这与分子的B3LYP方法不同;也与内置自由原子参考不同。两条路径同时改变了参考定义和网格,不能把结果差全称为网格收敛。
包中把这个操作做成可查看的辅助脚本:完成分子计算并加载个人Gaussian后,运行:
python3 run_tools.py work
完整 bash run.sh compute 会自动执行,勿再重复运行。脚本只在新目录工作,局部复制settings.ini,不改公共安装。原生Hirshfeld菜单为7→1→2,缺少原子参考时输入 6-31+G(d) SCF=Tight Int=UltraFine;下次同定义参考已齐则不会再问这一行。
辅助脚本用短临时路径避免Gaussian旧WFN文件名长度限制;一字符元素的参考文件名需要补空格,例如 H .wfn。不要直接把未球对称的开壳层原子WFN当成相同参考;这会使本应等价的两个H得到不同电荷。Gaussian资源包装器只设置1线程/1GB,再执行真实Gaussian。
默认 ispheratm=1、SpherIVgroup=0,碳使用软件默认sp3型球对称参考。O三个对应p占据为4/3,H为1电子;本例C参考的占据为2、1、1、1、1,总计6电子。这种用于密度划分的参考不等于用来计算碳原子化能的基态原子参照。Multiwfn作者手册3.7.3–3.7.4解释了参考原子和球对称化约定。
5. 原始值与归一化值一起看#
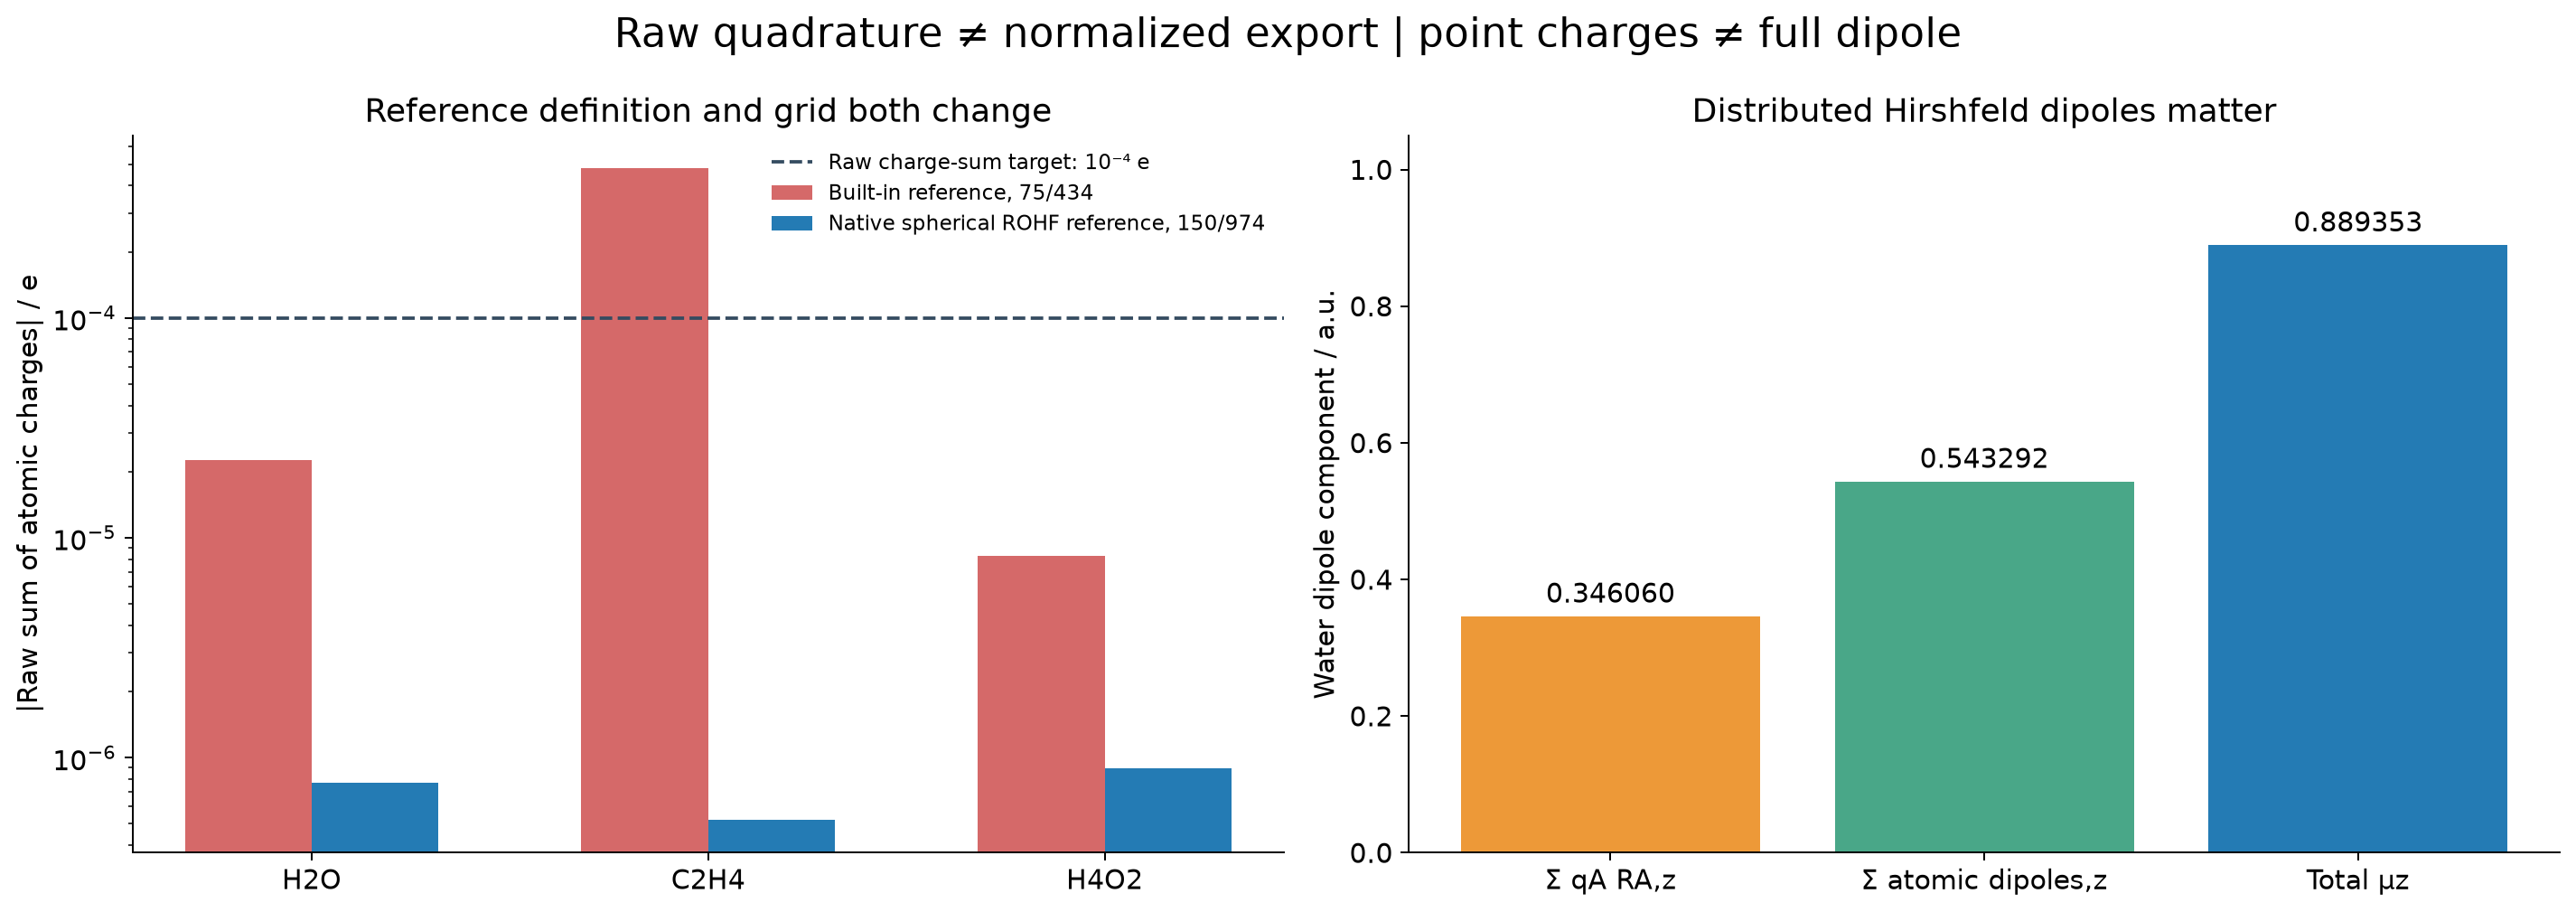
本例球对称ROHF参考的原始电荷和:水约7.7×10⁻⁷e,乙烯约5.4×10⁻⁷e,水二聚体约8.9×10⁻⁷e;默认内置参考的乙烯对照约4.81×10⁻⁴e。保持原始输出,不靠重标度伪装积分精度。
程序归一化公式为 qA'=ZA−(ZA−qA)×Ne/Σ(ZA−qA),其中qA是原始积分值,Ne为分子电子数。包内同时保存两阶段数据及实际参考占据摘要。
cat analysis/atomic-charges.csv
cat work/population-tools/native-atomic-reference/PROFILE.json
cat work/population-tools/native-atomic-reference/SUMMARY.json
最后两个路径在完整重算后产生;默认数据路径把work替换成reference。比较不同结构的电荷转移时,要固定参考原子定义、积分设置、分子电子结构方法以及导出阶段。