
Gaussian NBO成键与给体受体分析
乙烯成键占据、水二聚体孤对向反键的二阶扰动,完整输入及输出解读。
阅读本篇目录
下载完整输入、实际数据和绘图脚本,解压到新目录:
bash run.sh
先从已有数据生成 analysis/、CSV和5张 figures/,不启动Gaussian。需要NumPy/Matplotlib,可使用集群ASE 3.29 Python环境,或通过PYTHON指定自己的解释器。
需要从头计算,先初始化个人Gaussian:
yskit gaussian-init
按Gaussian输入与CPU提交申请CPU资源,在分配的CPU作业里加载个人环境,再运行:
bash run.sh compute
顺序运行三份分子输入与formchk、九次Multiwfn电荷分析、三份cubegen静电势;首次还由Multiwfn调用个人Gaussian生成H/C/O三种ROHF原子参考。每步1线程、1GB。软件为个人授权Gaussian16 C.01 AVX厂商预编译CPU版本、内置NBO3.1,以及Multiwfn noGUI2026.10.18;没有公共Gaussian module或自编译器版本可套用。已有输出请另解压,完整work已有时可用 bash run.sh analyze。
公开的 native-fields.fchk.txt 是选定数值/基组/总密度字段,不能代替完整波函数供其他程序任意操作。需要分析自己的体系,请从自己的CHK生成完整FCHK。
1. 先确认调用了哪一代NBO#
本例日志实际写 Gaussian NBO Version 3.1,这是本程序内置接口,不是外部NBO6/7。不同版本的可用关键词、默认算法和输出细节不能直接套用。先用自己的授权程序检查:
grep 'Gaussian NBO Version' output.log
2. 乙烯:读成键轨道和占据#
完整实际输入:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p B3LYP/6-31+G(d) Pop=(Full,NBO,Hirshfeld,MK) SCF=Tight Int=UltraFine NoSymm

Gaussian population workflow ethylene-populations

0 1
C -0.667392853157 -0.000000000000 -0.000000000001
C 0.667392853157 -0.000000000000 -0.000000000000
H -1.240234454855 0.924995647370 0.000000000002
H -1.240234454855 -0.924995647370 -0.000000000001
H 1.240234454855 0.924995647370 -0.000000000001
H 1.240234454855 -0.924995647370 0.000000000002
分配CPU资源、加载个人环境后:
g16 < input.gjf > output.log
grep 'Normal termination' output.log
sed -n '/Natural Bond Orbitals (Summary):/,/Leave Link/p' output.log
CR为芯轨道、LP为孤对、BD为成键、BD为反键,RY为高能Rydberg类轨道。先看原子编号、占据数和轨道成分,再讨论键型。本例C1—C2两条BD占据分别为2.00000、1.99724电子;BD(1)和BD(2)的序号不能跨分子、跨输出自动解释成σ和π。需要区分时还要检查s/p成分或绘制自己的轨道。
3. 水二聚体:读给体—受体二阶扰动#
固定O—O2.90Å的实际输入:
%nprocshared=1
%mem=1GB
%chk=result.chk
#p B3LYP/6-31+G(d) Pop=(Full,NBO,Hirshfeld,MK) SCF=Tight Int=UltraFine NoSymm

Gaussian population workflow water-dimer-populations

0 1
O 0.000000000000 0.000000000000 0.000000000000
H 0.000000000000 0.000000000000 0.960000000000
H 0.000000000000 0.929400000000 -0.240400000000
O 0.000000000000 0.000000000000 2.900000000000
H 0.000000000000 0.759060000000 3.487730000000
H 0.000000000000 -0.759060000000 3.487730000000
g16 < input.gjf > output.log
grep 'Normal termination' output.log
sed -n '/Second Order Perturbation Theory/,/Natural Bond Orbitals (Summary):/p' output.log
最大分子间项为 LP(2) O4 → BD*(1) O1—H2,原生NBO编号10→43。E(2)=9.33kcal/mol,给体占据1.98433、受体占据0.01545电子;能隙打印1.21Ha,Fij打印0.095Ha。原子编号对应结构图,不是“从氧原子4向氢原子2转移9.33单位电荷”。
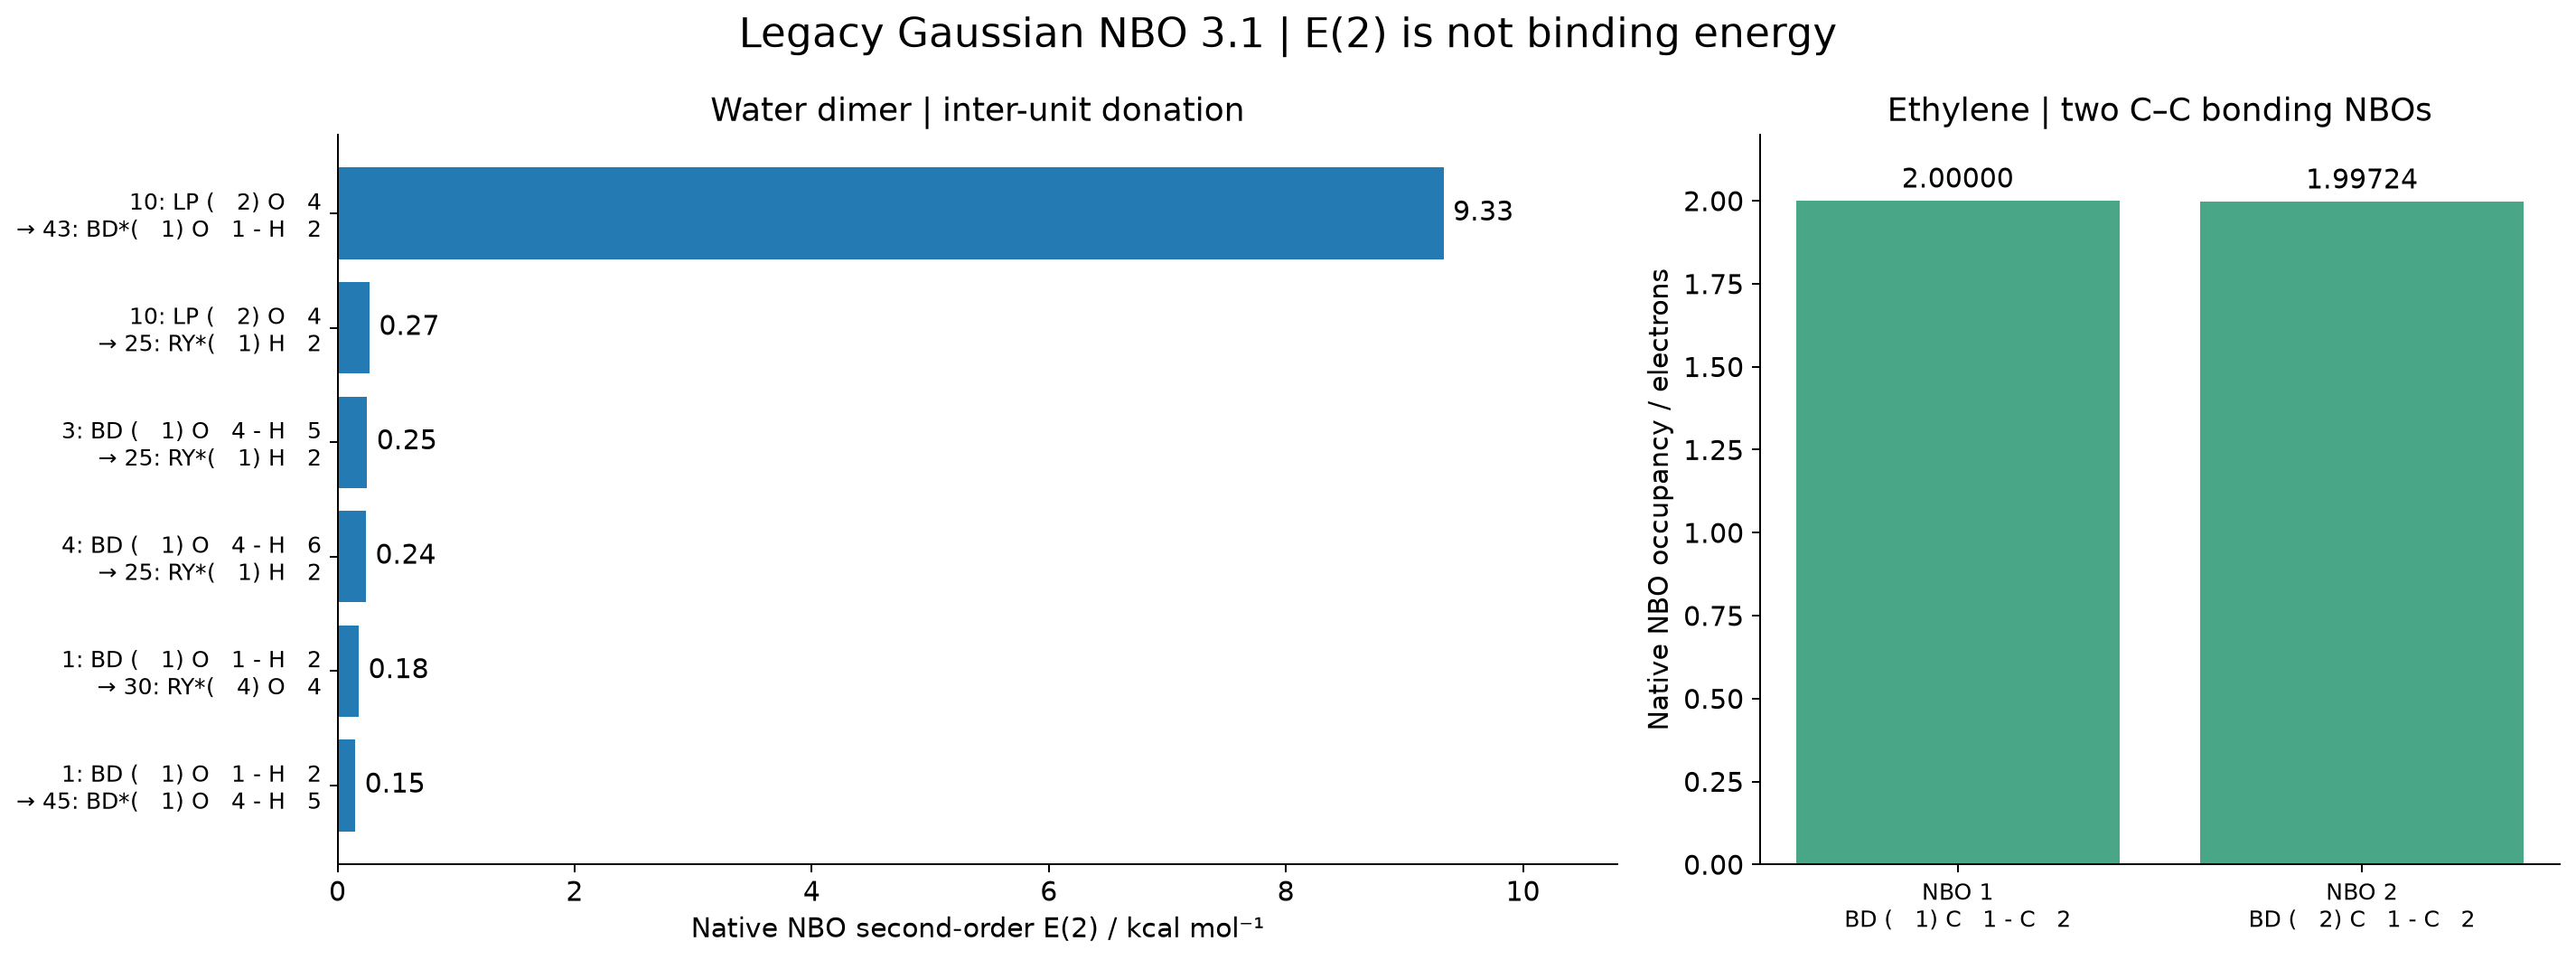
二阶表达式为 E(2)≈qi×Fij²/(εj−εi),原生表的占据、能隙、F矩阵只保留有限小数,手算复核要考虑打印精度。完整未改写的数值摘录与 analysis/nbo-e2.json随包提供。
4. E(2)不是结合能#
E(2)是这个NBO表象下的二阶扰动估计,不能直接当水二聚体结合能、氢键解离能或实验自由能。需要结合能应另做复合物/片段能量,必要时考虑几何变化、BSSE与热力学校正;参看相互作用与BSSE。本例固定几何也没有提供自由能。
水单体在本次原生表默认0.50kcal/mol阈值下没有列出二阶项,只表示未打印超过该条件的条目,不表示其电子之间没有相互作用。
从头计算会同时产生自己的CHK与FCHK:
formchk result.chk result.fchk
需要轨道可视化时使用自己的完整波函数;本公开包不分发完整WFN或MO系数。电荷比较继续见布居分析。