
SIESTA磁性计算:Fe结构、自旋初始化与磁矩读取
用相同Fe晶胞比较非磁与铁磁输入,给出完整结构、电子收敛、自旋初始化、提交和磁矩提取步骤。
阅读本篇目录
本例从2原子bcc Fe常规晶胞开始,分别计算非磁和共线铁磁状态。后续自旋轨道与+U教程继续使用同一结构和全相对论赝势。这里演示电子结构操作,不提供经过基组、网格、k点收敛的Fe磁矩或相稳定性结论。
1. 下载并提交#
unzip siesta-Fe-spin-wave202.zip -d fe-spin
cd fe-spin
sbatch job.slurm
模板使用CPU分区,提交前用sinfo确认可用资源。程序最多同时跑4组,每组2个MPI进程、每进程1线程。环境是SIESTA5.4.2、Intel oneAPI2024.2、Intel MPI2021.13、MKL顺序LP64,配套sisl0.16.4读取输出。
程序从官方PseudoDojo归档下载并校验Fe赝势,需能连接下载站。本包不附带赝势。六组均使用相同PBE、全相对论、16价电子Fe.psml,不把更换赝势造成的能量差当成磁性差异。
2. 准备Fe结构#
SystemLabel fe
NumberOfAtoms 2
NumberOfSpecies 1
LatticeConstant 1 Ang
%block ChemicalSpeciesLabel
1 26 Fe
%endblock ChemicalSpeciesLabel
%block LatticeVectors
2.87 0.0 0.0
0.0 2.87 0.0
0.0 0.0 2.87
%endblock LatticeVectors
AtomicCoordinatesFormat Ang
%block AtomicCoordinatesAndAtomicSpecies
0.000000000000 0.000000000000 0.000000000000 1
1.435000000000 1.435000000000 1.435000000000 1
%endblock AtomicCoordinatesAndAtomicSpecies
坐标前三项请写成小数,最后的整数1才是物种编号。把第一行写为0 0 0 1可能使FDF按整数类型取值时把坐标中的0误作物种号。当前输入不优化晶胞或原子,只比较同一几何上的电子状态。
3. 设置基组、k点和电子收敛#
XC.functional GGA
XC.authors PBE
PAO.BasisSize DZP
PAO.EnergyShift 100 meV
MeshCutoff 200 Ry
ElectronicTemperature 500 K
MaxSCFIterations 500
MinSCFIterations 3
SCF.DM.Converge true
SCF.DM.Tolerance 1.e-5
SCF.FreeE.Converge true
SCF.FreeE.Tolerance 1.e-6 eV
DM.MixingWeight 0.05
DM.NumberPulay 6
DM.UseSaveDM false
SaveHS true
WriteDM true
%block kgrid_Monkhorst_Pack
4 0 0 0
0 4 0 0
0 0 4 0
%endblock kgrid_Monkhorst_Pack
500K是电子占据展宽,不是离子温度,也不代表高温磁性。金属的k点、展宽和混合参数会影响收敛,应按研究目标进一步测试。
4. 分别设置非磁和铁磁状态#
非磁输入:
Spin non-polarized
铁磁输入:
Spin polarized
%block DM.InitSpin
1 2.2
2 2.2
%endblock DM.InitSpin
每行是原子编号与初始自旋磁矩。初始2.2不是约束的最终值,SCF会继续更新。两组在独立目录运行,DM.UseSaveDM false避免旧密度矩阵覆盖新的初始化意图。若研究反铁磁,应准备合适的磁性晶胞及正负初始磁矩,不能只修改文案把本例铁磁结果当成反铁磁结果。
5. 从原生输出读取结果#
grep 'SCF cycle converged' cases/ferro/siesta.out
grep 'spin moment:' cases/ferro/siesta.out | tail -1
grep 'siesta:         Total' cases/ferro/siesta.out
cat analysis/cases.csv
输出的自旋矢量和模对应整个晶胞。两原子Fe的平均自旋磁矩可将净磁矩除以2;这不同于逐原子投影局域磁矩,也没有包含轨道磁矩。本例共线铁磁的平均值约为2.4682μB/Fe。
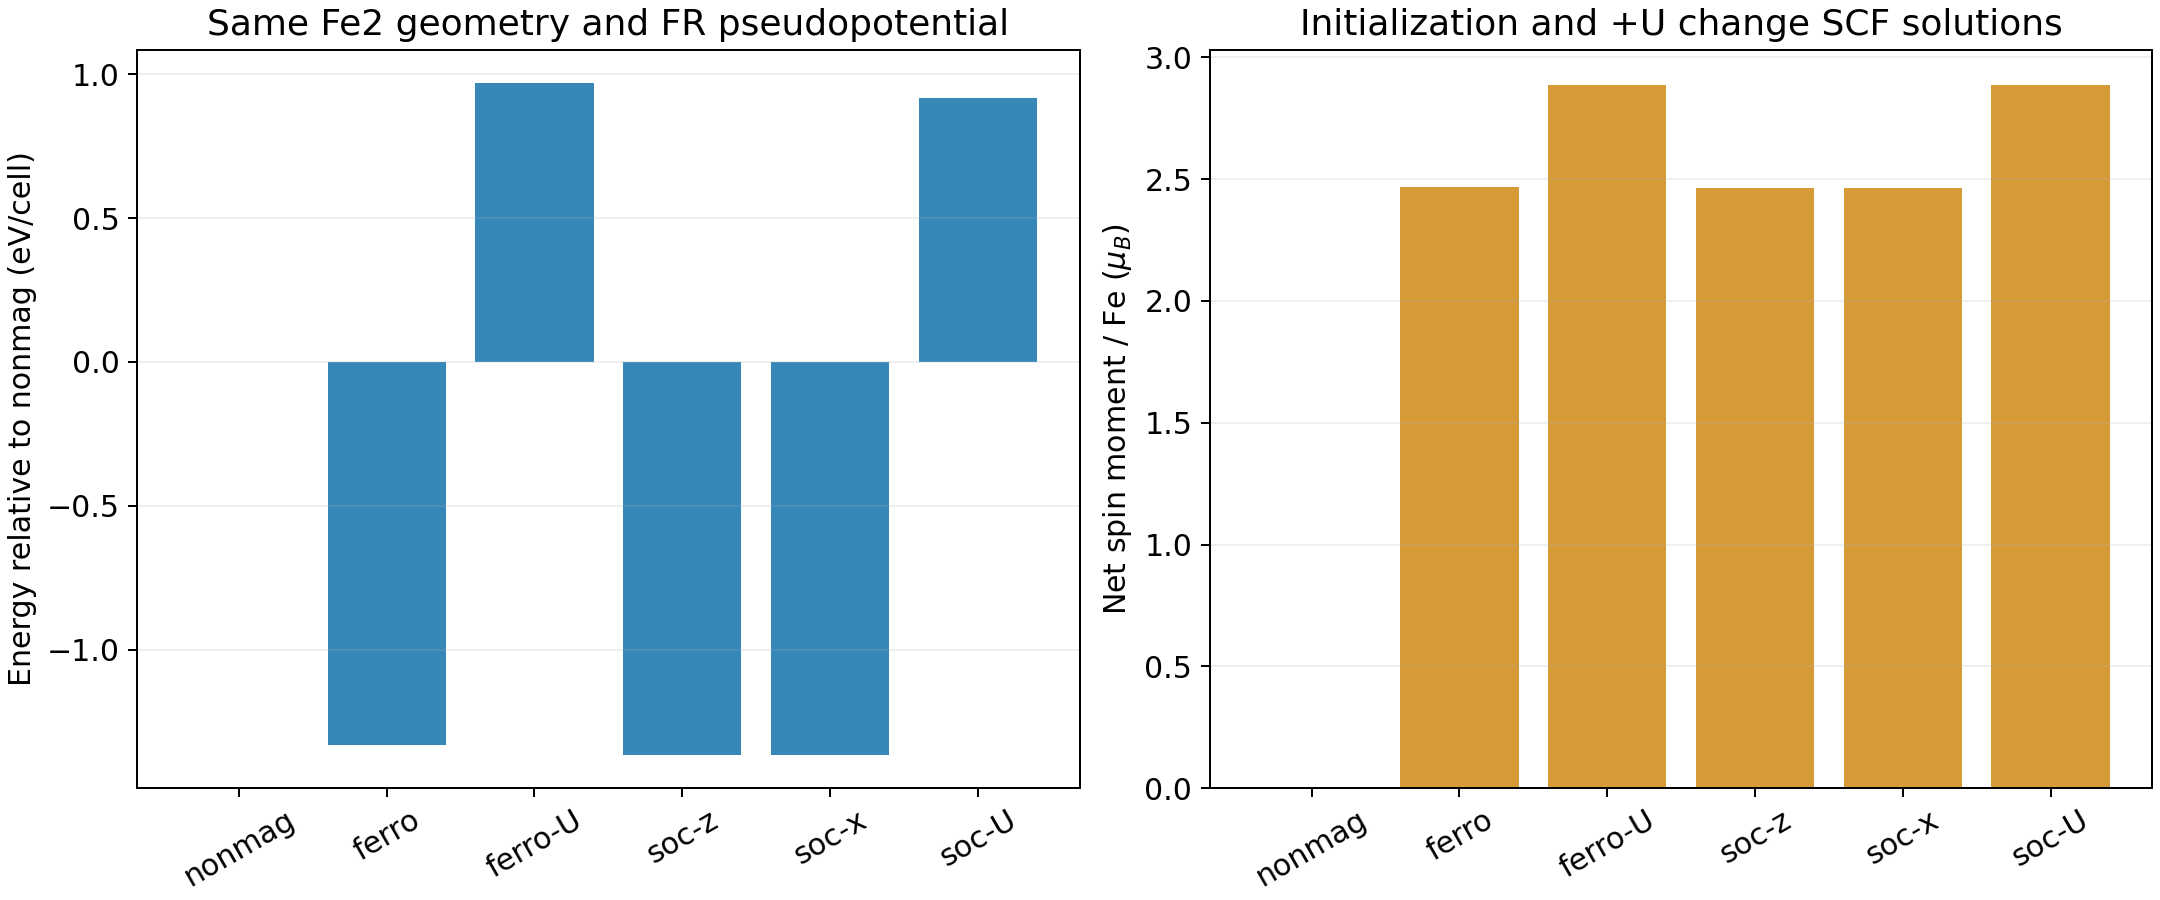
图中包括下一篇的SOC/+U结果。能量条形只用于读数和模型对照:不同U或不同+U形式改变了能量泛函,不能将这些条形直接混在一起排列相稳定性。研究实际相能差时,应统一泛函、赝势、基组、数值精度和物理模型。