
CREST构象集合工具:RMSD、拆分、比较与原子顺序
用真实优化的乙醇构象,演示整体/重原子RMSD、XYZ拆分、集合比较、对称性、拓扑及原子排序恢复。
阅读本篇目录
搜索结束得到多帧XYZ后,通常还要比较结构、挑选构象、拆成独立目录,并保持原子编号与能量的对应关系。本篇用三份真实GFN2-xTB优化的乙醇结构,加一份完全重复的记录,演示这些操作。重复只用作文件处理对照。
1. 先跑通完整小工作流#
将资料包保存为crest-tools.zip:
unzip crest-tools.zip -d crest-tools
cd crest-tools
sinfo
sbatch job.slurm
模板使用CPU分区,提交前确认资源可用。程序最多并发8个单线程工具。环境为官方GNU12预编译CREST3.0.2、xTB6.7.1;绘图用sisl0.16.4环境中的NumPy和Matplotlib。输入与结果分别在:
ls cases
cat analysis/rmsd.csv
ls figures
下面按用途说明每个命令。需要单独重跑时使用新的工作目录,并在已申请的计算资源内执行,避免覆盖整包原结果。
2. RMSD:整体、重原子与刚体运动#
module load crest/3.0.2
cd cases/rmsd-conformer
crest --rmsd reference.xyz variant.xyz
crest --rmsdheavy reference.xyz variant.xyz
cd ../rmsd-rotated
crest --rmsd reference.xyz rotated.xyz
cd ../..
两份乙醇构象的整体RMSD为0.41092745Å,重原子RMSD为0.03390029Å;对同一结构只做旋转和平移,结果为0Å(输出精度内)。重原子RMSD小,说明这里更明显的变化来自氢原子及O–H方向。
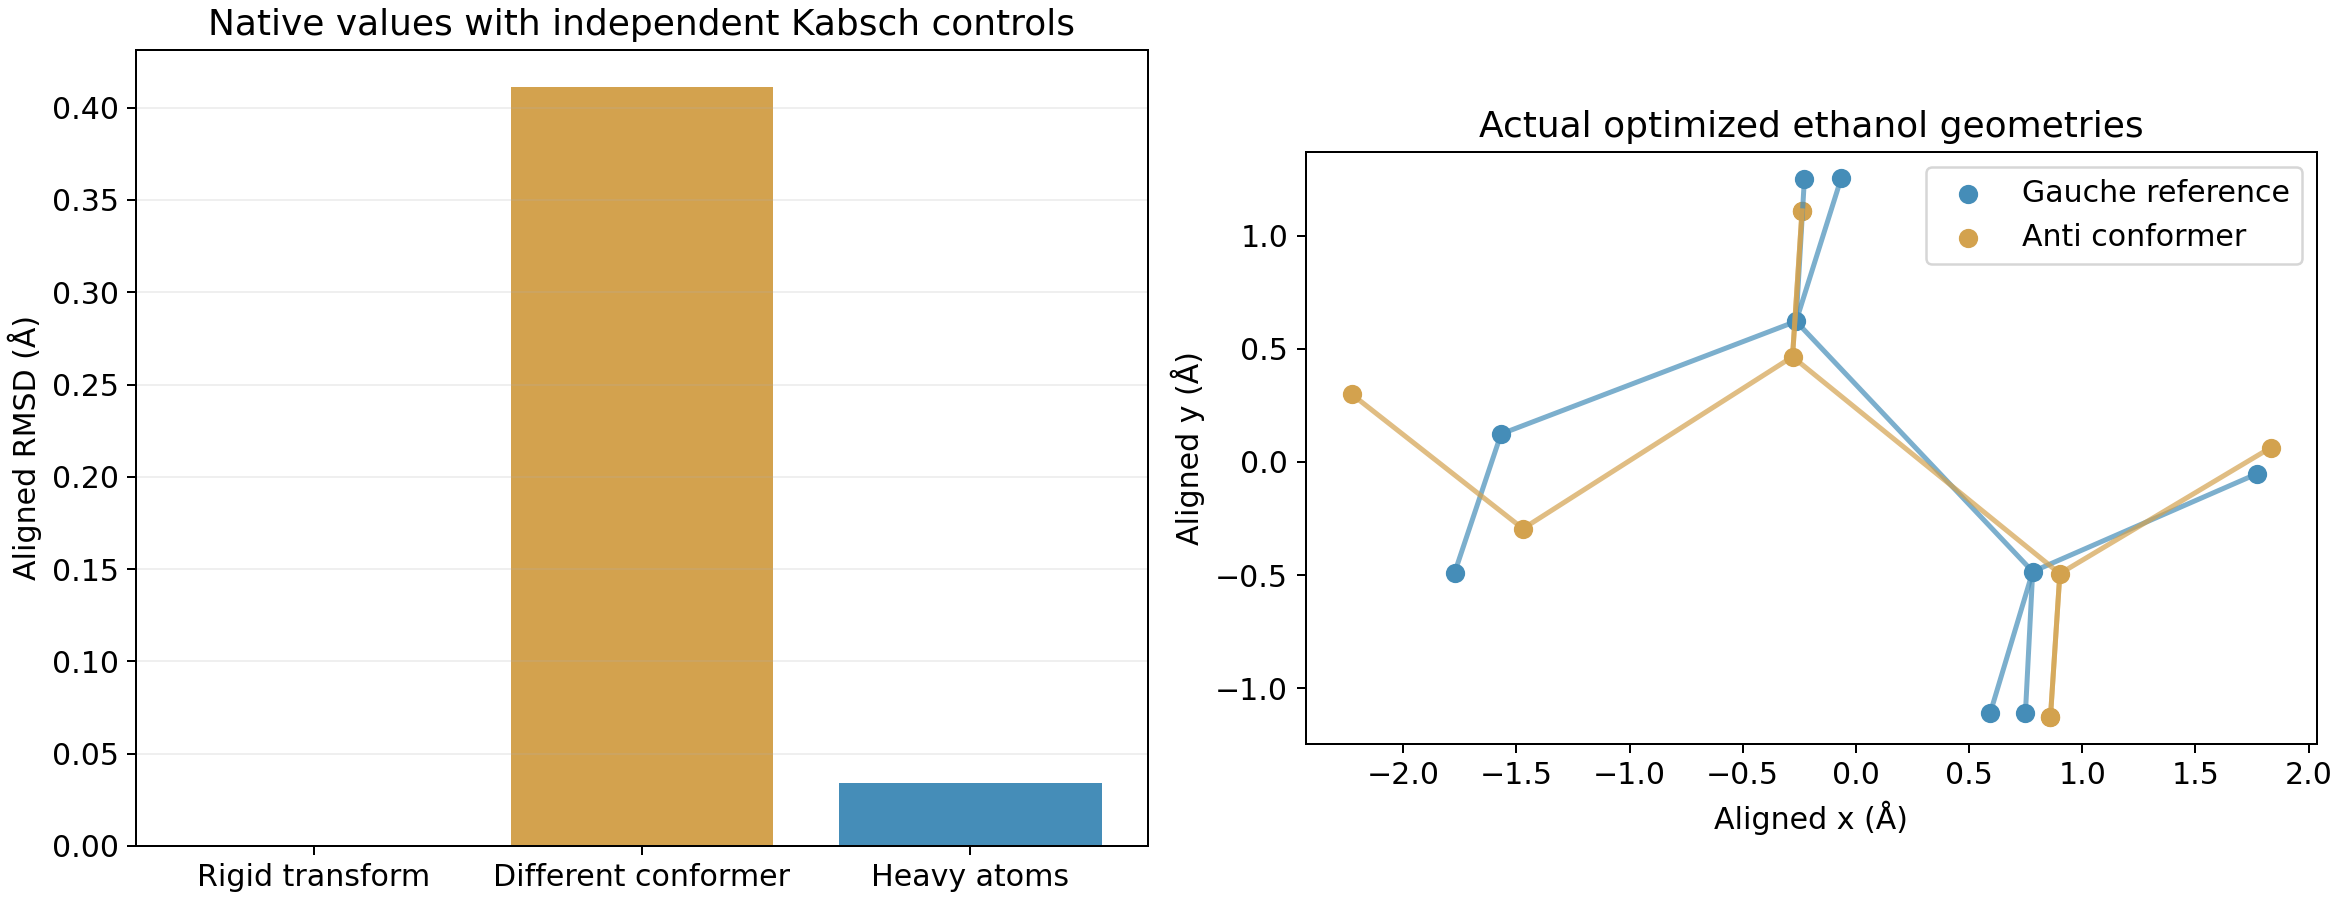
RMSD在最佳刚体叠合后计算,不能把文件中坐标的逐项差直接当作RMSD。本包用独立Kabsch算法核对。3.0.2的这两个命令要求原子顺序一致;重新排列原子后应先恢复编号对应关系。
3. 拆分XYZ时保留能量对应表#
mkdir split-example
cp cases/split/ensemble.xyz split-example/
cd split-example
crest --splitfile ensemble.xyz
ls SPLIT
python ../split_energies.py
cat split-energies.csv
cd ..
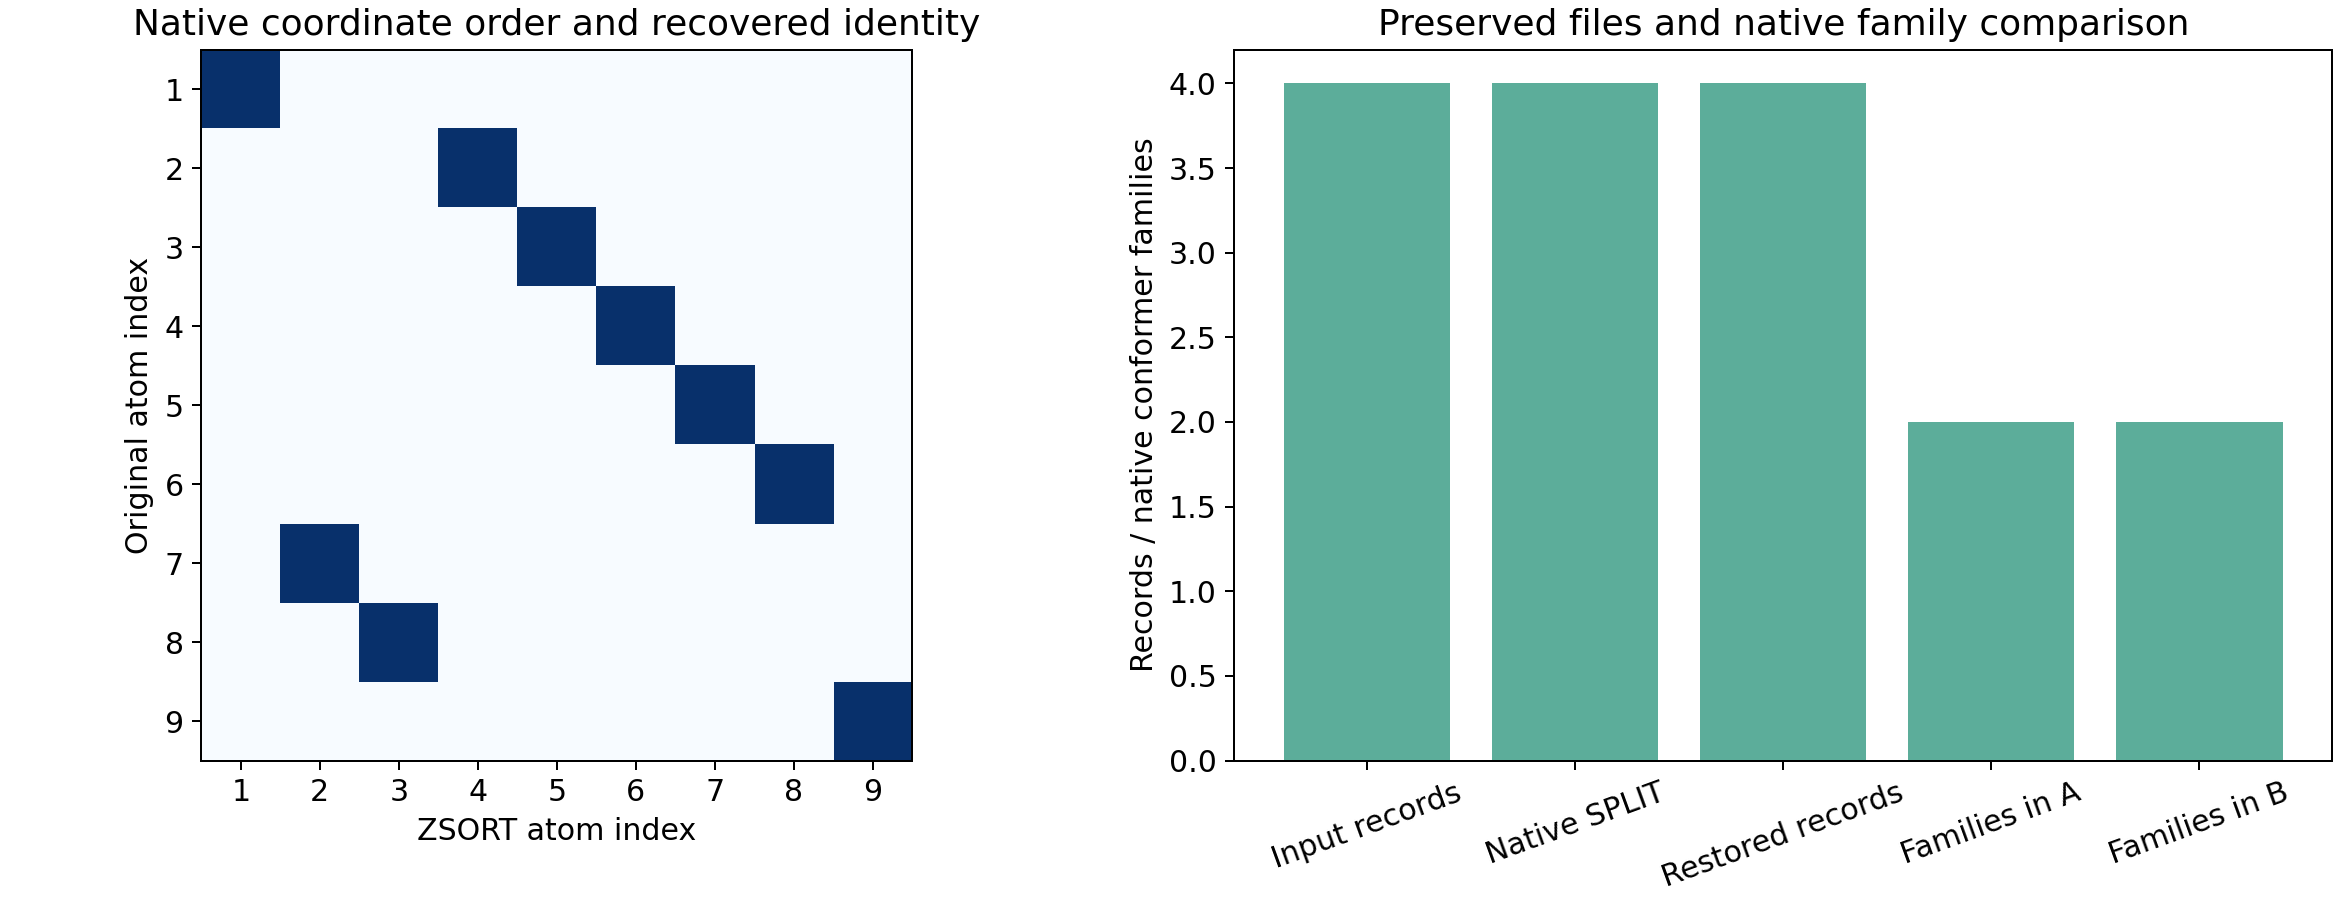
本例得到SPLIT/STRUC1/struc.xyz至STRUC4/struc.xyz,坐标与原始四帧逐一对应。该版原生拆分文件的注释行为空,不会保留原XYZ注释里的能量;能量仍在输入ensemble.xyz中。配套split_energies.py按原帧序号写CSV,将结构文件、原始能量/Eh和原注释关联起来,没有重新计算或填造能量。
如果只想拆指定范围,可以在文件名后加两个序号。对自己的数据,先检查输入的能量注释格式;本包采用xTB的energy:格式,不把任意注释中的数字都当作能量。
4. 比较两个集合,而不只比较两份XYZ#
cd cases/compare
crest reference.xyz --compare ensemble.xyz subset.xyz
cd ../..
本例A集合有4条结构记录,B集合有2条;CREGEN按本例阈值分别归为2个构象家族,随后得到两组对应关系。输出包含家族间RMSD矩阵,对角元素为0,非对角约0.41093Å。记录数、旋转异构体数和构象家族数含义不同,不能只看文件里有多少帧。
这里需要把参考坐标放在命令开头,两个集合文件放在--compare后。RMSD阈值、本例的能量阈值与旋转常数判据会影响分组;“没有被归为同一家族”并不自动代表发生化学反应。
5. ZSORT与resortensemble究竟做什么#
cd cases/zsort-resort
crest reference.xyz --zsort -T 1
ls zcoord zmatrix1.zmat
cd ../..
ZSORT按分子内部连接重排原子,便于建立一致的Z-matrix。3.0.2写出Turbomole格式的zcoord,没有自动保存.atorder。本包的build_atom_map.py根据元素和原子间距离,从原XYZ与实际zcoord恢复对应关系,再明确生成.atorder。映射采用该版原生换算1 bohr=0.52917726Å,坐标单位不能混用。
--resortensemble的作用是按已有映射恢复原子顺序,不是按能量排序。整包已准备好一个按ZSORT次序排列的四帧集合和映射,可单独体验恢复:
mkdir restore-example
cp cases/zsort-resort/.atorder restore-example/
cp cases/zsort-resort/ordered-ensemble.xyz restore-example/
cd restore-example
crest --resortensemble ordered-ensemble.xyz
head ensemble_tmp.xyz
cd ..
本例恢复后四帧的元素顺序、坐标与原能量注释逐一对应,坐标差小于1e-9 Å。换成自己的数据时,映射必须来自同一套原子编号;不能拿另一体系的.atorder套用。
6. 对称性与拓扑#
cd cases/symmetries
crest --symmetries ensemble.xyz
cat symmetries
cd ../topology
crest reference.xyz --testtopo reference.xyz
cd ../..
本例第三帧反式乙醇识别为Cs,其余记录为C1。对称性对几何微小畸变和算法容差敏感,处理自己的体系时应保留实际坐标。
拓扑输出列出9个原子的连续配位数和邻居编号,本例共有8条共价键、1个分子片段。连续配位数可能是4.0010、3.9969之类,不是整数形式价态,也不是原子电荷。
7. 重画图并换成自己的数据#
module load sisl/0.16.4
python analyze.py
先保持原子编号和元素组成一致,再依次做比较、拆分和结果整理。需要重新计算单点、优化结构或汇总电子能量权重,继续看CREST单点、优化与权重。命令功能参考CREST官方关键词说明;其中标为3.1的新功能不能直接当作3.0.2已有功能。