
GPUMD:准备团簇 vdW 能量与受力标签
用真实氩团簇计算准备长程模型数据,说明原子参考、受力单位、数据划分和弱力检查。
阅读本篇目录
要训练长程 vdW 模型,先准备相互一致的结构、能量和受力。本例从孤立 Ar、二聚体、三角形与四面体开始,用真实量子化学计算生成标签,再在下一篇训练和预测。
1. 下载数据,先得到图片#
下载完整输入、真实标签、四个训练模型和绘图脚本,保存为 gpumd-vdw-Ar-wave217.zip。
unzip gpumd-vdw-Ar-wave217.zip -d ar-vdw
cd ar-vdw
bash view.sh
ls figures
这一步读取随包真实结果,生成 CSV、四张科学图和一张 GPUMDkit 诊断图,不重新运行量子化学计算或训练。重复操作时请重新解压到新目录,避免混用已有输出。
软件环境:ORCA 6.1.1 官方 OpenMPI4.1.8 预编译包;GPUMD 5.9.1 采用 GCC13.3/CUDA12.9.86,P100、V10016G 分别加载对应模块;后处理使用 ASE3.29.0 和 GPUMDkit1.5.8。
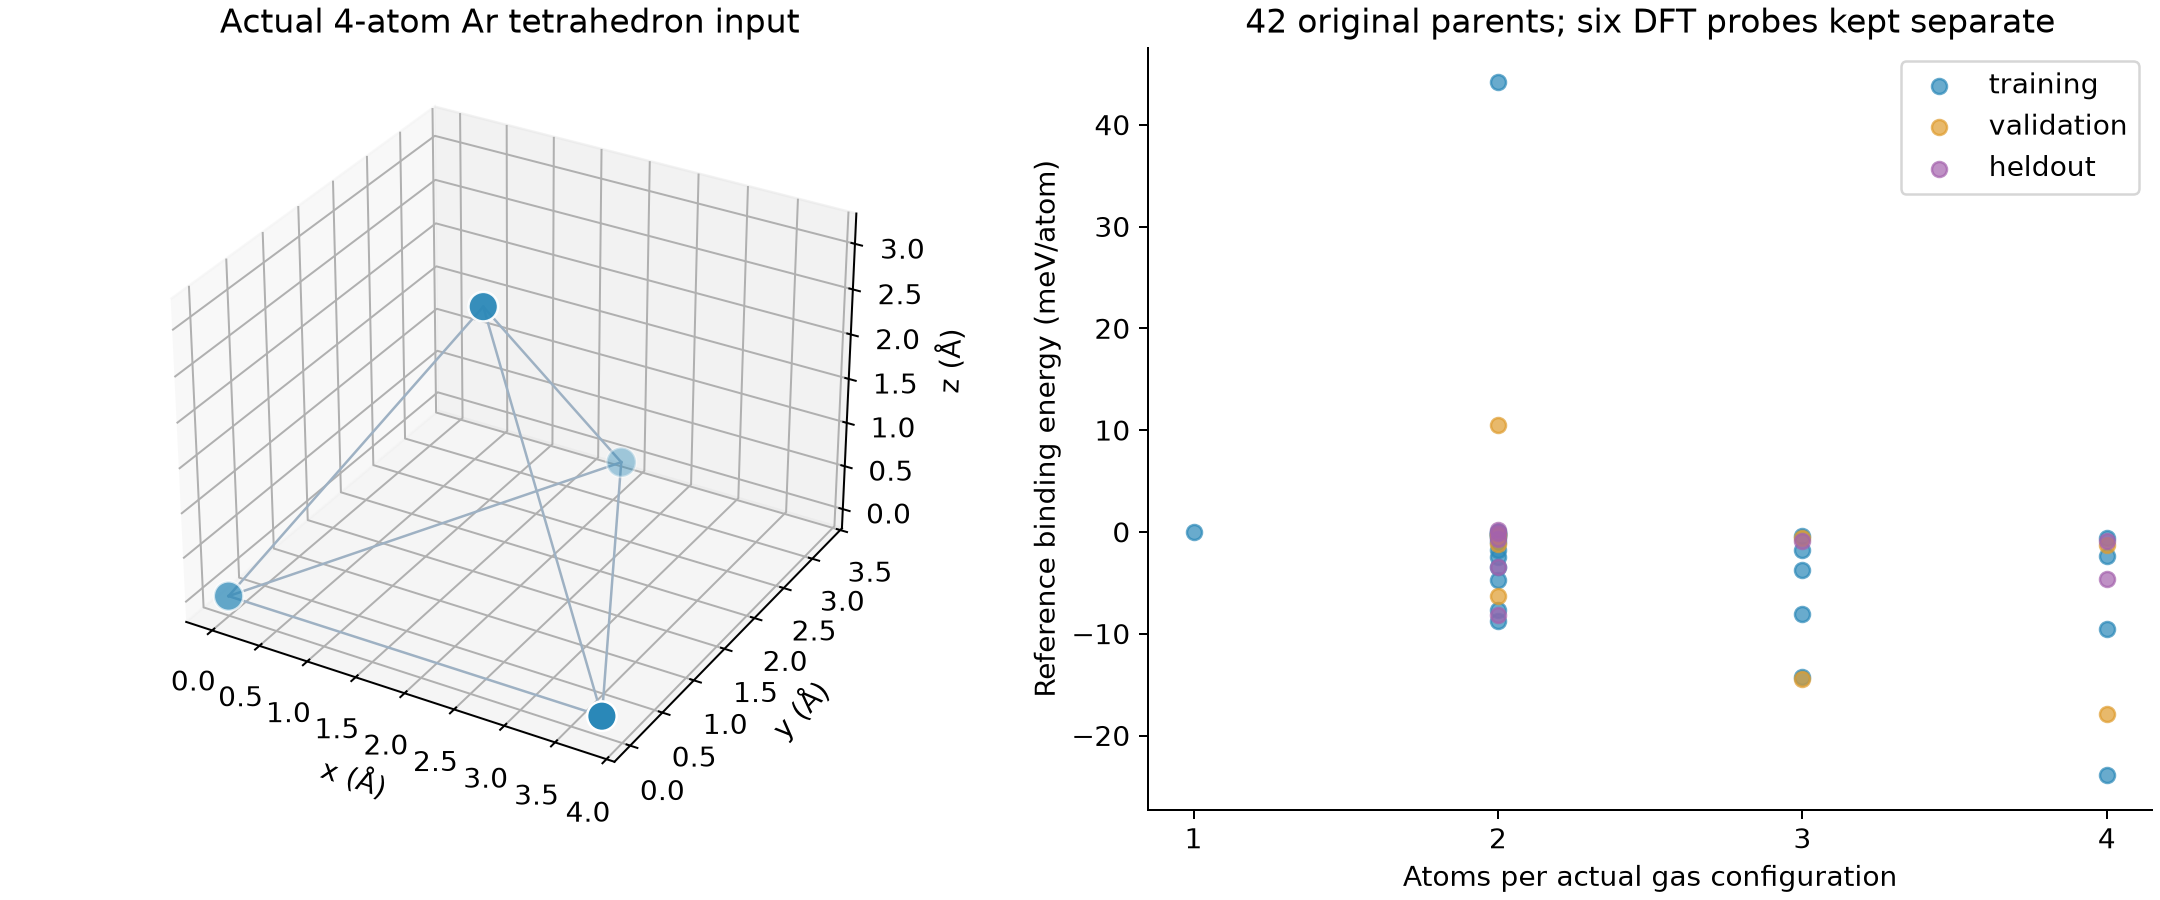
2. 这套数据包含什么#
| 原始结构 | 数量 | 用途 |
|---|---|---|
| 孤立 Ar | 1 | 原子能量参考,同时只放入训练组 |
| Ar₂ | 25 | 距离3–8 Å的相互作用 |
| Ar₃ 三角形 | 8 | 不同距离的三原子构型 |
| Ar₄ 四面体 | 8 | 不同距离的四原子构型 |
42个父构型在计算标签前固定为25个训练、9个验证、8个独立测试构型。另有6次±0.01 Å位移计算用于受力差分,不加入训练。训练后又做4次远距弱力诊断,总计52次真实单点。后加诊断没有改变原始标签、划分或模型。
本例是孤立团簇,pbc="F F F";扩展 XYZ 中的40 Å盒子用于给局域邻居表留空间,不表示模拟周期性氩晶体。
3. 完整量子化学输入#
查看3 Å二聚体输入:
cat label-reference/Ar2-00/input.inp
! PBE D3BJ def2-TZVPP VeryTightSCF DEFGRID3 EnGrad NoAutoStart
%maxcore 750
* xyz 0 1
Ar 0.00000000000000 0.00000000000000 0.00000000000000
Ar 3.00000000000000 0.00000000000000 0.00000000000000
*
D3BJ 启用色散修正,EnGrad 输出能量与解析梯度;0 1 为中性单重态。%maxcore 单位为MB。此有限基组方法未做 counterpoise/BSSE 校正,适合展示数据准备和模型训练流程,不能作为高精度氩相互作用基准。方法背景见ORCA 色散修正手册。
查看实际正常结束标记和梯度文件:
grep 'ORCA TERMINATED NORMALLY' label-reference/Ar2-00/native.out
cat label-reference/Ar2-00/input.engrad
如需生成全部原始输入:
module load ase/3.29.0
python3 prepare_labels.py
ls label-cases
重新进行量子化学计算时,通过 CPU 任务申请资源;在每个计算目录加载 orca/6.1.1 后执行 orca input.inp > native.out。随包结果已包含原始48组计算,不需要为了画图重新计算。
4. 能量和力如何变成训练标签#
module load ase/3.29.0
python3 parse_labels.py --source label-reference
head data/Ar-binding-labels.csv
能量使用 Ecluster − N EAr,单位eV/整个构型;只减去相同方法下的常数原子参考。力取量子化学梯度的负值,并从 Hartree/Bohr 换算为 eV/Å。减原子参考不会改变受力。
不要把总能、每原子能量和结合能混在同一列。train.xyz 的 energy= 是整个构型的结合能;NEP 的 energy_train.out 两列是预测、参考的每原子能量。脚本按真实原子数处理 Ar₁–Ar₄,没有假设每个构型原子数相同。
5. 弱力必须一起看大小和方向#
原始三组量子化学差分检查的最大偏差约 2.20×10⁻⁵ eV/Å。追加诊断可重算为CSV:
python3 check_weak_forces.py
cat data/weak-force-diagnostics.csv
Ar2-23 的原生参考 Fx 为 −0.000194875 eV/Å,能量差分为 −0.000194857 eV/Å;参考弱力确实为负,完整保留。P100模型预测此分量为 +0.000215159 eV/Å,方向相反,绝对差约0.000410034 eV/Å。整体 RMSE 较小不能替代逐点检查;也不能仅凭这个现象断言是积分网格或基组导致。
所有结构、原始科学输出及位移点均在包内。后续用于真实材料时,应另做电子结构精度、结构覆盖和独立测试,不能把本例误差理解成任意体系的精度保证。