
qvasp构建异质结与莫尔结构
从石墨烯和BN原胞开始,逐步选择超胞、层间距与真空,得到可继续优化的结构。
阅读本篇目录
本篇使用qvasp2.26及其VASPKIT1.3.5接口,演示正交胞、石墨烯莫尔双层和石墨烯/BN异质结。模型均在鸢算科技集群实际生成,并核对原子数、晶胞和层间距。这里得到的是初始几何结构,后面仍需VASP优化,并检查磁性、色散和应变设置。
下载结构、终端脚本和绘图资料。在新的目录解压,先运行:
bash run.sh
这一步重做建模和已有数据的后处理,不提交新的VASP计算。结果在 work/cases,图在 figures。以下命令也可逐项在自己的工作目录操作:
module load qvasp/2.26
cp graphene.POSCAR POSCAR
1 将六角原胞变成正交胞#
qvasp -orthcell
先输入搜索整数上限 3,再看候选表并输入编号 1。本例矩阵为:
 1  1  0
-1  1  0
 0  0  1
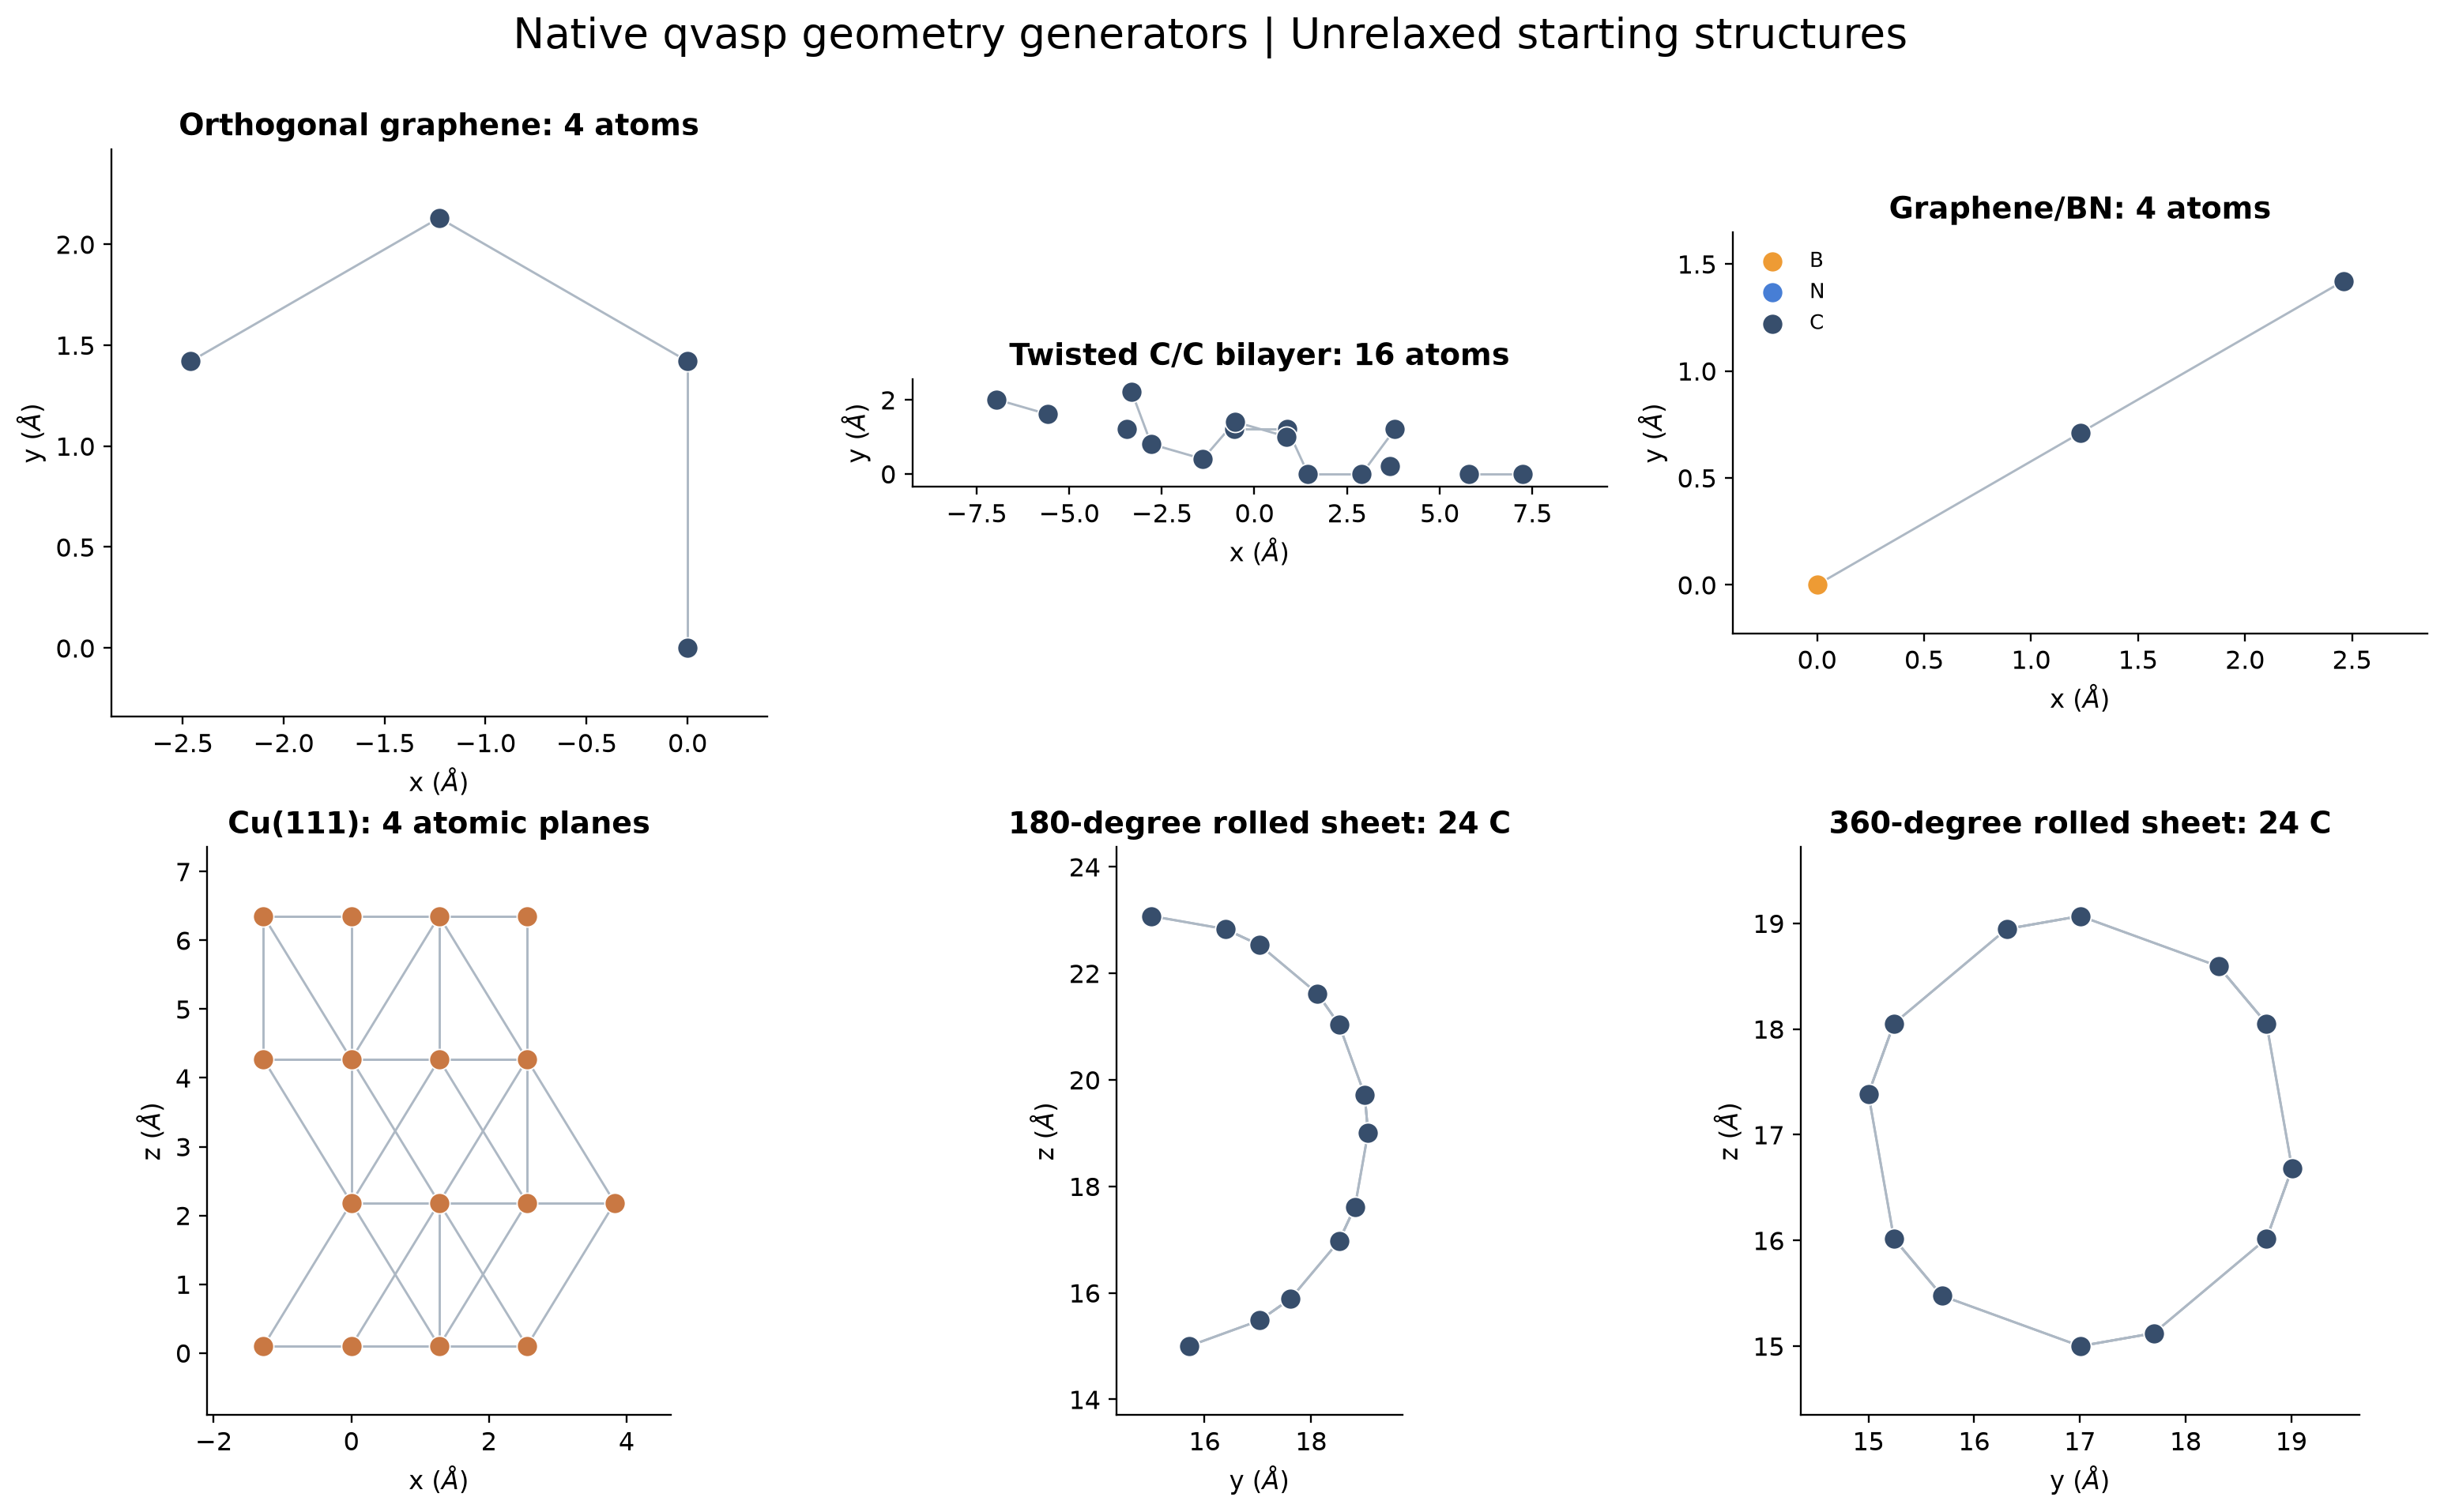
原胞2个C变成4个C,三个晶胞角均为90°,体积是原来的2倍。输出为 POSCAR-1.vasp,保留原文件后再使用新结构:
cp POSCAR POSCAR-original
cp POSCAR-1.vasp POSCAR
这和只旋转坐标轴不同:整数超胞会改变原子数;单纯换坐标参考系不会改变原子数。
2 构建石墨烯莫尔双层#
在另一个空目录放好 graphene.vasp:
qvasp -mos graphene.vasp
按照实际提示依次输入:
最大超胞整数范围:3
允许的角度失配:0.1
允许的晶格失配:0.03
候选编号:1
真空厚度:20
层间距:3.35
这里 0.03表示允许的相对失配,不是0.03%。3是搜索矩阵系数范围,不是固定生成3×3超胞。
本例两个面内超胞矩阵为:
下层                  上层
 3 -1                  2 -2
-2  2                 -1  3
每层8个C,共16个C;候选表中的相对转角约16.1021°。两层为了共用同一周期晶胞,会受到相应面内形变。不能把“允许失配”理解成生成结果一定无应变,也不能只按原子数选最小候选而不看形状和应变。
输出为 moires-1.vasp。本例晶胞沿z长23.35 Å,两层间距3.35 Å,剩余真空厚度20 Å。
3 构建石墨烯/BN异质结#
两个原胞晶格常数分别为2.46和2.50 Å,均将真空方向放在z:
qvasp -hej graphene.vasp BN.vasp
依次输入 0.1、0.03、60、1。最后的 1表示采用下层的晶格参数。工具接着询问排序方式,输入 2按目标角度排序,再选择候选 1,输入真空 20、层间距 3.35。
角度失配         0.1
晶格失配         0.03
目标晶胞夹角     60
采用下层晶格     1
按目标角度排序   2
候选编号         1
真空厚度         20
层间距           3.35
本例得到2个C、1个B、1个N,共4个原子;采用石墨烯下层的晶格参数,BN层承担约1.6%的压缩。原子数少适合先熟悉步骤,不意味着它就是研究中应选的最终低应变匹配。
4 检查结构,再进入DFT#
使用ASE查看晶胞和原子数:
module load ase/3.29.0
ase info moires-1.vasp
ase convert moires-1.vasp heterostructure.xyz
检查元素顺序、两层是否重叠、真空方向、应变和层间距,然后准备POTCAR和优化输入。对异质结要采用适合体系的色散方法;一般先固定面内晶胞优化内部原子,是否进一步放松晶胞取决于研究目标。本例没有把建模结果写成已优化的吸附能或结合能。
模型生成与图件使用ASE3.29.0;qvasp内部调用VASPKIT1.3.5。参考结构与矩阵在资料包 reference中,便于逐项比较。